Sammendrag
Trombotisk trombocytopenisk purpura (TTP) er en akutt livstruende trombotisk mikroangiopati som skyldes uttalt ADAMTS13-mangel, definert som aktivitet under 10 prosent. Hos voksne er sykdommen nesten alltid immunmediert via autoantistoffer mot ADAMTS13. Medfødt TTP skyldes bialleliske patogene varianter i ADAMTS13. TTP skal mistenkes ved trombocytopeni og mikroangiopatisk hemolytisk anemi uten bedre forklaring, særlig ved nevrologiske eller kardiale manifestasjoner og relativt bevart nyrefunksjon. Den klassiske pentaden er ikke nødvendig og er uvanlig ved tidlig diagnose [1,2].
Prøve for ADAMTS13-aktivitet og anti-ADAMTS13-antistoffer skal tas før plasma eller plasmautskiftning, men behandlingen skal ikke avvente prøvesvaret. Ved høy klinisk sannsynlighet for immunmediert TTP startes umiddelbart daglig terapeutisk plasmautskiftning, kortikosteroider og, om tilgjengelig, kaplacizumab. Rituksimab bør vurderes tidlig og gis særlig ved bekreftet immunmediert sykdom, residiv eller utilstrekkelig ADAMTS13-gjenoppretting [1,3]. Trombocyttransfusjon unngås med mindre pasienten har livstruende blødning eller må gjennomgå et inngrep med høy blødningsrisiko.
Kaplacizumab forkorter tiden til normalisering av trombocyttallet og reduserer eksaserbasjoner, refraktær sykdom, behovet for plasmautskiftning og liggetiden, men øker særlig mukokutan blødning. Legemidlet korrigerer ikke autoimmuniteten og skal ikke erstatte plasmautskiftning eller immunsuppresjon [4,5]. Etter den akutte episoden trengs livslang oppfølging med blodstatus, hemolyseprøver og ADAMTS13-aktivitet. Fallende aktivitet, særlig under 20 prosent, innebærer økt residivrisiko og kan begrunne preemptiv rituksimabbehandling [6].
Bakgrunn og epidemiologi
TTP hører til gruppen trombotiske mikroangiopatier (TMA). Det kliniske TMA-bildet består av trombocytopeni, mikroangiopatisk hemolytisk anemi og varierende iskemisk organskade. TTP skilles etiologisk fra for eksempel shigatoksinassosiert hemolytisk uremisk syndrom, komplementmediert hemolytisk uremisk syndrom og sekundær TMA ved den uttalte ADAMTS13-mangelen.
Den årlige insidensen av immunmediert TTP anslås til omkring 2 til 6 tilfeller per million innbyggere, med betydelig variasjon mellom populasjoner og datakilder. Kvinner rammes omtrent to til tre ganger oftere enn menn. Sykdommen debuterer vanligvis i voksen alder. Personer av afrikansk opprinnelse har i amerikanske studier hatt flere ganger høyere insidens enn andre grupper [2,7].
Mer enn 95 prosent av TTP-tilfellene hos voksne er immunmedierte. Medfødt TTP utgjør mindre enn 5 prosent av alle tilfeller, men en større andel blant barn og personer som debuterer under svangerskap. Den anslåtte prevalensen av medfødt TTP ligger vanligvis under noen få tilfeller per million, med regionale unntak avhengig av grunnleggermutasjoner [1,7].
Uten behandling er mortaliteten ved akutt immunmediert TTP omkring 90 prosent. Innføringen av terapeutisk plasmautskiftning reduserte mortaliteten kraftig. Med moderne kombinasjonsbehandling rapporteres akutt mortalitet ofte under 10 prosent ved ekspertsentre, men populasjonsbaserte studier viser høyere nivåer, særlig ved forsinket diagnose, høy alder og uttalt hjerte- eller nevrologisk affeksjon [2,7].
TTP skal betraktes som både en akutt og en kronisk sykdom. Etter overlevd immunmediert TTP får 30 til 50 prosent et klinisk residiv, iblant etter mange års remisjon. Pasientene har dessuten økt risiko for hjerneslag, hypertensjon, depresjon, kognitiv svikt og prematur død også uten klinisk residiv [6,8].
Patofysiologi
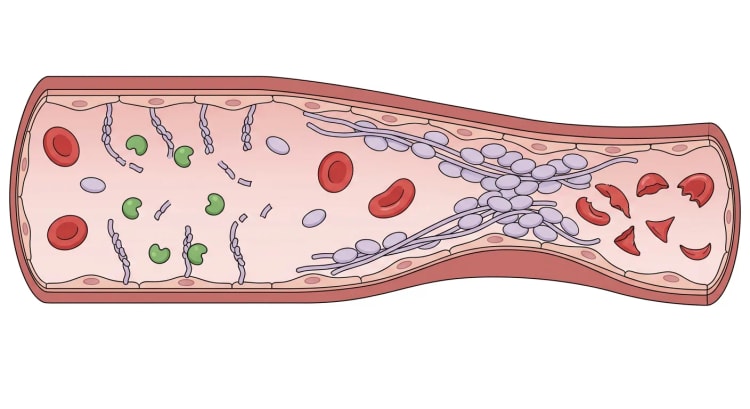
ADAMTS13 er en metalloprotease som hovedsakelig dannes i leverens stellatceller og spalter ultrastore von Willebrand-faktormultimerer. Når von Willebrand-faktor foldes ut under høyt skjærstress, eksponeres bindingsseter for trombocyttenes glykoprotein Ib-reseptor og for ADAMTS13.
Ved ADAMTS13-aktivitet under 10 prosent vedvarer hyperreaktive ultrastore von Willebrand-faktormultimerer. Disse binder trombocytter og danner trombocyttrike mikrotromber i arterioler og kapillærer. Følgen blir forbruk av trombocytter, mekanisk fragmentering av erytrocytter og iskemisk organskade. Hjerne, hjerte, nyrer og gastrointestinalkanal rammes særlig [2].
Ved immunmediert TTP hemmer anti-ADAMTS13-antistoffer enzymets funksjon eller akselererer eliminasjonen av det. Antistoffene er vanligvis av IgG-type. Negativ antistoffprøve utelukker ikke immunmediert TTP, fordi antistoffene kan være bundet i immunkomplekser, forekomme i lav konsentrasjon eller være ikke-nøytraliserende [3].
Medfødt TTP er autosomalt recessiv og skyldes bialleliske patogene varianter i ADAMTS13. Debuten kan skje neonatalt, i barndommen eller først i voksen alder. Svangerskap er en vanlig utløsende faktor for sen debut. Infeksjon, kirurgi, inflammasjon og svangerskap kan fungere som tilleggsbelastning ved både immunmediert og medfødt TTP. Uttalt ADAMTS13-mangel er dermed nødvendig, men ikke alltid tilstrekkelig for en akutt episode [2,9].
Behandlingens tre prinsipielle mål følger direkte av patofysiologien:
- Plasmautskiftning fjerner autoantistoffer og tilfører ADAMTS13.
- Kortikosteroider og rituksimab hemmer den autoimmune prosessen.
- Kaplacizumab blokkerer von Willebrand-faktorens interaksjon med trombocytter og hemmer umiddelbart videre mikrotrombedannelse.
Klinisk bilde
Når TTP skal mistenkes
TTP skal mistenkes ved samtidig trombocytopeni og mikroangiopatisk hemolytisk anemi uten en åpenbar alternativ forklaring. Behandlingsbeslutninger skal ikke baseres på om pasienten oppfyller den historiske pentaden med feber, trombocytopeni, hemolytisk anemi, nevrologisk affeksjon og nyreaffeksjon. Hele pentaden ses hos et mindretall og opptrer først og fremst ved langt fremskreden sykdom [3].
Trombocyttallet er vanligvis under 30 x 10^9/L. Hemoglobinkonsentrasjonen er ofte 80 til 100 g/L, men graden av anemi varierer med sykdomsvarigheten. Schistocytter kan mangle tidlig, og et initialt negativt blodutstryk utelukker derfor ikke TTP. Ved vedvarende mistanke gjentas utstryket.
Organmanifestasjoner
Nevrologiske symptomer forekommer hos mer enn halvparten av pasientene. Manifestasjonene omfatter hodepine, konfusjon, personlighetsendring, forbigående fokalnevrologiske utfall, afasi, kramper, hjerneslag og koma. Symptomene kan fluktuere raskt.
Kardial affeksjon er vanlig, men ofte subklinisk. Forhøyet troponin, EKG-forandringer, arytmier, hjertesvikt og hjerteinfarkt kan forekomme. Troponinstigning er assosiert med alvorligere sykdom og dårligere prognose. Troponin og EKG bør derfor inngå i den initiale vurderingen også ved fravær av brystsmerter [3].
Gastrointestinal iskemi kan gi magesmerter, kvalme, oppkast, diaré, pankreatitt eller i sjeldne tilfeller tarmiskemi. Feber forekommer, men skal samtidig vekke mistanke om infeksjon.
Nyreskaden er vanligvis mildere enn ved komplementmediert eller shigatoksinassosiert hemolytisk uremisk syndrom. Proteinuri, hematuri og moderat kreatininstigning forekommer. Uttalt nyresvikt eller dialysebehov taler mot TTP, men utelukker ikke diagnosen [10].
Mukokutan blødning kan forekomme som følge av trombocytopenien, men alvorlig spontan blødning er mindre vanlig enn den uttalte trombocytopenien skulle tilsi. Den akutte risikoen utgjøres først og fremst av mikrovaskulær trombose og iskemi.
Utredning og diagnostikk
Akutt prøvetaking
Utredning og behandling skal skje parallelt. Kontakt umiddelbart hematolog, transfusjonsmedisin og en enhet som kan utføre terapeutisk plasmautskiftning.
Følgende prøver bør tas akutt:
- blodstatus med trombocytter og retikulocytter
- perifert blodutstryk med vurdering av schistocytter
- laktatdehydrogenase (LD), bilirubin, haptoglobin og ASAT
- kreatinin, elektrolytter og urinstiks
- INR, APTT og fibrinogen
- direkte antiglobulintest
- troponin og EKG
- ADAMTS13-aktivitet
- ADAMTS13-inhibitor eller anti-ADAMTS13-IgG
- blodtyping og forlikelighetsprøve
- graviditetstest når relevant
- infeksjonsdiagnostikk og autoimmun utredning etter klinisk bilde
Ved diaré eller magesmerter tas fecesprøve for shigatoksin eller shigatoksinproduserende bakterier. Hiv-test bør vurderes. Ved mistenkt systemisk autoimmun sykdom suppleres det med blant annet ANA, anti-dsDNA, komplement og antifosfolipidantistoffer.
ADAMTS13-prøven skal tas før plasma, plasmautskiftning eller andre plasmabaserte blodprodukter gis. Når prøven er tatt, skal behandlingen aldri forsinkes i påvente av svaret [1].
Tolkning av ADAMTS13
| ADAMTS13-aktivitet | Tolkning og tiltak |
|---|---|
| Under 10 prosent | Bekrefter TTP i riktig klinisk sammenheng |
| 10 til 20 prosent | Gråsone. Gjenta prøven og revurder TTP, annen TMA og prøvepåvirkning |
| Over 20 prosent | TTP er usannsynlig. Søk annen årsak til TMA |
| Under 10 prosent med anti-ADAMTS13-antistoffer | Taler sterkt for immunmediert TTP |
| Vedvarende aktivitet under 10 prosent uten påvisbare antistoffer | Mistenk medfødt TTP og utfør genetisk analyse |
Analysemetoder for ADAMTS13-aktivitet har høy diagnostisk treffsikkerhet når grensen 10 prosent brukes, men prøvesvaret må alltid tolkes sammen med det kliniske bildet. Plasma gitt før prøvetakingen kan gi falskt høy aktivitet. Uttalt hemolyse, hyperbilirubinemi og visse analyseinterferenser kan påvirke enkelte metoder [1].
PLASMIC-skår
PLASMIC-skår kan brukes hos voksne for å anslå sannsynligheten for uttalt ADAMTS13-mangel mens man venter på prøvesvaret. Skåringssystemet erstatter ikke ADAMTS13-analyse og er mindre pålitelig ved svangerskap, aktiv kreft, sepsis, transplantasjon og hos barn.
| Kriterium | Poeng |
|---|---|
| Trombocytter under 30 x 10^9/L | 1 |
| Hemolyse, retikulocytter over 2,5 prosent, indirekte bilirubin over 34 µmol/L eller ikke-målbart haptoglobin | 1 |
| Ingen aktiv kreft | 1 |
| Ingen tidligere organ- eller stamcelletransplantasjon | 1 |
| MCV under 90 fL | 1 |
| INR under 1,5 | 1 |
| Kreatinin under 177 µmol/L | 1 |
Summen 0 til 4 innebærer lav, 5 intermediær og 6 til 7 høy sannsynlighet. I en ekstern validering hadde 6 til 7 poeng 90 prosent sensitivitet, 92 prosent spesifisitet og 98 prosent negativ prediktiv verdi for uttalt ADAMTS13-mangel når høy risiko ble sammenlignet med øvrige grupper [11]. En senere kohort viste 92 prosent sensitivitet og 79 prosent spesifisitet [12].
En lav skår skal ikke alene brukes til å avstå fra behandling dersom den samlede kliniske mistanken er høy. Omvendt bekrefter høy skår ikke diagnosen.
Praktisk diagnostisk algoritme
flowchart TD
A["Trombocytopeni og<br>mikroangiopatisk hemolyse"] --> B["Ta ADAMTS13-prøve før<br>plasma eller plasmautskiftning"]
B --> C["Vurder klinisk sannsynlighet<br>og PLASMIC-skår"]
C -->|"Høy sannsynlighet"| D["Start plasmautskiftning og<br>kortikosteroider umiddelbart"]
D --> E["Vurder tidlig kaplacizumab<br>og rituksimab"]
C -->|"Lav eller intermediær sannsynlighet"| F["Utred annen TMA og vurder<br>empirisk behandling individuelt"]
E --> G["ADAMTS13 under 10 prosent?"]
G -->|"Ja"| H["Bekreft TTP og klassifiser som<br>immunmediert eller medfødt"]
G -->|"Nei"| I["Revurder diagnosen og<br>tilpass behandlingen"]
F --> J["ADAMTS13 og målrettet<br>etiologisk utredning"]
Differensialdiagnoser
Differensialdiagnostikken bør ta utgangspunkt i hvilken TMA-mekanisme som er mest sannsynlig. Et nevrologisk eller renalt dominert bilde kan gi veiledning, men skiller ikke sykdommene sikkert fra hverandre.
| Tilstand | Typiske holdepunkter | ADAMTS13 |
|---|---|---|
| Komplementmediert hemolytisk uremisk syndrom | Uttalt akutt nyreskade, hypertensjon, familieanamnese, postpartumdebut | Vanligvis over 10 prosent |
| Shigatoksinassosiert hemolytisk uremisk syndrom | Forutgående magesmerter og ofte blodig diaré | Vanligvis over 10 prosent |
| Disseminert intravaskulær koagulasjon | Sepsis, traume eller malignitet, forhøyet INR og forlenget APTT, lavt fibrinogen | Ikke uttalt redusert |
| HELLP-syndrom og preeklampsi | Svangerskap, hypertensjon, proteinuri, leverenzymstigning | Vanligvis over 10 prosent |
| Malign hypertensjon | Svært høyt blodtrykk, retinopati, uttalt nyreskade | Vanligvis over 10 prosent |
| Legemiddelutløst TMA | Kinin, kalsineurinhemmere, gemcitabin, mitomycin, VEGF-hemmere | Vanligvis over 10 prosent |
| Transplantasjonsassosiert TMA | Etter stamcelle- eller organtransplantasjon | Vanligvis over 10 prosent |
| Kreftassosiert mikroangiopati | Kjent eller okkult metastatisk kreft, leukoerytroblastisk blodbilde | Vanligvis over 10 prosent |
| Katastrofalt antifosfolipidsyndrom | Multiple tromboser, svangerskapskomplikasjoner, antifosfolipidantistoffer | Vanligvis over 10 prosent |
| Evans syndrom | Immunhemolyse og trombocytopeni, positiv direkte antiglobulintest | Normal eller moderat redusert |
| Mekanisk hemolyse | Klaffeprotese, mekanisk sirkulasjonsstøtte | Normal |
| Alvorlig vitamin B12-mangel | Makrocytose, svært høy LD, lave retikulocytter, hypersegmenterte nøytrofiler | Normal |
Uttalt ADAMTS13-mangel kan forekomme samtidig med svangerskap, infeksjon, hiv eller systemisk lupus erythematosus. Disse tilstandene skal derfor ikke automatisk klassifiseres som sekundær TMA uten ADAMTS13-analyse [10].
Behandling
Initialt behandlingsnivå og overvåking
Akutt TTP bør initialt håndteres der det finnes kontinuerlig nevrologisk og kardial overvåking og umiddelbar tilgang til plasmautskiftning. Intensivbehandling er aktuell ved nevrologisk affeksjon, troponinstigning, hemodynamisk ustabilitet, alvorlig nyreaffeksjon eller annen organsvikt.
Vurder nevrologisk status, oksygenmetning og vitale parametere gjentatte ganger. Følg blodstatus, LD, bilirubin, haptoglobin og kreatinin minst daglig. Troponin følges serielt dersom det er forhøyet eller ved kardiale symptomer.
Plasmautskiftning
Terapeutisk plasmautskiftning er basisbehandling ved mistenkt immunmediert TTP. Behandlingen fjerner anti-ADAMTS13-antistoffer og tilfører funksjonelt ADAMTS13. I Canadian Apheresis Study Groups randomiserte studie (n = 102) var plasmautskiftning mer effektiv enn plasmainfusjon alene, med mortalitet etter seks måneder på henholdsvis 22 og 37 prosent [13].
Gi daglig 1 til 1,5 plasmavolumer, tilsvarende omkring 40 til 60 mL/kg, med plasma som erstatningsvæske. Ferskfrosset plasma, solvent/detergent-behandlet plasma (SD-plasma) og kryosupernatantplasma anses å ha sammenlignbar effekt. Ved alvorlig eller progredierende sykdom kan 1,5 plasmavolumer eller unntaksvis to behandlinger per døgn vurderes i samråd med ekspertsenter [3].
Fortsett daglig til klinisk respons er oppnådd: trombocytter minst 150 x 10^9/L, LD under 1,5 ganger øvre referansegrense og ingen ny eller progredierende iskemisk organskade. Mange sentre krever stabil respons i minst to døgn før plasmautskiftningen avsluttes. Rutinemessig nedtrapping med sjeldnere plasmautskiftninger har ingen dokumentert nytte.
Dersom plasmautskiftning ikke kan gjennomføres umiddelbart, kan plasmainfusjon brukes som midlertidig tiltak under hastetransport. Dette skal ikke forsinke overflytting.
Kortikosteroider
Kortikosteroider skal gis sammen med plasmautskiftning ved akutt immunmediert TTP. Evidensen for nøyaktig preparat og dose er begrenset. Vanlige regimer er prednisolon 1 mg/kg peroralt daglig eller intravenøs metylprednisolon. Ved alvorlig nevrologisk eller kardial affeksjon brukes ofte metylprednisolon 1 000 mg intravenøst daglig i tre dager, etterfulgt av prednisolon tilsvarende 1 mg/kg daglig [2,3].
Full dose opprettholdes vanligvis til klinisk respons og avsluttet plasmautskiftning. Deretter trappes behandlingen ned over omkring tre uker, individualisert etter trombocytter, hemolyse, ADAMTS13-utvikling og bivirkninger. Vær oppmerksom på hyperglykemi, hypertensjon, infeksjon, psykiatriske bivirkninger og gastrointestinal toksisitet.
Kaplacizumab
Kaplacizumab binder von Willebrand-faktorens A1-domene og hindrer dens interaksjon med trombocyttenes glykoprotein Ib-reseptor. Effekten inntrer raskt, men påvirker ikke autoantistoffproduksjonen eller ADAMTS13-mangelen.
Ved høy klinisk sannsynlighet for immunmediert TTP kan kaplacizumab startes før ADAMTS13-svaret foreligger. Ved lav eller intermediær sannsynlighet bør behandlingen vanligvis avvente bekreftet aktivitet under 10 prosent. Dersom ADAMTS13 er over 20 prosent, skal kaplacizumab normalt seponeres og diagnosen revurderes [1].
Gi 10 mg intravenøst før første plasmautskiftning, deretter 10 mg subkutant etter hver plasmautskiftning. Etter avsluttet daglig plasmautskiftning fortsetter 10 mg subkutant én gang daglig i 30 dager. Dersom immunologisk sykdomsaktivitet vedvarer, for eksempel uttalt ADAMTS13-mangel, optimaliseres immunsuppresjonen og kaplacizumab fortsettes daglig til ADAMTS13-aktiviteten er varig normalisert.
I HERCULES-studien normaliserte trombocyttallet seg raskere med kaplacizumab. Det sammensatte endepunktet TTP-relatert død, residiv eller tromboembolisk hendelse under behandlingen inntraff hos 12 prosent med kaplacizumab og 49 prosent med placebo. Mukokutan blødning ble rapportert hos henholdsvis 65 og 48 prosent [4]. En integrert analyse av TITAN og HERCULES viste færre refraktære tilfeller, færre eksaserbasjoner og en reduksjon i median antall dager med plasmautskiftning fra 7,5 til 5 dager [14].
En metaanalyse fant derimot ingen sikker reduksjon i total mortalitet. Kaplacizumab reduserte refraktær sykdom og eksaserbasjoner, men økte risikoen for blødning, relativ risiko 1,37, 95 prosent konfidensintervall 1,06 til 1,77 [5]. Legemidlet bør brukes tidlig, men sammen med effektiv immunsuppresjon og ADAMTS13-styrt oppfølging.
Ved klinisk betydningsfull blødning seponeres kaplacizumab midlertidig, og hemostatiske tiltak iverksettes. Samtidig platehemming eller antikoagulasjon øker blødningsrisikoen og krever individuell tverrfaglig vurdering.
Rituksimab
Rituksimab reduserer B-cellemediert produksjon av anti-ADAMTS13-antistoffer. Behandlingen bør vurderes tidlig ved bekreftet immunmediert TTP, særlig ved residiv, samtidig autoimmun sykdom, høyt antistoffnivå, refraktært forløp eller vedvarende lav ADAMTS13-aktivitet.
Standarddosen er 375 mg/m² intravenøst én gang per uke i fire doser. Gi om mulig etter dagens plasmautskiftning og unngå ny plasmautskiftning i minst 12 timer, fordi behandlingen ellers fjerner en del av rituksimabdosen [2,15].
Rituksimab reduserer eller forsinker residiv, men effekten er ikke permanent. I en kohort var mediantiden til residiv 3,71 år etter rituksimab og 1,33 år uten rituksimab. Den beskyttende effekten avtok etter omkring 2,6 år [15]. Kontroller hepatitt B-serologi før behandling og gi antiviral profylakse når dette er indisert. Vær oppmerksom på infusjonsreaksjoner, hypogammaglobulinemi og infeksjoner.
Samlet dosetabell
| Legemiddel | Dose | Kommentar |
|---|---|---|
| Prednisolon | 1 mg/kg peroralt én gang daglig | Fortsett til klinisk respons, trapp deretter vanligvis ned over omkring tre uker |
| Metylprednisolon | 1 000 mg intravenøst én gang daglig i tre dager ved alvorlig sykdom | Etterfølg med prednisolon eller tilsvarende systemisk kortikosteroid |
| Kaplacizumab | 10 mg intravenøst før første plasmautskiftning, deretter 10 mg subkutant etter hver plasmautskiftning, så 10 mg subkutant én gang daglig i 30 dager etter avsluttet daglig plasmautskiftning | Ved vedvarende immunologisk sykdomsaktivitet, for eksempel vedvarende uttalt ADAMTS13-mangel: optimaliser immunsuppresjonen og fortsett til ADAMTS13-aktiviteten er varig normalisert. Vær oppmerksom på blødning |
| Rituksimab | 375 mg/m² intravenøst én gang per uke i fire doser | Gi etter plasmautskiftning og tilstreb minst 12 timer til neste behandling |
| Rekombinant ADAMTS13 ved medfødt TTP | Profylakse: 40 IE/kg intravenøst annenhver uke, kan endres til én gang i uken avhengig av klinisk respons. Akutt episode: 40 IE/kg dag 1, 20 IE/kg dag 2 og deretter 15 IE/kg én gang daglig fra dag 3 til to dager etter at episoden har gått over | Førstevalg fremfor plasma når tilgjengelig |
| Plasma ved medfødt TTP | 10 til 15 mL/kg intravenøst hver eller annenhver uke, iblant med lengre individuelt intervall | Kortere intervall kreves ofte. Ved akutt episode gis det daglig til respons |
Tilgang, godkjenning og regionale legemiddelbegrensninger for kaplacizumab og rekombinant ADAMTS13 kan variere innen Sverige. Lokal legemiddelkomité, preparatomtale og nasjonalt TTP-ekspertsenter bør konsulteres.
Støttebehandling
Trombocyttransfusjon skal unngås rutinemessig, også ved svært lavt trombocyttall. Den kan vurderes ved livstruende blødning eller før et hastende inngrep med høy blødningsrisiko [3].
Bruk mekanisk tromboseprofylakse ved trombocytter under 50 x 10^9/L. Farmakologisk profylakse med lavmolekylært heparin kan vurderes når trombocyttene har tatt seg opp over 50 x 10^9/L, særlig ved ytterligere risikofaktorer for venøs tromboembolisme. Profylaktisk platehemming anbefales ikke i den trombocytopene fasen [16].
Erytrocyttransfusjon gis etter vanlig klinisk vurdering. Folsyre kan gis under pågående hemolyse. Unngå intramuskulære injeksjoner og minimer invasive inngrep. Sentralt venekateter bør legges ultralydveiledet av erfaren operatør uten at plasmautskiftningen forsinkes.
Refraktær eller residiverende immunmediert TTP
Mistenk refraktær sykdom ved manglende klinisk respons etter fem plasmautskiftninger eller nytt trombocyttfall under pågående adekvat behandling. Kontroller først etterlevelse av behandlingen, infeksjon, kateterkomplikasjon, legemiddelutløst trombocytopeni, CMV-reaktivering og alternativ diagnose. Trombocyttfall uten hemolyse og med gjenopprettet ADAMTS13-aktivitet er ikke automatisk TTP-aktivitet.
Tiltak omfatter:
- gjenoppstart eller intensivering av plasmautskiftning
- sikring av kaplacizumabbehandling
- rituksimab dersom dette ikke allerede er gitt
- intensivert kortikosteroidbehandling
- ekspertvurdering med tanke på ytterligere immunsuppresjon
Bortezomib kan vurderes ved uttalt refraktær eller gjentatt residiverende sykdom etter rituksimab, men evidensen består hovedsakelig av kasuistikkserier. I en systematisk gjennomgang av 36 pasienter oppnådde 72 prosent komplett respons, og 85 prosent av dem med respons hadde vedvarende respons ved siste oppfølging [17]. Andre rapporterte alternativer er ciklosporin, mykofenolatmofetil, azatioprin, cyklofosfamid, vinkristin, daratumumab og i sjeldne tilfeller splenektomi. Slik behandling skal sentraliseres til TTP-erfarne sentre.
Medfødt TTP
Medfødt TTP skal mistenkes ved neonatal ikterus og trombocytopeni, tilbakevendende episoder siden barndommen, familieanamnese eller TTP-debut under svangerskap uten anti-ADAMTS13-antistoffer. Diagnosen bekreftes ved vedvarende uttalt ADAMTS13-mangel og bialleliske patogene ADAMTS13-varianter.
Rekombinant ADAMTS13 er førstevalg for profylakse når det er tilgjengelig. I en randomisert overkrysningsstudie med 48 pasienter ga 40 IE/kg intravenøst en maksimal ADAMTS13-aktivitet på omkring 101 prosent, sammenlignet med 19 prosent etter plasmabasert standardbehandling. Behandlingsrelaterte bivirkninger ble rapportert hos henholdsvis 9 og 48 prosent [18]. Internasjonale retningslinjer anbefaler nå rekombinant ADAMTS13 fremfor plasma for profylakse [16].
Dersom rekombinant ADAMTS13 ikke er tilgjengelig, gis regelmessig plasma, ofte 10 til 15 mL/kg hver eller annenhver uke. Et intervall på tre uker er utilstrekkelig for mange pasienter. Profylaktisk ADAMTS13-erstatning reduserer risikoen for hjerneslag og annen kumulativ organskade [9].
Plasmautskiftning trengs vanligvis ikke ved medfødt TTP, fordi ingen autoantistoffer må fjernes. Ved akutt episode gis rekombinant ADAMTS13 intravenøst 40 IE/kg dag 1, 20 IE/kg dag 2 og deretter 15 IE/kg én gang daglig fra dag 3 til to dager etter at episoden har gått over, eller plasma daglig til klinisk og laboratoriemessig bedring.
Svangerskap
Akutt TTP under svangerskap behandles som hos ikke-gravide med umiddelbar plasmautskiftning og kortikosteroider. Diagnosen skal ikke avfeies som HELLP-syndrom bare på grunn av svangerskapet. ADAMTS13 under 10 prosent taler for TTP.
Personer med tidligere immunmediert TTP bør vurderes før konsepsjon. ADAMTS13 kontrolleres før svangerskap og regelmessig under svangerskapet og postpartum. Aktivitet under 20 til 30 prosent begrunner tett oppfølging og individualisert profylakse. Rituksimab kan brukes før svangerskap for å normalisere ADAMTS13, men bør om mulig gis i god tid før konsepsjon [3,8].
Medfødt TTP krever profylaktisk ADAMTS13-erstatning gjennom hele svangerskapet. Ved plasma brukes ofte hyppigere og høyere dosering etter hvert som svangerskapet skrider frem. Rekombinant ADAMTS13 er et mulig alternativ, men data fra svangerskap er fortsatt begrenset.
Oppfølging og prognose
Definisjon av behandlingsutfall
Klinisk respons innebærer trombocytter minst 150 x 10^9/L, LD under 1,5 ganger øvre referansegrense og fravær av ny eller progredierende iskemisk organskade. Klinisk remisjon innebærer opprettholdt respons i minst 30 dager etter avsluttet plasmautskiftning og kaplacizumab.
Eksaserbasjon er tilbakevendende trombocytopeni under pågående behandling eller innen 30 dager etter avsluttet plasmautskiftning eller kaplacizumab. Klinisk residiv inntreffer senere enn 30 dager og innebærer ny trombocytopeni, vanligvis med hemolyse og ADAMTS13 under 10 prosent.
Partiell ADAMTS13-remisjon innebærer aktivitet over 20 prosent, men under laboratoriets nedre referansegrense. Komplett ADAMTS13-remisjon innebærer aktivitet innenfor referanseområdet. ADAMTS13-residiv defineres som aktivitet under 20 prosent under klinisk remisjon [6].
Oppfølgingsprogram
Etter utskrivning følges blodstatus, LD, bilirubin, haptoglobin og ADAMTS13 tett. Et praktisk opplegg er:
- minst hver uke den første måneden etter avsluttet akuttbehandling
- hver måned de første tre månedene
- hver tredje måned det første året
- hver sjette til tolvte måned livslangt ved stabil komplett ADAMTS13-remisjon
- hyppigere ved fallende ADAMTS13, tidligere residiv, svangerskap, infeksjon eller planlagt kirurgi
Pasienten skal oppsøke akuttmottak ved petekkier, mørk urin, uttalt tretthet, hodepine, konfusjon, fokalnevrologiske utfall, brystsmerter eller magesmerter. Blodstatus skal da tas omgående.
Preemptiv behandling
ADAMTS13 under 20 prosent under klinisk remisjon er assosiert med økt risiko for fremtidig klinisk residiv, men tidspunktet er uforutsigbart. Preemptiv rituksimab bør vurderes, særlig ved aktivitet under 10 til 20 prosent, stigende anti-ADAMTS13-antistoffer eller tidligere kliniske residiv.
I en britisk kohort med 443 pasienter var residivfrekvensen 40 prosent etter fem år. Regelmessig ADAMTS13-monitorering og preemptiv anti-CD20-behandling reduserte kliniske residiv, og 96 prosent av behandlede ADAMTS13-residiv responderte med aktivitet over 20 prosent [19].
Langtidskomplikasjoner
Overlevd TTP innebærer ikke fullstendig normalisering av risikoen. Hjerneslag under klinisk remisjon, annen hjerte- og karsykdom, hypertensjon, depresjon, posttraumatiske symptomer og kognitiv svikt er vanligere enn i sammenlignbare befolkninger. I enkelte kohorter har mer enn halvparten hatt målbar kognitiv påvirkning, og MR-undersøkelser har vist asymptomatiske cerebrale infarkter hos en betydelig andel [8].
Årlig oppfølging bør derfor omfatte:
- blodtrykk, lipider, glukose og røyking
- nevrologiske og kognitive symptomer
- depresjon, angst og arbeidsevne
- nyrefunksjon og albuminuri
- nye autoimmune manifestasjoner
- svangerskapsrådgivning når relevant
Tradisjonelle kardiovaskulære risikofaktorer skal behandles aktivt. Rutinemessig platehemming kun på grunn av tidligere TTP mangler etablert evidensgrunnlag og vurderes individuelt.
Prognosen er betydelig bedret. Tidlig diagnostikk, umiddelbar plasmautskiftning, effektiv immunsuppresjon, kaplacizumab og strukturert ADAMTS13-monitorering har endret TTP fra en nesten alltid dødelig akutt sykdom til en behandlingsbar, men kronisk residivtilbøyelig tilstand. Forsinket behandling, høy alder, kardial affeksjon, uttalte nevrologiske symptomer og vedvarende lav ADAMTS13-aktivitet er fortsatt ugunstige faktorer [7,20,21].
Kilder
- Zheng XL, Vesely SK, Cataland SR et al. ISTH guidelines for the diagnosis of thrombotic thrombocytopenic purpura. Journal of Thrombosis and Haemostasis 2020. PMID: 32914582
- Sukumar S, Lämmle B, Cataland SR. Thrombotic Thrombocytopenic Purpura: Pathophysiology, Diagnosis, and Management. Journal of Clinical Medicine 2021. PMID: 33540569
- Zheng XL, Vesely SK, Cataland SR et al. Good practice statements for the clinical care of patients with thrombotic thrombocytopenic purpura. Journal of Thrombosis and Haemostasis 2020. PMID: 32914535
- Scully M, Cataland SR, Peyvandi F et al. Caplacizumab Treatment for Acquired Thrombotic Thrombocytopenic Purpura. New England Journal of Medicine 2019. PMID: 30625070
- Djulbegovic M, Tong J, Xu A et al. Adding caplacizumab to standard of care in thrombotic thrombocytopenic purpura: a systematic review and meta-analysis. Blood Advances 2023. PMID: 36053773
- Trisolini SM, Laganà A, Capria S. Immune Thrombotic Thrombocytopenic Purpura: Pathophysiology, Diagnosis, Therapy and Open Issues. Mediterranean Journal of Hematology and Infectious Diseases 2024. PMID: 38984099
- Du P, Cristarella T, Goyer C et al. A Systematic Review of the Epidemiology and Disease Burden of Congenital and Immune-Mediated Thrombotic Thrombocytopenic Purpura. Journal of Blood Medicine 2024. PMID: 39161536
- Selvakumar S, Liu A, Chaturvedi S. Immune thrombotic thrombocytopenic purpura: Spotlight on long-term outcomes and survivorship. Frontiers in Medicine 2023. PMID: 36926315
- Alwan F, Vendramin C, Liesner R et al. Characterization and treatment of congenital thrombotic thrombocytopenic purpura. Blood 2019. PMID: 30770395
- Barbour T, Johnson S, Cohney S et al. Thrombotic microangiopathy and associated renal disorders. Nephrology Dialysis Transplantation 2012. PMID: 22802583
- Li A, Khalighi PR, Wu Q et al. External validation of the PLASMIC score: a clinical prediction tool for thrombotic thrombocytopenic purpura diagnosis and treatment. Journal of Thrombosis and Haemostasis 2018. PMID: 29064619
- Tufano A, Polimeno M, Matani B et al. Validation of PLASMIC score in a cohort of patients with suspected thrombotic microangiopathy in an academic medical centre. Blood Transfusion 2023. PMID: 35969133
- Rock GA, Shumak KH, Buskard NA et al. Comparison of plasma exchange with plasma infusion in the treatment of thrombotic thrombocytopenic purpura. New England Journal of Medicine 1991. PMID: 2062330
- Peyvandi F, Cataland S, Scully M et al. Caplacizumab prevents refractoriness and mortality in acquired thrombotic thrombocytopenic purpura: integrated analysis. Blood Advances 2021. PMID: 33881463
- Sun L, Mack J, Li A et al. Predictors of relapse and efficacy of rituximab in immune thrombotic thrombocytopenic purpura. Blood Advances 2019. PMID: 31076407
- Zheng XL, Al-Housni Z, Cataland SR et al. 2025 focused update of the 2020 ISTH guidelines for management of thrombotic thrombocytopenic purpura. Journal of Thrombosis and Haemostasis 2025. PMID: 40533296
- Lee NCJ, Yates S, Rambally S et al. Bortezomib in relapsed/refractory immune thrombotic thrombocytopenic purpura: A single-centre retrospective cohort and systematic literature review. British Journal of Haematology 2024. PMID: 37571963
- Scully M, Antun A, Cataland SR et al. Recombinant ADAMTS13 in Congenital Thrombotic Thrombocytopenic Purpura. New England Journal of Medicine 2024. PMID: 38692292
- Doyle AJ, Stubbs MJ, Dutt T et al. Long-term risk of relapse in immune-mediated thrombotic thrombocytopenic purpura and the role of anti-CD20 therapy. Blood 2023. PMID: 36322971
- Kucukyurt S, Eskazan AE. Assessment and Monitoring of Patients with Immune-Mediated Thrombotic Thrombocytopenic Purpura: Strategies to Improve Outcomes. Journal of Blood Medicine 2020. PMID: 33061729
- Zheng XL, Vesely SK, Cataland SR et al. ISTH guidelines for treatment of thrombotic thrombocytopenic purpura. Journal of Thrombosis and Haemostasis 2020. PMID: 32914526