Sammendrag
Porfyrisykdommene skyldes forstyrrelser i hemsyntesen og deles i praksis inn etter hvilket organ som hovedsakelig står for overproduksjonen og etter klinisk fenotype: akutte hepatiske porfyrier med nevroviscerale anfall, bulløse kutane porfyrier og erytropoetiske protoporfyrier med umiddelbar smertefull fotosensitivitet. Diagnosen skal alltid forankres biokjemisk. Ved mistenkt akutt anfall tas en lysbeskyttet spoturinprøve for porfobilinogen (PBG), 5-aminolevulinsyre (ALA) og kreatinin før behandling. Markert forhøyet PBG taler sterkt for akutt hepatisk porfyri, mens normalt PBG og ALA under pågående typiske symptomer i praksis utelukker et slikt anfall. Ved bulløse hudsymptomer brukes plasmafluorescens og fraksjonerte porfyriner i urin og feces. Ved smertefull fotosensitivitet uten blemmer analyseres metallfritt protoporfyrin og sinkprotoporfyrin i erytrocytter. Genetisk analyse bekrefter subtype og muliggjør familieutredning, men skal hos symptomatiske pasienter normalt komme etter biokjemisk diagnostikk [1-3].
Alvorlig akutt anfall behandles med intravenøst hemin samt symptomatisk behandling og korrigering av utløsende faktorer. Givosiran kan forebygge tilbakevendende anfall. Porphyria cutanea tarda behandles med venesectio eller lavdose hydroksyklorokin og tiltak mot underliggende leverrelaterte risikofaktorer. Ved erytropoetisk protoporfyri er lysbeskyttelse sentralt, og afamelanotid kan øke smertefri lyseksponering. Alvorlig kongenital erytropoetisk porfyri kan kureres med allogen hematopoetisk stamcelletransplantasjon. Håndtering, legemiddelvurdering og familieutredning bør koordineres med et porfyrisenter.
Bakgrunn og inndeling
Hem dannes i åtte enzymatiske trinn. Hvilket intermediat som akkumuleres, og om overproduksjonen hovedsakelig skjer i leveren eller i benmargens erytroide celler, avgjør det kliniske bildet. ALA og PBG er nevrotoksiske forstadier og forårsaker de akutte nevroviscerale manifestasjonene. Porfyriner og protoporfyrin absorberer først og fremst synlig lys, danner reaktive oksygenforbindelser og forårsaker kutan fototoksisitet [1,2].
Porfyrier kan klassifiseres som hepatiske eller erytropoetiske, men en klinisk mer nyttig inndeling tar utgangspunkt i presentasjonsformen.
| Sykdom | Gen- eller enzymdefekt | Hovedsakelig fenotype | Viktig første analyse |
|---|---|---|---|
| Akutt intermitterende porfyri, AIP | HMBS | Akutte nevroviscerale anfall, ingen hudsymptomer | PBG og ALA i urin |
| Hereditær koproporfyri, HCP | CPOX | Akutte anfall, iblant bulløs fotosensitivitet | PBG og ALA i urin, deretter fecesporfyriner |
| Porphyria variegata, VP | PPOX | Akutte anfall og/eller bulløs fotosensitivitet | PBG og ALA i urin, plasmafluorescens |
| ALAD-porfyri | ALAD | Akutte nevroviscerale anfall | ALA i urin, PBG kan være normalt |
| Porphyria cutanea tarda, PCT | Ervervet eller arvelig nedsatt UROD-aktivitet | Skjør hud og blemmer | Fraksjonerte urinporfyriner og plasmafluorescens |
| Hepatoerytropoetisk porfyri, HEP | Bialleliske UROD-varianter | Tidlig, ofte alvorlig bulløs fotosensitivitet | Porfyriner i plasma, urin, feces og erytrocytter |
| Kongenital erytropoetisk porfyri, CEP | UROS, sjelden GATA1 | Alvorlig bulløs fotosensitivitet og hemolyse | Porfyrinisomerer i urin og erytrocytter |
| Erytropoetisk protoporfyri, EPP | FECH | Umiddelbar smertefull fotosensitivitet uten blemmer | Erytrocyttprotoporfyrin |
| X-bundet protoporfyri, XLEPP | Aktiverende ALAS2-variant | Som EPP, ofte høyere andel sinkprotoporfyrin | Metallfritt protoporfyrin og sinkprotoporfyrin |
| CLPX-relatert protoporfyri | CLPX | Som EPP og XLEPP | Erytrocyttprotoporfyrin og genetisk analyse |
AIP, HCP og VP er autosomalt dominante med lav klinisk penetrans. Patogene HMBS-varianter forekommer anslagsvis hos flere enn 1 av 2 000 personer, mens manifest AIP er betydelig sjeldnere. Symptomgivende akutt hepatisk porfyri anslås til omkring 1 av 100 000, og cirka 90 prosent av diagnostiserte symptomatiske pasienter er kvinner. Anfall opptrer først og fremst mellom menarke og menopause [3,4]. EPP har rapportert prevalens på omkring 1 av 75 000 til 1 av 200 000 [13]. PCT er den vanligste porfyrisykdommen og er i omtrent 80 prosent av tilfellene sporadisk, uten patogen UROD-variant [3].
Klinisk bilde
Akutte hepatiske porfyrier
Et akutt anfall utvikler seg vanligvis over timer til dager og varer mer enn 24 timer. Kardinalsymptomet er sterke, diffuse magesmerter uten tydelig peritonitt og ofte uten forklarende radiologiske funn. Kvalme, oppkast, obstipasjon, ryggsmerter og ekstremitetssmerter er vanlige. Takykardi, hypertensjon, svetting og tremor gjenspeiler autonom nevropati. Urinen kan mørkne etter å ha stått, men fravær av mørk urin har ingen diagnostisk verdi [4,5].
Nevrologisk progresjon kan gi proksimal, motorisk dominert aksonal nevropati, pareser, bulbær svakhet og respirasjonssvikt. Parestesier og nevropatisk smerte forekommer, men objektive sensoriske utfall er ofte mindre fremtredende enn de motoriske. Encefalopati, uro, søvnforstyrrelser, konfusjon, hallusinasjoner og epileptiske anfall kan forekomme. Hyponatremi er vanlig og kan skyldes hypovolemi, oppkast og inadekvat ADH-sekresjon. Posterior reversibelt encefalopatisyndrom (PRES) bør overveies ved hodepine, kramper, synssymptomer og uttalt hypertensjon [4,6].
Vanlige utløsende faktorer er faste eller kraftig kalorirestriksjon, alkohol, infeksjon, kirurgi, fysiologisk stress, tobakksbruk, progesteronpåvirkning samt legemidler som induserer hepatisk ALAS1 eller cytokrom P450. Barbiturater, fenytoin, karbamazepin og valproat er klassiske risikolegemidler. Et legemiddels sikkerhet skal kontrolleres i en oppdatert porfyritilpasset legemiddeldatabase og ikke vurderes bare ut fra legemiddelklasse [4].
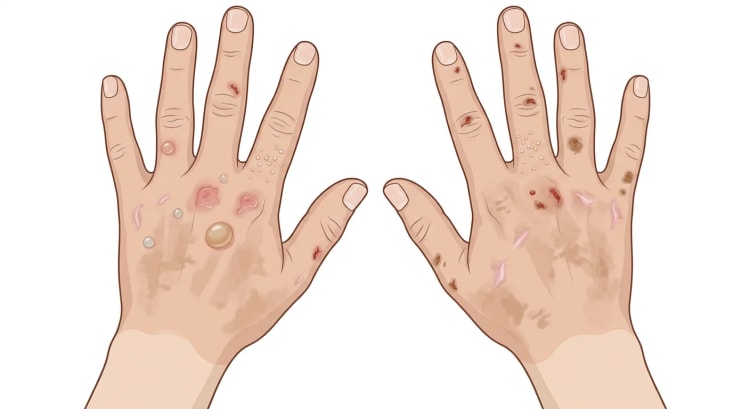
HCP og VP kan i tillegg gi skjør hud, erosjoner og blemmer på håndryggene og andre lyseksponerte områder. Omkring 20 prosent av personer med klinisk manifest HCP har kutane manifestasjoner [16].
Kutane porfyrier med blemmer
PCT gir skjør hud, vesikler, blemmer, erosjoner og milier, særlig på håndrygger og underarmer. Hyperpigmentering og hypertrikose i ansiktet kan forekomme. Leverens UROD-aktivitet hemmes i nærvær av jern og oksidativt stress. Viktige bidragende faktorer er alkohol, hepatitt C, hiv, østrogenbehandling, røyking, HFE-varianter og annen sykdom med jernoverskudd [9].
CEP debuterer vanligvis ved fødselen eller i tidlig barndom med rød urin, uttalt bulløs fotosensitivitet, hemolytisk anemi og splenomegali. Gjentatte blemmer og infeksjoner kan gi arrdannelse, kontrakturer, osteolyse og tap av fingre eller ansiktsstrukturer. Erytrodonti (brunrød misfarging av tennene) og korneale skader er karakteristiske. Fenotypen varierer fra hydrops fetalis til mild debut i voksen alder [14,15].
Protoporfyrier
EPP og XLEPP debuterer vanligvis før fem års alder. Innen minutter etter sollys eller annet sterkt synlig lys oppstår stikking, kløe, brennende smerte og senere iblant erytem og ødem. Smerten kan være intens i flere dager til tross for diskrete eller helt fraværende synlige hudforandringer. Blemmer er uvanlige. Synlig lys passerer gjennom vindusglass, noe som forklarer symptomer i kjøretøy og innendørs [11-13].
Protoporfyrin skilles ut via gallen. Gallestein forekommer hos opptil 20 til 25 prosent og alvorlig protoporfyrinrelatert kolestatisk leversykdom hos omkring 2 til 5 prosent. Varselsignaler er tiltagende fotosensitivitet, stigende erytrocyttprotoporfyrin, ikterus, høyresidige magesmerter, splenomegali og svekket syntesefunksjon. Mild mikrocytær anemi, lav ferritin, D-vitaminmangel og lav beintetthet er vanlige [11].
Utredning og diagnostikk
Prøvetaking ved mistenkt akutt anfall
Ta en spoturinprøve for kvantitativt PBG, ALA og kreatinin før heminbehandling. Prøven skal beskyttes mot lys. PBG brytes ned ved romtemperatur, og prøven bør analyseres innen 24 timer, oppbevares kjølig eller fryses i henhold til laboratoriets instruksjoner. Resultatene skal angis relativt til kreatinin. Døgnurinsamling anbefales ikke [3].
Ved et sikkert akutt anfall er PBG som regel mer enn 10 ganger øvre referansegrense. En brukt definisjon av AIP-anfall er minst to nevroviscerale manifestasjoner som varer lenger enn 24 timer, uten bedre forklaring, sammen med PBG/kreatinin-ratio minst 10 ganger øvre referansegrense [5]. Normale PBG- og ALA-resultater i en korrekt håndtert prøve under pågående symptomer utelukker i praksis AIP, HCP og VP som årsak til symptomene. Unntaket er ALAD-porfyri, som er ekstremt sjelden, og der ALA er kraftig forhøyet mens PBG kan være normalt eller bare lett forhøyet [3].
PBG kan forbli høyt i måneder eller år etter AIP-anfall, mens nivåene ofte normaliseres raskt etter HCP- og VP-anfall. En enkelt forhøyet verdi hos en kjent høyutskiller beviser derfor ikke at aktuelle symptomer skyldes et nytt anfall. Sammenligning med en symptomfri baselineverdi er da verdifull [3,6].
Urinporfyriner alene skal ikke brukes til å diagnostisere akutt hepatisk porfyri. Lette porfyrinstigninger er vanlige ved leversykdom, alkoholoverforbruk, infeksjon, nyresykdom og legemiddelpåvirkning og fører ellers lett til overdiagnostikk [3,4].
Subtyping
Etter biokjemisk bekreftet akutt hepatisk porfyri brukes:
- genetisk analyse av HMBS, CPOX, PPOX og ved relevant fenotype ALAD
- plasmafluorescens, der en tydelig topp ved 624 til 628 nm taler for VP
- fraksjonerte fecesporfyriner, der økt ratio mellom koproporfyrin III og I støtter HCP når VP er utelukket
- fraksjonerte porfyriner i urin og feces hvis genetikken er uavklart
Genetisk analyse har rapportert diagnostisk sensitivitet på omkring 95 til 99 prosent ved fullstendig sekvensering og analyse av større delesjoner eller duplikasjoner [4]. Genetisk screening uten forutgående biokjemisk verifisering, det vil si uten dokumentert forhøyelse av PBG eller ALA under symptomer, kan derimot identifisere en latent anleggsbærer hvis aktuelle symptomer har en annen årsak.
Utredning ved fotosensitivitet
Ved blemmer og skjør hud utføres plasmafluorescens samt fraksjonerte porfyriner i urin og feces. PCT gir typisk økning av uroporfyrin og heptakarboksylporfyriner i urin samt isokoproporfyrin i feces. Utred samtidig hematologisk status, ferritin, transferrinmetning, leverprøver, hepatitt C, hiv, alkoholvaner, østrogeneksponering og ved jernoverskudd HFE-relatert hemokromatose [3,9].
Ved smertefull fotosensitivitet uten blemmer skal metallfritt protoporfyrin og sinkprotoporfyrin i erytrocytter analyseres separat. Metallfritt protoporfyrin minst tre ganger øvre referansegrense bekrefter protoporfyri. Urinporfyriner er vanligvis normale og kan ikke utelukke EPP. Ved EPP utgjør sinkprotoporfyrin vanligvis mindre enn 15 prosent av totalt erytrocyttprotoporfyrin, mens andelen ved XLEPP ofte er 19 til 65 prosent [11].
Ved CEP ses svært høye konsentrasjoner av uroporfyrin I og koproporfyrin I i urin og erytrocytter samt koproporfyrin I i feces. Diagnosen bekreftes med analyse av UROS og ved særskilt hematologisk fenotype GATA1 [14].
flowchart TD
A["Mistenkt porfyri"] --> B["Akutte abdominale, nevrologiske<br>eller autonome symptomer"]
A --> C["Bulløs fotosensitivitet<br>og skjør hud"]
A --> D["Umiddelbar smerte<br>av synlig lys"]
B --> E["Spoturinprøve før behandling:<br>PBG, ALA og kreatinin"]
E -->|"Tydelig forhøyet"| F["Behandle akutt anfall<br>og fastslå subtype"]
E -->|"Normalt under symptomer"| G["Akutt hepatisk porfyri<br>usannsynlig"]
C --> H["Plasmafluorescens og<br>porfyrinfraksjonering"]
H --> I["Utred PCT, VP, HCP,<br>CEP eller HEP"]
D --> J["Metallfritt protoporfyrin og<br>sinkprotoporfyrin i erytrocytter"]
J --> K["Differensier EPP,<br>XLEPP og andre årsaker"]
Differensialdiagnoser
Ved akutte magesmerter må vanligere kirurgiske, gynekologiske, infeksiøse og metabolske årsaker utredes parallelt. Porfyri utelukker ikke samtidig akutt abdominal sykdom.
| Presentasjon | Viktige differensialdiagnoser | Særlig veiledende funn |
|---|---|---|
| Magesmerter og autonome symptomer | Ileus, appendisitt, pankreatitt, galleveissykdom, ketoacidose, binyrebarksvikt, intoksikasjon | Normale PBG og ALA under symptomer taler sterkt mot anfall |
| Akutt motorisk nevropati | Guillain–Barrés syndrom, vaskulitt, tungmetallforgiftning, botulisme, critical illness-nevropati | Porfyri gir ofte sterke magesmerter, dysautonomi og hyponatremi |
| Psykiatriske symptomer eller kramper | Primær psykiatrisk sykdom, epilepsi, encefalitt, intoksikasjon, hyponatremi av annen årsak | Vurder alltid samtidig nevrologisk og autonom påvirkning |
| Bulløse lesjoner på håndryggene | Pseudoporfyri, epidermolysis bullosa acquisita, bulløs pemfigoid, fototoksisk legemiddelreaksjon | Pseudoporfyri har normal porfyrinprofil |
| Smertefull fotosensitivitet uten blemmer | Solurtikaria, polymorft lysutslett, fototoksisk reaksjon, kontaktdermatitt, angioødem | EPP gir kraftig forhøyet metallfritt erytrocyttprotoporfyrin |
| Forhøyede porfyriner uten typisk klinikk | Leversykdom, alkohol, nyresvikt, blyforgiftning, jernmangel | Bly øker ALA og sinkprotoporfyrin, men har en annen fraksjoneringsprofil |
Blyforgiftning kan etterligne akutt porfyri med magesmerter, nevropati, forhøyet ALA og sinkprotoporfyrin. Bly i blod skal analyseres ved relevant eksponering eller atypisk biokjemisk profil. Sen debut av protoporfyri bør føre til utredning for myelodysplastisk eller myeloproliferativt syndrom [3,11].
Behandling
Akutt hepatisk porfyrianfall
Seponer mistenkte porfyrinogene legemidler og behandle infeksjon eller annen utløsende faktor. Kontakt porfyrisenter tidlig. Pasienter med uttalte smerter, oppkast, elektrolyttforstyrrelser, nevrologiske symptomer eller behov for parenteral behandling skal legges inn.
Intravenøst hemin (humant hemin, Normosang) gis tidlig ved alvorlig anfall: 3 mg/kg én gang daglig i fire dager, høyst 250 mg (én ampulle) per døgn [17]. Prøve for PBG og ALA skal tas før første dose, men behandling av et tidligere bekreftet porfyrianfall skal ikke utsettes i påvente av svar. Hemin gis i henhold til preparatomtalen og lokal spesialistprotokoll: dosen fortynnes i 100 ml natriumklorid 9 mg/ml i glassflaske og infunderes over minst 30 minutter i en stor antebrakial eller sentral vene med filter i infusjonssettet, hvoretter venen skylles med 100 ml natriumklorid 9 mg/ml [17]. Gjentatte infusjoner kan gi tromboflebitt, tap av venøs tilgang og jernoverskudd [4].
Tilfør karbohydrater, ved behov omkring 300 g glukose per døgn intravenøst. Unngå store mengder hypoton glukoseløsning, da den kan forverre hyponatremi. Behandle smerte, kvalme, hypertensjon og takykardi med legemidler som er verifisert som sikre ved akutt porfyri. Opioider er ofte nødvendige initialt. Natrium og magnesium kontrolleres hyppig. Alvorlig symptomatisk hyponatremi korrigeres etter vanlige prinsipper med tanke på risikoen for osmotisk demyelinisering [4,6].
Ved kramper kan benzodiazepiner, levetiracetam eller magnesiumsulfat brukes avhengig av situasjonen. Barbiturater, fenytoin, karbamazepin og valproat skal unngås. Tiltagende parese, bulbære symptomer eller redusert vitalkapasitet krever intensivbehandling og beredskap for respiratorbehandling.
Forebyggende behandling ved tilbakevendende anfall
Pasienten skal unngå faste, raske vektreduksjonsprogrammer, overdrevent alkoholinntak og kjente risikolegemidler. Regelmessig energiinntak og tidlig behandling av infeksjoner er viktig. Ved menstruasjonsrelaterte anfall kan spesialiststyrt ovulasjonshemming overveies, men hormonbehandling kan selv utløse anfall og krever tett oppfølging.
Ved minst fire biokjemisk verifiserte anfall per år bør givosiran eller profylaktisk hemin overveies [4]. Givosiran hemmer hepatisk ALAS1 gjennom RNA-interferens. I ENVISION-studien reduserte givosiran den gjennomsnittlige årlige anfallsfrekvensen fra 12,5 til 3,2, tilsvarende 74 prosent reduksjon i den placebokontrollerte perioden [7]. Effekten vedvarte gjennom tre års oppfølging [8]. Kontroller leverprøver, kreatinin, eGFR, homocystein samt i henhold til spesialistprotokoll amylase og lipase. Givosiran er assosiert med transaminasestigning, svekket nyrefunksjon og reaksjoner på injeksjonsstedet.
Levertransplantasjon kurerer den hepatiske metabolske defekten, men forbeholdes behandlingsresistente, livstruende tilbakevendende anfall med sterkt nedsatt livskvalitet. Levende donorer i slekt med pasienten må utredes genetisk [4].
Porphyria cutanea tarda
Gjør tiltak mot alkoholoverforbruk, røyking, østrogeneksponering, jerntilskudd og hepatitt C. Hiv og samtidig leversykdom behandles etter ordinære retningslinjer. Hudbedring kommer langsomt, og streng mekanisk lysbeskyttelse er nødvendig til porfyrinene er normalisert.
Førstevalgene er:
- venesectio av cirka 450 ml blod annenhver uke til ferritin er omkring 20 mikrogram/L, med kontroll av hemoglobin før hver behandling
- hydroksyklorokin 100 mg to ganger per uke til plasma- eller urinporfyriner er normalisert, deretter vanligvis ytterligere én måned
I en mindre prospektiv studie var median tid til biokjemisk remisjon 6,9 måneder med venesectio og 6,1 måneder med lavdose hydroksyklorokin. Studien var for liten til formelt å fastslå likeverdighet [10]. Venesectio foretrekkes ved uttalt jernoverskudd eller hemokromatose. Hydroksyklorokin bør unngås ved graviditet, betydelig retinopati, alvorlig leverpåvirkning, avansert nyresvikt og G6PD-mangel. Høyere doser skal ikke brukes, da rask porfyrinmobilisering kan gi hepatotoksisitet [9,10].
EPP og XLEPP
Lysbeskyttelse skal rettes mot synlig lys, ikke bare UV-stråling. Tettvevde klær, hansker, hatt, dekkende sko og filter for vinduer og bilruter er viktigere enn konvensjonelle UV-solkremer. D-vitamin kontrolleres og suppleres ved mangel. Beintetthetsmåling bør overveies hos voksne [11].
Afamelanotid gis som et 16 mg subkutant implantat annenhver måned i perioder med høy lyseksponering. I to randomiserte studier økte behandlingen tiden i direkte sollys uten smerte og forbedret sykdomsspesifikk livskvalitet [12]. Vanlige bivirkninger er hyperpigmentering, mørkere nevi, hodepine og kvalme. Ifølge preparatomtalen skal afamelanotid bare forskrives av spesialist ved anerkjent porfyrisenter, bruk hos eldre anbefales ikke på grunn av begrensede data, og sikkerhet og effekt under 18 år er ikke fastslått [18]. Nasjonal tilgjengelighet og refusjonsvilkår kan være mer begrensede enn den europeiske godkjenningen og må verifiseres individuelt.
Jern skal ikke gis rutinemessig ved FECH-relatert EPP til tross for mikrocytose eller lav ferritin, fordi jern kan øke protoporfyrinproduksjonen og fotosensitiviteten. Klinisk betydningsfull anemi krever spesialistvurdering. Ved XLEPP kan jerntilførsel derimot senke protoporfyrinnivået, fordi ferrokelatase er intakt og jern er begrensende. Subtypen må derfor være avklart før jernbehandling startes [11].
Raskt progredierende kolestatisk leversykdom krever multidisiplinær håndtering. Erytrocyttutskiftning, transfusjon, plasmaferese og andre tiltak for å redusere protoporfyrinbelastningen kan brukes som bro. Levertransplantasjon behandler leversvikten, men kurerer ikke den erytropoetiske overproduksjonen. Residiv i transplantatet forekommer, og derfor kan etterfølgende hematopoetisk stamcelletransplantasjon måtte overveies [11,13].
Kongenital erytropoetisk porfyri
Streng beskyttelse mot sollys, synlig kunstig lys og operasjonslys er sentralt. Bruk beskyttende klær, omsluttende briller, vindusfilter og opake fysikalske solbeskyttelsesmidler. Sår behandles tidlig for å forebygge infeksjon, osteomyelitt og vevstap. Lysbehandling mot neonatal hyperbilirubinemi kan gi alvorlig skade og skal unngås eller gjennomføres bare med særskilt lysbeskyttelse og spesialiststøtte [14,15].
Ved alvorlig hemolyse kan regelmessige erytrocyttransfusjoner hver andre til fjerde uke undertrykke erytropoesen og porfyrinproduksjonen, men dette krever overvåking og behandling av jernoverskudd. Allogen hematopoetisk stamcelletransplantasjon er potensielt kurativ og bør overveies tidlig hos barn med transfusjonsavhengighet eller progressiv kutan og hematologisk sykdom [14].
Samlet dosetabell
| Legemiddel | Dose | Kommentar |
|---|---|---|
| Hemin | 3 mg/kg intravenøst én gang daglig i 4 dager, høyst 250 mg per døgn | Alvorlig akutt hepatisk porfyrianfall. Gis i henhold til preparatets produktinformasjon og spesialistprotokoll |
| Glukose | Omkring 300 g per døgn intravenøst ved utilstrekkelig oralt inntak | Unngå hypoton væske og følg natrium tett |
| Givosiran | 2,5 mg/kg subkutant én gang per måned | Ved biokjemisk og genetisk verifisert akutt hepatisk porfyri med tilbakevendende anfall |
| Hydroksyklorokin | 100 mg peroralt to ganger per uke | PCT. Fortsett til biokjemisk remisjon, ofte ytterligere 1 måned. Høyere doser skal unngås |
| Afamelanotid | 16 mg som subkutant implantat annenhver måned | Voksne med EPP. Tilgang og nasjonale refusjonsvilkår må kontrolleres |
Oppfølging og prognose
Alle pasienter med akutt hepatisk porfyri bør minst årlig kontrolleres med blodtrykk, kreatinin, eGFR og leverprøver. Symptomatisk AIP er assosiert med kronisk nyresykdom, hypertensjon, kronisk nevropatisk smerte og primær leverkreft. Ultralyd av leveren hver sjette måned fra 50 års alder anbefales internasjonalt også uten cirrhose [4]. Pasienter som får regelmessig hemin, følges med ferritin og jernstatus hver tredje til sjette måned. Ved givosiran kreves hyppigere lever- og nyrekontroller, særlig de første seks månedene.
Førstegradsslektninger av en pasient med genetisk bekreftet AIP, HCP eller VP bør tilbys målrettet analyse av familiens variant. Asymptomatiske anleggsbærere trenger informasjon om sikre legemidler, risikosituasjoner og når akutt prøvetaking skal gjøres. Den lave penetransen skal forklares for å unngå at uspesifikke symptomer feilaktig tilskrives porfyri [3,4].
Ved PCT følges porfyriner til biokjemisk remisjon. Deretter kontrolleres klinikk og porfyriner ved tilbakevendende hudsymptomer. Leverfibrose, hepatitt, hiv og jernoverskudd følges ut fra underliggende tilstand. Remisjon er vanlig etter adekvat behandling, men tilbakefall kan inntreffe hvis risikofaktorene vedvarer.
Ved EPP og XLEPP bør hematologisk status, ferritin, transferrinmetning, leverprøver og erytrocyttprotoporfyrin følges minst årlig. Baseline-ultralyd av lever og galleveier er rimelig. Ved stigende protoporfyrin, avvikende leverprøver, XLEPP, biallelisk FECH-sykdom eller familiehistorie med leversvikt bør kontrollene gjøres hver sjette til tolvte måned og suppleres med ultralyd og elastografi [11]. Prognosen er vanligvis god med hensyn til overlevelse, men fotosensitiviteten kan medføre uttalt sosial begrensning, angst, depresjon og redusert livskvalitet.
CEP krever livslang oppfølging av hematologisk status, hemolysemarkører, jernbelastning, leverfunksjon, øyne, tenner, skjelett og D-vitamin. Uten stamcelletransplantasjon bestemmes prognosen av graden av hemolyse, infeksjoner og progressiv vevsskade. Fullstendig donorengraftment etter transplantasjon kan normalisere porfyrinproduksjonen og hindre nye fototoksiske skader, men allerede etablerte deformiteter består [14,15].
Kilder
- Dickey AK, Leaf RK, Balwani M. Update on the Porphyrias. Annual Review of Medicine 2024. PMID: 37540847
- Stölzel U, Doss MO, Schuppan D. Clinical Guide and Update on Porphyrias. Gastroenterology 2019. PMID: 31085196
- Aarsand AK, To-Figueras J, Whatley S et al. Practical recommendations for biochemical and genetic diagnosis of the porphyrias. Liver International 2025. PMID: 38940544
- Wang B, Bonkovsky HL, Lim JK et al. AGA Clinical Practice Update on Diagnosis and Management of Acute Hepatic Porphyrias: Expert Review. Gastroenterology 2023. PMID: 36642627
- Sardh E, Barbaro M. Acute Intermittent Porphyria. GeneReviews 2024. PMID: 20301372
- Kazamel M, Pischik E, Desnick RJ. Pain in acute hepatic porphyrias: Updates on pathophysiology and management. Frontiers in Neurology 2022. PMID: 36479055
- Balwani M, Sardh E, Ventura P et al. Phase 3 Trial of RNAi Therapeutic Givosiran for Acute Intermittent Porphyria. New England Journal of Medicine 2020. PMID: 32521132
- Kuter DJ, Bonkovsky HL, Monroy S et al. Efficacy and safety of givosiran for acute hepatic porphyria: Final results of the randomized phase III ENVISION trial. Journal of Hepatology 2023. PMID: 37479139
- Leaf RK, Dickey AK. Porphyria cutanea tarda: a unique iron-related disorder. Hematology American Society of Hematology Education Program 2024. PMID: 39644053
- Singal AK, Kormos-Hallberg C, Lee C et al. Low-dose hydroxychloroquine is as effective as phlebotomy in treatment of patients with porphyria cutanea tarda. Clinical Gastroenterology and Hepatology 2012. PMID: 22985607
- Minder AE, Kluijver LG, Barman-Aksözen J et al. Erythropoietic protoporphyrias: Pathogenesis, diagnosis and management. Liver International 2025. PMID: 39011756
- Langendonk JG, Balwani M, Anderson KE et al. Afamelanotide for Erythropoietic Protoporphyria. New England Journal of Medicine 2015. PMID: 26132941
- Lecha M, Puy H, Deybach JC. Erythropoietic protoporphyria. Orphanet Journal of Rare Diseases 2009. PMID: 19744342
- Erwin AL, Desnick RJ. Congenital erythropoietic porphyria: Recent advances. Molecular Genetics and Metabolism 2019. PMID: 30685241
- Erwin A, Balwani M, Desnick RJ. Congenital Erythropoietic Porphyria. GeneReviews 2021. PMID: 24027798
- Wang B, Bissell DM. Hereditary Coproporphyria. GeneReviews 2022. PMID: 23236641
- Normosang (humant hemin) 25 mg/ml koncentrat till infusionsvätska, lösning. Produktresumé, emc, datum för översyn 2025-04-09. https://www.medicines.org.uk/emc/product/6235/smpc (läst 2026-09-27)
- Scenesse (afamelanotid) 16 mg implantat. Produktresumé (EPAR), Europeiska läkemedelsmyndigheten (EMA), senast uppdaterad 2025-10-21. https://www.ema.europa.eu/en/medicines/human/EPAR/scenesse (läst 2026-09-27)