Sammendrag
Fedme har en sterk, men heterogen genetisk komponent. Tvilling-, familie- og adopsjonsstudier viser at genetiske faktorer ofte forklarer rundt 40 til 70 prosent av variasjonen i BMI, med høyere estimater i enkelte tvillingstudier. Arvelighet innebærer likevel ikke genetisk determinisme. Den beskriver variasjonen i en bestemt populasjon og et bestemt miljø, ikke hvor stor del av en enkeltpersons fedme som er genetisk betinget [1,2].
Hos de fleste pasienter er fedme polygen. Hundrevis eller tusenvis av vanlige varianter med liten individuell effekt virker sammen med blant annet kostholdsmiljø, fysisk aktivitet, søvn, legemidler, sosioøkonomiske forhold og psykologiske faktorer. Polygene risikoskårer kan på gruppenivå beskrive genetisk disposisjon, men har foreløpig begrenset klinisk nytte for diagnostikk eller valg av behandling hos den enkelte pasient [3-5].
Monogen og syndromal fedme er betydelig sjeldnere. I selekterte grupper av barn med alvorlig, tidlig debuterende fedme anslås genetiske fedmeformer til rundt 5 til 10 prosent, men utbyttet varierer med inklusjonskriterier, populasjon og testmetode [6,7]. I kliniske sekvenseringskohorter ligger det sikkert fastslåtte diagnostiske utbyttet ofte rundt 3 til 5 prosent [21].
De viktigste varselsignalene er:
- Alvorlig fedme med debut før 5 års alder
- Rask vektøkning i spedbarnsalderen eller tidlig barndom
- Uttalt hyperfagi, manglende metthet eller matsøkende atferd
- Familiehistorie med alvorlig tidlig fedme eller konsangvinitet
- Utviklingsforsinkelse, utviklingshemming eller autismespekterforstyrrelse
- Dysmorfe trekk, misdannelser, synssvekkelse, hørselstap eller nyresykdom
- Spesifikke endokrine eller gastrointestinale funn, for eksempel ACTH-mangel, hypogonadisme, residiverende hypoglykemi eller neonatal diaré
Den sentrale biologiske mekanismen ved mange monogene former er forstyrret leptin-melanokortinsignalering i hypotalamus. Diagnosen kan få direkte terapeutisk betydning. Medfødt leptinmangel kan behandles med rekombinant leptin. Setmelanotid, en MC4R-agonist, kan redusere hyperfagi og kroppsvekt ved genetisk bekreftet POMC-, PCSK1- eller LEPR-mangel samt ved Bardet-Biedls syndrom. Vanlig heterozygot MC4R-mangel er derimot ikke en etablert indikasjon for setmelanotid [6-8].
Ervervet hypotalamisk fedme etter for eksempel kraniofaryngeom er ikke genetisk, men kan klinisk ligne monogen fedme. Tilstanden kjennetegnes av rask vektøkning etter hypotalamusskade, redusert energiforbruk og ofte samtidige hypofysære, autonome og søvnrelaterte forstyrrelser. Behandlingen krever spesialistkompetanse, og evidensen for farmakoterapi er fortsatt begrenset.
Polygen fedme og arvelighet
Hva innebærer arvelighet?
Arvelighet, heritabilitet, angir hvor stor del av variasjonen i en egenskap innen en bestemt populasjon som statistisk kan tilskrives genetiske forskjeller. Begrepet skal ikke tolkes slik at en viss andel av en enkeltpersons fedme er genetisk.
I en klassisk sammenstilling av mer enn 25 000 tvillingpar samt rundt 50 000 biologiske og adopterte familiemedlemmer var BMI-korrelasjonen 0,74 mellom eneggede tvillinger og 0,32 mellom toeggede tvillinger. Tvillingstudiene tydet på at genetiske faktorer forklarer 50 til 90 prosent av BMI-variasjonen, og i den samme oversiktens modellanalyse av et stort amerikansk familiemateriale forklarte genetiske faktorer 67 prosent [1]. Senere litteratur angir gjerne et intervall på rundt 40 til 70 prosent, med høyere estimater i enkelte populasjoner med alvorlig eller tidlig debuterende fedme [2,6].
Heritabiliteten kan endre seg over tid. I et miljø der energitett mat er lett tilgjengelig, fysisk aktivitet begrenses og søvnen forstyrres, kan genetiske forskjeller få større fenotypisk gjennomslag. En høy heritabilitet motsier derfor ikke at samfunns- og miljøendringer er avgjørende for fedmeepidemien.
Genetisk arkitektur
Fedme kan genetisk beskrives som et kontinuum:
| Form | Genetisk bakgrunn | Typisk klinisk bilde | Klinisk testing |
|---|---|---|---|
| Polygen fedme | Mange vanlige varianter med liten effekt | Vanlig fedme, ofte familiær, varierende debut | Polygen risikoskår har ingen rutinemessig diagnostisk rolle |
| Oligogen fedme | Flere sjeldnere varianter med moderat effekt | Mellomform med varierende penetrans | Kan påvises ved bred sekvensering, men er ofte vanskelig å tolke |
| Monogen fedme | Én patogen variant med stor effekt | Tidlig alvorlig fedme og ofte hyperfagi | Genpanel, eksom- eller genomsekvensering |
| Syndromal fedme | Genvariant, kromosomavvik eller imprintingdefekt | Fedme sammen med utviklingsavvik eller multisystemfunn | Syndromspesifikk analyse, mikromatriseanalyse (array) og sekvensering |
Grensene er ikke absolutte. En patogen variant kan ha varierende penetrans og påvirkes av andre gener og miljøfaktorer. Samme gen kan dessuten gi både en isolert fedmefenotype og et mer sammensatt nevroendokrint eller nevropsykiatrisk bilde.
Vanlige risikovarianter
Vanlige BMI-assosierte varianter forekommer blant annet nær eller i gener som FTO og MC4R. Hver risikoallel har liten gjennomsnittlig effekt. Eldre studier anslo for eksempel effekten av vanlige FTO-risikoalleler til rundt 0,4 kg/m² høyere BMI per risikoallel [3]. Effekten er statistisk og kan ikke brukes til å forutsi en persons fremtidige vekt med klinisk tilstrekkelig presisjon.
Genetiske effekter er også aldersavhengige. I HUNT-studien forklarte en polygen risikoskår utviklet for BMI i barndommen 6,7 prosent av BMI-variasjonen ved 12 til 15 års alder, mens tilsvarende risikoskår for BMI i voksen alder forklarte 2,4 prosent. I voksen alder var den voksenspesifikke risikoskåren sterkere [4]. En annen longitudinell studie viste at en risikoskår basert på 32 BMI-varianter var assosiert med tidligere og høyere adiposity rebound samt en gradvis divergerende BMI-kurve gjennom barndommen, men forklarte mindre enn 1 prosent av den totale BMI-variasjonen [5].
Polygene risikoskårer i klinikken
En polygen risikoskår summerer effekten av mange risikoalleler. Metoden kan brukes i forskning for å:
- Studere vektutvikling gjennom livsløpet
- Identifisere grupper med høyere statistisk risiko
- Undersøke sammenhenger mellom tidlig fedme og senere sykdom
- Forstå hvordan genetiske effekter varierer mellom barndom og voksen alder
For rutinemessig klinisk diagnostikk finnes flere begrensninger:
- Risikoskåren forklarer bare en del av BMI-variasjonen.
- Resultatet gir sjelden et tydelig behandlingsvalg.
- Prediksjonsevnen varierer med alder.
- Risikoskårer utviklet i én genetisk populasjon kan fungere dårligere i andre populasjoner.
- En høy risikoskår er ikke diagnostisk for fedme.
- En lav risikoskår utelukker ikke fremtidig alvorlig fedme.
Polygen risikoskår bør derfor ikke erstatte anamnese, vekstkurve, vurdering av legemidler og komorbiditet eller utredning av mistenkt monogen fedme.
Gener og miljø virker sammen
Den raske globale økningen i fedme kan ikke forklares av endret allelfrekvens. Den gjenspeiler at genetisk sårbarhet kommer til uttrykk i et endret miljø. Klinisk relevante faktorer er blant annet:
- Tilgang til energitett mat
- Søvnmangel og døgnrytmeforstyrrelse
- Lav fysisk aktivitet og mye stillesitting
- Psykiske plager, stress og overspisingsproblematikk
- Vektøkende legemidler, særlig enkelte antipsykotika, antidepressiva, antiepileptika, glukokortikoider og insulin
- Sosioøkonomiske faktorer og matusikkerhet
- Tidlige biologiske faktorer, inkludert intrauterint miljø
Den genetiske predisposisjonen ser først og fremst ut til å påvirke sentral appetittregulering, matpreferanser, belønningssystem og metthet. Forestillingen om at genetisk fedme vanligvis skyldes en isolert lav basalmetabolisme er for forenklet.
Leptin-melanokortinsignalveien
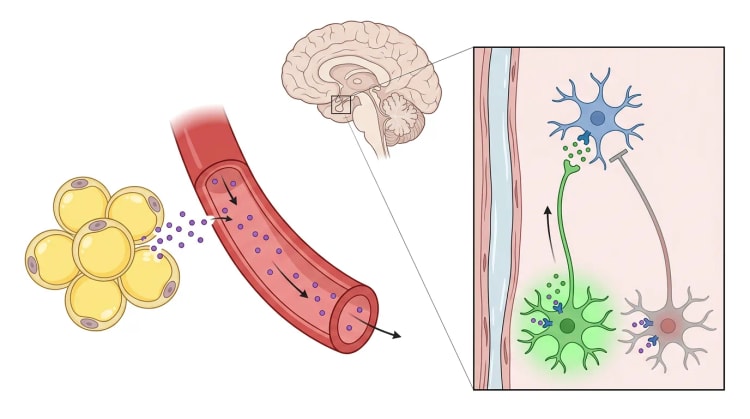
Hypotalamus integrerer langsiktige signaler om energilagre med kortsiktige signaler fra mage-tarm-kanalen og hjernestammen [11]. I nucleus arcuatus finnes to sentrale nevronpopulasjoner:
- POMC-nevroner, som hemmer matinntak og stimulerer energiforbruk
- NPY- og AgRP-nevroner, som stimulerer sult og energisparing
Leptin frigjøres hovedsakelig fra fettvev i forhold til energilagrene. Leptin binder seg til leptinreseptoren på hypotalamiske nevroner, stimulerer POMC-systemet og hemmer NPY- og AgRP-systemet. POMC spaltes av prohormonkonvertase 1/3, som kodes av PCSK1, til blant annet melanocyttstimulerende peptider. Disse aktiverer MC4R i paraventrikulære og andre hypotalamiske nevroner. Resultatet blir økt metthet og økt energiforbruk [7,8].
En genetisk defekt oppstrøms for en fungerende MC4R kan i noen tilfeller omgås med en MC4R-agonist. Dersom selve reseptoren mangler funksjon, er forutsetningene annerledes. Dette forklarer hvorfor setmelanotid har etablert effekt ved visse POMC-, PCSK1- og LEPR-defekter, men ikke er en generell behandling av alle mutasjoner i melanokortinsignalveien.
Monogen fedme
Medfødt leptinmangel
Bialleliske patogene varianter i LEP gir vanligvis uttalt hyperfagi og rask vektøkning allerede i de første levemånedene. Assosierte funn kan være hypogonadotrop hypogonadisme, forsinket pubertet og residiverende infeksjoner.
Serumleptin er som oftest svært lavt eller ikke målbart, men en normal immunreaktiv leptinverdi utelukker ikke tilstanden. Enkelte mutasjoner gir et sirkulerende, men biologisk inaktivt eller reseptorantagonistisk leptin. En systematisk kartlegging identifiserte 28 homozygote LEP-varianter hos 148 rapporterte pasienter og delte dem inn i klassisk hormonmangel, biologisk inaktivt hormon og antagonistisk hormon [9].
Behandling med rekombinant humant leptin, metreleptin, kan gi rask reduksjon i hyperfagi, fettmasse og kroppsvekt samt bedre hyperinsulinemi, leversteatose og hypogonadisme. Behandlingen må styres av et spesialistsenter. Dosering kan ikke baseres på diagnosenavnet alene, fordi antagonistiske leptinvarianter kan kreve en individualisert strategi [9].
Metreleptin skal ikke brukes som generell behandling av vanlig fedme, der leptinnivåene vanligvis er høye og det foreligger leptinresistens.
Leptinreseptormangel
Bialleliske patogene varianter i LEPR gir autosomalt recessiv fedme. Barna har ofte normal fødselsvekt, men utvikler intens sult, matsøkende atferd og alvorlig fedme tidlig. Hypogonadotrop hypogonadisme er vanlig. Infeksjonstendens er beskrevet, men er mindre konsistent enn ved fullstendig leptinmangel.
Leptinnivået er vanligvis proporsjonalt med fettmassen og er derfor ikke diagnostisk. Rekombinant leptin har ingen effekt fordi reseptoren er defekt. Setmelanotid kan derimot aktivere MC4R nedstrøms for leptinreseptoren.
POMC-mangel
Bialleliske funksjonstapsvarianter i POMC gir:
- Alvorlig hyperfagi og tidlig fedme
- ACTH-mangel og risiko for livstruende binyrebarksvikt
- Neonatal hypoglykemi og iblant kolestase
- Hypopigmentering, ofte rødt hår hos personer med lys genetisk bakgrunn
Pigmenteringsfenotypen varierer med genetisk bakgrunn og skal ikke brukes som obligat kriterium. Mistenkt POMC-mangel krever umiddelbar endokrinologisk utredning og behandling av eventuell kortisolmangel, uavhengig av fedmebehandlingen.
PCSK1-mangel
PCSK1 koder for prohormonkonvertase 1/3, som er nødvendig for spalting av flere prohormoner. Biallelisk mangel kan gi:
- Alvorlig neonatal eller tidlig enteropati med diaré
- Postprandial hypoglykemi på grunn av forstyrret proinsulinspalting
- Hyperfagi og fedme som utvikles senere i barndommen
- Hypogonadotrop hypogonadisme
- Sentral hypotyreose eller ACTH-mangel
- I enkelte tilfeller diabetes insipidus
Kombinasjonen neonatal diaré og senere hyperfagisk fedme er særlig veiledende.
MC4R-mangel
Funksjonstapsvarianter i MC4R er den vanligste kjente monogene årsaken til fedme. I selekterte grupper med alvorlig tidlig fedme påvises slike varianter hos omtrent 2 til 5 prosent [8]. Heterozygote bærere har svært varierende penetrans. Noen utvikler alvorlig fedme i barndommen, mens andre får moderat overvekt eller ingen tydelig fenotype.
Typiske trekk er:
- Tidlig hyperfagi
- Akselerert lengdevekst i barndommen
- Økt fettfri masse
- Hyperinsulinemi
- Familiær forekomst over flere generasjoner ved dominant nedarving
Dominant nedarving er vanligst, men bialleliske varianter kan gi en alvorligere fenotype. Betegnelsen kodominant brukes iblant for å beskrive doseavhengigheten, men den kliniske penetransen er ufullstendig.
Setmelanotid er ikke rutinemessig indisert ved vanlig heterozygot MC4R-mangel. Et fullstendig reseptortap kan ikke omgås med en reseptoragonist. GLP-1-reseptoragonister kan derimot ha effekt via delvis MC4R-uavhengige mekanismer, men kunnskapsgrunnlaget ved genetisk MC4R-mangel er foreløpig begrenset [6].
Andre monogene former
| Gen eller region | Vanlig nedarving | Kliniske særtrekk |
|---|---|---|
| SIM1 | Autosomalt dominant | Hyperfagi, tidlig fedme, iblant språkforsinkelse og autistiske trekk |
| BDNF | Autosomalt dominant eller delesjon | Hyperfagi, utviklingsavvik, atferdsvansker |
| NTRK2 | Autosomalt dominant | Hyperfagi, språkforsinkelse og varierende nevrologisk affeksjon |
| SH2B1 | Autosomalt dominant eller delesjon av 16p11.2 | Hyperfagi, uttalt insulinresistens, utviklings- eller atferdsavvik |
| MRAP2 | Ofte autosomalt dominant, varierende penetrans | Tidlig fedme, iblant hyperglykemi og hypertensjon |
| ADCY3 | Vanligvis autosomalt recessiv | Alvorlig fedme, iblant anosmi |
| KSR2 | Autosomalt dominant | Fedme, lavt energiforbruk, insulinresistens |
| CPE | Autosomalt recessiv | Fedme og forstyrret prohormonprosessering |
| NCOA1 | Autosomalt dominant | Hyperfagi og tidlig fedme gjennom forstyrret melanokortinsignalering |
Fenotypen overlapper mellom genene. Utviklingsforsinkelse utelukker derfor ikke monogen leptin-melanokortinrelatert fedme, og fravær av dysmorfi utelukker ikke et kromosomavvik.
Målrettet farmakologisk behandling
Metreleptin
Metreleptin er substitusjonsbehandling ved verifisert medfødt leptinmangel. Effekten kan være uttalt, men behandlingen krever:
- Molekylær diagnose og funksjonell vurdering av varianten
- Spesialistoppfølging
- Kontroll av vekst, pubertet, metabolsk status og immunologiske komplikasjoner
- Oppmerksomhet på antistoffutvikling og andre sjeldne sikkerhetssignaler
Metreleptin har ingen forventet effekt ved LEPR-, POMC-, PCSK1- eller MC4R-mangel.
Setmelanotid ved POMC-, PCSK1- og LEPR-mangel
Setmelanotid er en selektiv MC4R-agonist som gis subkutant. I to små åpne fase 3-studier oppnådde 8 av 10 pasienter med POMC-mangel og 5 av 11 med LEPR-mangel minst 10 prosent vektreduksjon etter omtrent ett års behandling. Den maksimale sultskåren falt i gjennomsnitt med henholdsvis 27 prosent og 44 prosent [10].
Studiene var små, manglet parallell kontrollgruppe under størstedelen av behandlingen og inkluderte ekstremt sjeldne sykdommer. Effekten er likevel betydelig sammenlignet med sykdommenes naturlige forløp. Historiske vekstdata viser kontinuerlig vektøkning og begrenset varig effekt av kostbehandling, mosjon og kirurgi før målrettet behandling [12].
Vanlige bivirkninger er:
- Hyperpigmentering av huden
- Reaksjoner på injeksjonsstedet
- Kvalme og oppkast
- Hodepine
Psykisk helse og hudforandringer må følges. Behandlingen bør startes av et senter med erfaring med sjelden genetisk fedme.
Setmelanotid ved Bardet-Biedls syndrom
I en fase 3-studie med 38 deltakere med Bardet-Biedls eller Alströms syndrom oppnådde 32,3 prosent av deltakerne fra 12 års alder minst 10 prosent vektreduksjon etter 52 uker. Alle som nådde det primære endepunktet hadde Bardet-Biedls syndrom. Blant voksne med Bardet-Biedls syndrom oppnådde 46,7 prosent minst 10 prosent vektreduksjon, og sulten ble klinisk relevant redusert hos mange deltakere [13].
Effekt ved Alströms syndrom kunne ikke påvises, men grunnlaget besto av bare seks pasienter. Setmelanotid skal derfor ikke anses som etablert fedmebehandling ved Alströms syndrom.
En senere åpen fase 3-studie inkluderte tolv barn mellom 2 og 5 år med POMC- eller LEPR-mangel eller Bardet-Biedls syndrom. Etter 52 uker hadde ti barn redusert BMI-z-skåren med minst 0,2, og den gjennomsnittlige BMI-endringen var minus 18 prosent. Studien var liten og ukontrollert, men støtter muligheten for tidlig behandling [14].
Nøyaktig godkjent aldersgrense, refusjon og tilgang må kontrolleres mot gjeldende preparatomtale og nasjonale beslutninger. Tilgangen i det enkelte land kan avvike fra internasjonale godkjenninger.
Behandling ved MC4R-mangel og andre former
Ved heterozygot MC4R-mangel finnes ingen etablert genspesifikk legemiddelbehandling. Vanlige fedmelegemidler kan vurderes ut fra alder, alvorlighetsgrad og komorbiditet. Begrensede data tyder på at liraglutid kan gi vektreduksjon også ved MC4R-mangel, men større kontrollerte studier mangler [6].
Ved gener der målrettet behandling ikke finnes, bør diagnosen likevel påvirke behandlingen ved å:
- Redusere feilaktig skyldbelegging
- Begrunne tidlig og langvarig behandling
- Styre screening for organspesifikke komplikasjoner
- Muliggjøre genetisk veiledning
- Lette tilgangen til kliniske studier
Syndromal fedme
Syndromal fedme innebærer at fedme forekommer sammen med andre karakteristiske funn, for eksempel utviklingsavvik, dysmorfi, sensorisk funksjonsnedsettelse, misdannelser eller organsykdom. Mer enn 80 syndromer er beskrevet [7,8].
Prader-Willis syndrom
Prader-Willis syndrom skyldes manglende uttrykk av paternelt aktive gener i kromosomregion 15q11-q13. De vanligste mekanismene er paternell delesjon, maternell uniparental disomi eller imprintingdefekt.
Det kliniske forløpet er faseavhengig:
- Prenatal hypokinesi og ofte lav fødselsvekt
- Uttalt neonatal hypotoni og spisevansker
- Gradvis økende vekt uten tydelig økt appetitt
- Tiltakende interesse for mat
- Hyperfagi, manglende metthet og matsøkende atferd
Assosierte funn er kortvoksthet, små hender og føtter, hypogonadisme, utviklingsavvik, kognitiv rigiditet, affektutbrudd, hudplukking og søvnforstyrrelser [15].
Diagnosen bekreftes med metyleringsanalyse. Metyleringsanalysen påviser syndromet, men må suppleres for å fastslå genetisk subtype og gjentakelsesrisiko.
Behandlingen omfatter sikret matmiljø, strukturerte måltider, fysisk aktivitet, veksthormon når dette er hensiktsmessig, behandling av hypogonadisme og annen endokrin svikt samt psykologiske og habiliterende tiltak. Obstruktiv og sentral søvnapné må det tas hensyn til, særlig før veksthormonbehandling og kirurgi.
Bardet-Biedls syndrom
Bardet-Biedls syndrom er en autosomalt recessiv ciliopati. Sentrale funn er:
- Tidlig debuterende fedme og hyperfagi
- Stav-tapp-dystrofi med tiltakende synssvekkelse
- Postaksial polydaktyli
- Nyreanomalier eller kronisk nyresykdom
- Hypogonadisme eller genitale anomalier
- Lærevansker eller nevropsykiatrisk affeksjon
Minst 26 gener er assosiert med syndromet. Genetisk diagnostikk har høy treffsikkerhet hos pasienter som oppfyller kliniske kriterier. Bred panelanalyse som også omfatter beslektede ciliopatier anbefales ofte som første molekylære metode [16].
Oppfølgingen skal være livslang og omfatte syn, nyrefunksjon, blodtrykk, glukosemetabolisme, blodlipider, lever, søvnapné, pubertet og spiseatferd. Setmelanotid er en målrettet behandlingsmulighet for enkelte pasienter.
Alströms syndrom
Alströms syndrom skyldes bialleliske patogene varianter i ALMS1. Typiske manifestasjoner er:
- Tapp-stav-dystrofi med tidlig synssvekkelse
- Progressivt sensorinevralt hørselstap
- Kardiomyopati, iblant allerede i spedbarnsalderen
- Tidlig trunkal fedme
- Uttalt insulinresistens og tidlig type 2-diabetes
- Hypertriglyseridemi
- Progressiv lever- og nyresykdom
Insulinresistensen kan være uforholdsmessig alvorlig i forhold til BMI. Syndromet er progressivt og krever koordinert oppfølging av hjerte, hørsel, syn, nyrer, lever og endokrine funksjoner [17]. Effekten av setmelanotid er ikke fastslått.
Andre viktige syndromer
| Syndrom eller genetisk avvik | Veiledende funn |
|---|---|
| 16p11.2-delesjon med SH2B1 | Hyperfagi, tidlig fedme, språkforsinkelse, autisme eller utviklingshemming |
| Albrights hereditære osteodystrofi og pseudohypoparatyreoidisme | Kortvoksthet, rundt ansikt, brakydaktyli, subkutane ossifikasjoner og hormonresistens |
| WAGRO-syndrom | Wilms' tumor, aniridi, urogenitale anomalier, utviklingsavvik og fedme ved samtidig BDNF-delesjon |
| Cohens syndrom | Utviklingsavvik, mikrocefali, retinal dystrofi, nøytropeni og karakteristiske ansiktstrekk |
| Carpenters syndrom | Kraniosynostose, polysyndaktyli, utviklingsavvik og fedme |
| Smith-Magenis syndrom | Utviklingsavvik, atferdsvansker, forstyrret døgnrytme og tiltakende fedme |
| MYT1L-relatert syndrom | Utviklingshemming, taleforsinkelse, atferdsavvik og fedme |
Ved syndromal fedme bør mikromatriseanalyse (array) ofte inngå, særlig ved utviklingsavvik, autisme, dysmorfi eller misdannelser. Dersom mikromatriseanalysen er negativ, kan bredt genpanel, eksom- eller genomsekvensering bli aktuelt [18].
Indikasjoner for genetisk utredning
De viktigste kriteriene
Internasjonale retningslinjer og kliniske oversikter anbefaler genetisk utredning først og fremst ved alvorlig fedme som debuterer før 5 års alder, særlig dersom hyperfagi eller tydelig familiehistorie foreligger [6,8,19].
Senere debut, for eksempel før 10 års alder, kan styrke mistanken i en helhetsvurdering, men er for uspesifikk som eneste indikasjon.
Alvorlig fedme hos barn kan defineres som BMI på minst 120 prosent av den alders- og kjønnsspesifikke 95. persentilen, eller etter tilsvarende nasjonal definisjon. Forløpet på vekstkurven er viktigere enn én enkelt BMI-verdi.
Røde flagg
Genetisk utredning bør vurderes ved én eller flere av følgende omstendigheter:
- Alvorlig fedme før 5 års alder
- Rask vektøkning i de to første leveårene
- Hyperfagi eller patologisk matsøking
- Avvikende metthet som skaper betydelige familiekonflikter eller krever låst matmiljø
- Flere familiemedlemmer med svært alvorlig tidlig fedme
- Konsangvinitet
- Utviklingsforsinkelse, språkforstyrrelse eller utviklingshemming
- Autisme eller uttalte atferdsavvik sammen med tidlig fedme
- Dysmorfe trekk eller medfødte misdannelser
- Retinal dystrofi, synssvekkelse eller hørselstap
- Polydaktyli eller brakydaktyli
- Nyreanomali eller uforklart nedsatt nyrefunksjon
- Hypogonadisme eller manglende pubertet
- Kortvoksthet eller akselerert lengdevekst som ikke passer den vanlige vekstkurven
- ACTH-mangel, sentral hypotyreose eller flere hypofysære hormonmangler
- Neonatal diaré, residiverende hypoglykemi eller uttalt hyperinsulinemi
- Utilstrekkelig og kortvarig effekt av godt gjennomført fedmebehandling
Hyperfagi skal beskrives konkret. Spør hvor raskt pasienten spiser, hvor lenge metthetsfølelsen varer, om barnet stjeler eller gjemmer mat, leter etter mat om natten, spiser fra søppel eller blir tydelig urolig når mat begrenses.
Anamnese og status
Utredningen bør omfatte:
- Svangerskaps- og fødselsanamnese
- Fødselsvekt og neonatal spiseevne
- Fullstendig lengde-, vekt-, BMI- og hodeomkretskurve
- Tidspunkt for fedmedebut og adiposity rebound
- Utvikling, skolegang, språk og atferd
- Syn, hørsel, søvn og epilepsi
- Pubertetsutvikling
- Legemiddelanamnese
- Slektsanamnese over tre generasjoner med vektutvikling og konsangvinitet
- Dysmorfologisk, nevrologisk og endokrinologisk status
- Vurdering av hender, føtter, hud, genitalia og synsfunksjon
Valg av genetisk metode
| Klinisk situasjon | Egnet første analyse |
|---|---|
| Klassisk Prader-Willi-fenotype | Metyleringsanalyse av 15q11-q13 |
| Typisk Bardet-Biedl-fenotype | Ciliopati- eller BBS-panel, alternativt bred sekvensering |
| Tidlig hyperfagisk fedme uten syndromtrekk | Panel for monogen fedme |
| Fedme med utviklingsavvik, autisme, dysmorfi eller misdannelser | Mikromatriseanalyse (array), ofte etterfulgt av eksom- eller genomsekvensering |
| Sterk mistanke, men negativt panel | Eksom- eller genomsekvensering med kopitallsanalyse |
| Kjent familievariant | Målrettet variantanalyse og segregasjonsanalyse |
Genpaneler gir ofte god dekning og raskere svar, men er begrenset til kjente gener. Eksomsekvensering er bredere, men kan overse enkelte intronvarianter, repeatekspansjoner, metyleringsfeil og strukturelle avvik. Genomsekvensering gir bredere dekning, men krever omfattende bioinformatisk og klinisk tolkning.
En variant av usikker betydning bekrefter ikke diagnosen og skal ikke alene danne grunnlag for målrettet behandling. Segregasjonsanalyse, funksjonelle data og ny vurdering etter noen år kan være nødvendig.
I en belgisk klinisk kohort med 223 pasienter med tidlig debuterende fedme var det diagnostiske utbyttet 3,1 prosent med et panel på 44 gener og 4,9 prosent etter supplerende analyser. Over halvparten hadde minst én variant av usikker betydning, noe som illustrerer risikoen for overdiagnostikk dersom usikre varianter feilaktig klassifiseres som sykdomsfremkallende [21].
Genetisk veiledning
En fastslått diagnose bør følges av genetisk veiledning. Gjentakelsesrisikoen varierer:
- Autosomalt recessive tilstander gir vanligvis 25 prosent risiko for hvert søsken når begge foreldrene er bærere.
- Autosomalt dominante tilstander kan gi 50 prosent overføringsrisiko, men penetransen kan være ufullstendig.
- De fleste tilfeller av Prader-Willis syndrom har lav gjentakelsesrisiko, men defekter i imprintingsenteret kan gi betydelig høyere risiko.
- Kromosomale delesjoner kan være de novo eller nedarvede.
Testing av foreldre og iblant andre familiemedlemmer er nødvendig for korrekt risikovurdering.
Differensialdiagnostikk
Endokrine årsaker
Endokrine sykdommer gir sjelden alvorlig fedme med bevart eller akselerert lengdevekst. Kortvoksthet eller avflatet lengdevekst bør derimot vekke mistanke om for eksempel hypotyreose, Cushings syndrom, veksthormonmangel eller sykdom i hypotalamus-hypofyse-aksen.
Lett forhøyet TSH er vanlig som en følge av fedme og innebærer ikke automatisk hypotyreose. Cushings syndrom bør mistenkes ved mer spesifikke funn som proksimal muskelsvakhet, lett for å få blåmerker, pletorisk ansikt og brede rødlilla striae [20].
PCOS er vanlig ved fedme, men er ikke en syndromal fedmetilstand og utgjør ikke i seg selv en indikasjon for genetisk fedmeutredning. Hyperandrogenisme, menstruasjonsforstyrrelser, hirsutisme og akne skal utredes etter kriterier tilpasset pasientens alder.
Legemidler og psykiatriske tilstander
Vektøkende legemidler kan både forårsake og forverre fedme. Særlig viktige er:
- Olanzapin og klozapin
- Mirtazapin og enkelte andre antidepressiva
- Valproat og enkelte andre antiepileptika
- Systemiske glukokortikoider
- Insulin og sulfonylureapreparater
- Enkelte betablokkere
Overspisingslidelse skal skilles fra genetisk hyperfagi. Ved overspising forekommer avgrensede episoder med kontrolltap og påfølgende ubehag. Genetisk hyperfagi er ofte mer kontinuerlig og omfatter kortvarig metthet, matfiksering og aktiv matsøking.
Ervervet hypotalamisk fedme
Etiologi
Ervervet hypotalamisk fedme kan oppstå etter:
- Kraniofaryngeom
- Andre suprasellære tumorer, for eksempel gliom og germinom
- Hypotalamuskirurgi
- Strålebehandling
- Traumatisk hjerneskade
- Inflammasjon eller infiltrativ sykdom
- Langerhanscellehistiocytose
Kraniofaryngeom er den best studerte årsaken. Hypotalamisk fedme forekommer hos en stor andel av pasientene med omfattende tumorinvolvering eller behandlingsrelatert hypotalamusskade. Risikoen og alvorlighetsgraden korrelerer med skadens utbredelse, særlig når bakre hypotalamus er involvert [7,22].
Patofysiologi
Vektøkningen skyldes ikke bare økt matinntak. Viktige mekanismer er:
- Forstyrret leptin- og insulinsignalering
- Redusert sympatisk aktivitet og redusert energiforbruk
- Parasympatisk dominans og hyperinsulinemi
- Redusert spontan fysisk aktivitet
- Søvnforstyrrelse og døgnrytmeforstyrrelse
- Hyperfagi eller manglende metthet
- Hypofysære hormonmangler
- Legemiddeleffekter
Hyperfagi kan mangle. En pasient kan utvikle alvorlig hypotalamisk fedme selv ved kontrollert energiinntak på grunn av markert redusert energiforbruk.
Klinisk bilde
Typisk ses rask og vanskelig kontrollerbar vektøkning etter tumordebut, kirurgi eller strålebehandling. Samtidige funn kan være:
- Sentral hypotyreose
- ACTH-mangel
- Veksthormonmangel
- Hypogonadotrop hypogonadisme
- Argininvasopressinmangel
- Søvnapné eller hypersomni
- Forstyrret temperaturregulering
- Atferds- og affektendringer
- Synsfeltdefekter
MR er indisert ved nyoppstått rask fedme sammen med hodepine, synspåvirkning, polyuri, polydipsi, avflatet lengdevekst, flere hypofysære hormonmangler eller andre nevrologiske symptomer. MR skal ikke utføres rutinemessig ved vanlig fedme uten slike funn.
Behandling
Behandlingen skal være tverrfaglig og omfatte endokrinolog, klinisk ernæringsfysiolog, fysioterapeut, psykolog og ved tumorsykdom nevrokirurg og onkolog. Hypofysære hormonmangler skal behandles korrekt, men substitusjon gjenoppretter sjelden normal vektregulering.
Livsstilstiltak er viktige for å begrense videre vektøkning og behandle komplikasjoner, men gir ofte mindre vektreduksjon enn ved polygen fedme.
GLP-1-reseptoragonister er biologisk interessante fordi deler av metthetseffekten deres kan formidles utenfor hypotalamus. En systematisk oversikt over ti små studier med til sammen 54 pasienter fant en gjennomsnittlig vektreduksjon på 7,4 kg blant pasientene der vekt ble rapportert, men grunnlaget var dominert av kasuistikker og kasusserier [23]. I den randomiserte CRANIOEXE-studien ga eksenatid ikke statistisk signifikant større vektreduksjon enn placebo etter 26 uker. Den justerte forskjellen var minus 3,1 kg med et 95 prosent konfidensintervall fra minus 7,0 til 0,7 kg [24]. Evidensen er derfor utilstrekkelig til å betrakte GLP-1-reseptoragonister som spesifikt etablert behandling av hypotalamisk fedme, selv om de kan brukes på vanlig fedmeindikasjon.
Setmelanotid har gitt lovende vekt- og sultreduksjon i tidlige studier av ervervet hypotalamisk fedme, men kontrollerte langtidsdata mangler fortsatt [22]. Behandlingen bør inntil videre betraktes som utprøvende behandling dersom den ikke omfattes av en gjeldende godkjent indikasjon.
Sentralstimulerende legemidler og andre preparater er studert i små materialer. Resultatene er heterogene og krever spesialistvurdering. Sammenstillinger av GLP-1-behandling viser også at behandlingsresponsen varierer kraftig, og at bedre fenotyping er nødvendig [25].
Bariatrisk kirurgi ved genetisk og hypotalamisk fedme
Bariatrisk kirurgi kan gi betydelig initial vektreduksjon, men evidensen ved monogen, syndromal og hypotalamisk fedme er begrenset. Resultatene varierer med genetisk diagnose, hyperfagiens alvorlighetsgrad, kognitiv funksjon, operasjonsmetode og oppfølgingstid.
Ved heterozygote varianter i melanokortinsignalveien er kirurgi ikke absolutt kontraindisert. Korttidsresultatene kan ligne dem ved polygen fedme, men flere kohorter viser mer ny vektøkning på lang sikt. Ved biallelisk LEPR-, POMC- eller MC4R-mangel er det rapportert uttalt ny vektøkning etter initial vektreduksjon [6,7].
Ved Prader-Willis syndrom er langtidsresultatene usikre, og komplikasjonsrisikoen kan være forhøyet. Hyperfagi, kognitiv rigiditet, nedsatt smerteopplevelse, gastrointestinal dysmotilitet og vansker med å følge kostrestriksjoner etter operasjon må tas i betraktning. Kirurgi bør bare vurderes ved et senter med syndromspesifikk og bariatrisk ekspertise.
Ved Bardet-Biedls syndrom kan kirurgi vurderes individuelt, men nyresykdom, synssvekkelse, nevropsykiatriske vansker og tilgangen til målrettet farmakoterapi påvirker nytte og risiko [16].
Ved ervervet hypotalamisk fedme har Roux-en-Y gastric bypass og sleeve-gastrektomi gitt vektreduksjon i små serier, men resultatene er mindre forutsigbare enn ved vanlig fedme. Hormonmangler, oral legemiddelabsorpsjon, tørsteforstyrrelse og nevrokognitiv komorbiditet må tas med i vurderingen [22].
Praktisk håndtering
Ved mistenkt genetisk fedme
- Bekreft vekstforløpet med de opprinnelige vekstkurvene.
- Kartlegg hyperfagi og matsøkende atferd konkret.
- Vurder utvikling, dysmorfi, syn, hørsel, nyrer, pubertet og nevrologiske funn.
- Utelukk legemiddelårsak og klinisk begrunnede endokrine differensialdiagnoser.
- Henvis til barneendokrinologi eller voksenendokrinologi og klinisk genetikk.
- Velg genetisk metode ut fra fenotype, ikke bare ut fra BMI.
- Tolk varianter sammen med klinisk genetiker.
- Tilby genetisk veiledning ved bekreftet diagnose.
- Vurder om målrettet behandling eller klinisk utprøving er aktuelt.
- Fortsett samtidig å behandle fedmen og dens komplikasjoner.
Basal komplikasjonsscreening
Uavhengig av genetisk årsak skal pasienten vurderes for:
- Blodtrykksforhøyelse
- Forstyrret glukosemetabolisme
- Dyslipidemi
- Metabolsk assosiert steatotisk leversykdom
- Obstruktiv søvnapné
- Ortopediske problemer
- Depresjon, angst og spiseforstyrrelse
- Pubertets- og fertilitetsproblemer
Langsiktig oppfølging
Genetisk fedme krever ofte livslang behandling. Et realistisk mål kan være stabilisert BMI-utvikling, redusert hyperfagi, bedre metabolsk helse og bedre livskvalitet, snarere enn normal vekt.
Familien trenger å få vite at hyperfagi er et biologisk symptom, ikke manglende motivasjon. Samtidig er et strukturert matmiljø, forutsigbare måltider, tilpasset fysisk aktivitet og atferdsstøtte sentrale deler av behandlingen. Målrettet farmakoterapi erstatter ikke oppfølging av syndromspesifikke komplikasjoner.
Kilder
- Maes et al. Genetic and environmental factors in relative body weight and human adiposity. Behavior Genetics 1997. PMID: 9519560
- Chiurazzi et al. Impact of Genetic Variations and Epigenetic Mechanisms on the Risk of Obesity. International Journal of Molecular Sciences 2020. PMID: 33261141
- Hinney et al. From monogenic to polygenic obesity: recent advances. European Child and Adolescent Psychiatry 2010. PMID: 20127379
- Brandkvist et al. Separating the genetics of childhood and adult obesity: a validation study of genetic scores for body mass index in adolescence and adulthood in the HUNT Study. Human Molecular Genetics 2021. PMID: 33276378
- Warrington et al. Association of a body mass index genetic risk score with growth throughout childhood and adolescence. PLoS One 2013. PMID: 24244521
- Fitch et al. Differentiating monogenic and syndromic obesities from polygenic obesity: Assessment, diagnosis, and management. Obesity Pillars 2024. PMID: 38766314
- Faccioli et al. Current Treatments for Patients with Genetic Obesity. Journal of Clinical Research in Pediatric Endocrinology 2023. PMID: 37191347
- Sohn. Genetic obesity: an update with emerging therapeutic approaches. Annals of Pediatric Endocrinology and Metabolism 2022. PMID: 36203267
- von Schnurbein et al. Classification of Congenital Leptin Deficiency. Journal of Clinical Endocrinology and Metabolism 2024. PMID: 38470203
- Clément et al. Efficacy and safety of setmelanotide, an MC4R agonist, in individuals with severe obesity due to LEPR or POMC deficiency: single-arm, open-label, multicentre, phase 3 trials. Lancet Diabetes and Endocrinology 2020. PMID: 33137293
- Gan et al. Appetite- and Weight-Regulating Neuroendocrine Circuitry in Hypothalamic Obesity. Endocrine Reviews 2024. PMID: 38019584
- Wabitsch et al. Natural History of Obesity Due to POMC, PCSK1, and LEPR Deficiency and the Impact of Setmelanotide. Journal of the Endocrine Society 2022. PMID: 35528826
- Haqq et al. Efficacy and safety of setmelanotide in patients with Bardet-Biedl syndrome and Alström syndrome: a multicentre, randomised, double-blind, placebo-controlled, phase 3 trial with an open-label period. Lancet Diabetes and Endocrinology 2022. PMID: 36356613
- Argente et al. Setmelanotide in patients aged 2-5 years with rare MC4R pathway-associated obesity: a 1 year, open-label, multicenter, phase 3 trial. Lancet Diabetes and Endocrinology 2025. PMID: 39549719
- Butler et al. Prader-Willi Syndrome, Clinical Genetics, Diagnosis and Treatment Approaches: An Update. Current Pediatric Reviews 2019. PMID: 31333129
- Dollfus et al. Bardet-Biedl syndrome improved diagnosis criteria and management: Inter European Reference Networks consensus statement and recommendations. European Journal of Human Genetics 2024. PMID: 39085583
- Tahani et al. Consensus clinical management guidelines for Alström syndrome. Orphanet Journal of Rare Diseases 2020. PMID: 32958032
- Rodríguez-López et al. Reviewed and updated Algorithm for Genetic Characterization of Syndromic Obesity Phenotypes. Current Genomics 2022. PMID: 36777005
- Malhotra et al. Evaluation and Management of Early Onset Genetic Obesity in Childhood. Journal of Pediatric Genetics 2021. PMID: 34504723
- van der Valk et al. A comprehensive diagnostic approach to detect underlying causes of obesity in adults. Obesity Reviews 2019. PMID: 30821060
- Harvengt et al. Monogenic etiologies in a cohort of early onset obesity: a real-world experience from Belgium. Frontiers in Endocrinology 2025. PMID: 40822950
- Müller. Management of Acquired Hypothalamic Obesity After Childhood-Onset Craniopharyngioma, A Narrative Review. Biomedicines 2025. PMID: 40426846
- Ng et al. The role of glucagon-like peptide 1 receptor agonists for weight control in individuals with acquired hypothalamic obesity, A systematic review. Clinical Obesity 2024. PMID: 38273176
- Gatta-Cherifi et al. Impact of exenatide on weight loss and eating behavior in adults with craniopharyngioma-related obesity: the CRANIOEXE randomized placebo-controlled trial. European Journal of Endocrinology 2024. PMID: 38450721
- Dimitri och Roth. Treatment of Hypothalamic Obesity With GLP-1 Analogs. Journal of the Endocrine Society 2024. PMID: 39703362