Sammendrag
Insulinresistens innebærer at normale insulinkonsentrasjoner gir en utilstrekkelig biologisk respons. Tilstanden er vevsspesifikk og omfatter hovedsakelig redusert insulinmediert glukoseopptak i skjelettmuskulatur, svekket hemming av leverens glukoseproduksjon og utilstrekkelig hemming av lipolysen i fettvev. Pankreas kompenserer innledningsvis med økt insulinsekresjon, noe som kan opprettholde normoglykemi i mange år. Type 2-diabetes oppstår først når betacellenes kompensasjonsevne ikke lenger dekker insulinbehovet [1].
Den vanligste bakgrunnen er en kombinasjon av genetisk sårbarhet, energioverskudd, visceral fettakkumulering, fysisk inaktivitet, ektopisk lipidavleiring, søvnforstyrrelser og aldring. Insulinresistens kan også forekomme ved normal vekt og skal ikke likestilles med fedme. Klinisk viser den seg vanligvis indirekte gjennom sentral adipositas, hypertriglyseridemi, lavt HDL-kolesterol, hypertensjon, forhøyet glukose, metabolsk dysfunksjonsassosiert steatotisk leversykdom, polycystisk ovariesyndrom eller acanthosis nigricans.
Insulinresistens er ikke en selvstendig laboratoriediagnose med en universell grenseverdi. I rutinemessig klinisk praksis bør utredningen derfor rettes mot underliggende årsaker og behandlingsbare konsekvenser. Fasteglukose, HbA1c, lipider, blodtrykk, livvidde og leverstatus er klinisk mer nyttige enn fasteinsulin. Hyperinsulinemisk euglykemisk clamp er referansemetoden, men brukes hovedsakelig i forskning. HOMA-IR og andre surrogatmål påvirkes av insulinanalyse, betacellefunksjon og populasjon, og mangler en generell diagnostisk grenseverdi [2].
Behandlingen rettes mot den kliniske fenotypen, ikke mot en enkeltstående insulinresistensverdi. Vektreduksjon ved overvekt, regelmessig fysisk aktivitet, redusert stillesitting, fiberrikt kosthold av god kvalitet, tilstrekkelig søvn og behandling av assosiert hyperglykemi, dyslipidemi, hypertensjon, søvnapné, leversteatose og PCOS er sentrale tiltak. Det foreligger ingen generell indikasjon for medikamentell behandling av isolert insulinresistens hos en normoglykemisk person.
Bakgrunn og epidemiologi
Insulinresistens er et fysiologisk og patofysiologisk kontinuum snarere enn en binær sykdom. Insulinfølsomheten varierer mellom individer, mellom vev og over tid. Den påvirkes akutt av matinntak, fysisk aktivitet, søvn, stress, infeksjon og legemidler, og på lengre sikt av kroppssammensetning, fettfordeling, genetikk, alder og hormonelt miljø.
Mild, forbigående insulinresistens kan være hensiktsmessig. I siste del av svangerskapet bidrar placentahormoner, kortisol og andre signaler til redusert maternell insulinfølsomhet, noe som øker tilgjengeligheten av glukose og fettsyrer for fosteret. Dersom betacellene ikke kan kompensere, kan svangerskapsdiabetes utvikles [3]. Også pubertet, akutt sykdom og kortvarig inaktivitet kan medføre fysiologiske eller adaptive endringer i insulinfølsomheten.
Det finnes ingen pålitelig global prevalens for insulinresistens. Årsakene er flere:
- Det mangler en enhetlig klinisk definisjon.
- Referansemetodene er ressurskrevende.
- Surrogatmål bruker populasjonsspesifikke grenseverdier.
- Insulinanalysene er ikke tilstrekkelig harmonisert for universelle grenseverdier.
- Samme individ kan ha ulik grad av insulinresistens i lever, muskel og fettvev.
Metabolsk syndrom brukes iblant som klinisk tilnærming. Syndromet defineres ved en kombinasjon av sentral adipositas, forhøyede triglyserider, lavt HDL-kolesterol, forhøyet blodtrykk og forhøyet fasteglukose. Minst tre av fem komponenter kreves ifølge den harmoniserte internasjonale definisjonen [4]. Metabolsk syndrom er likevel ikke synonymt med insulinresistens. En person kan være insulinresistent uten å oppfylle syndromkriteriene, og enkeltkomponenter kan ha andre årsaker.
Kroppsmasseindeks er et ufullstendig risikomål. Personer med normal BMI kan ha høy andel visceralt fettvev, lav muskelmasse, leversteatose og metabolsk påvirkning. Fenotypen har blitt kalt metabolsk fedme ved normal vekt, men definisjonene varierer. Omvendt kan enkelte personer med fedme ha relativt bevart insulinfølsomhet, særlig dersom fettoverskuddet hovedsakelig lagres subkutant og fettvevet kan ekspandere uten uttalt inflammasjon eller ektopisk lipidavleiring [5].
Viktige risikofaktorer
| Faktor | Klinisk betydning |
|---|---|
| Visceral og ektopisk fettakkumulering | Sterkere sammenheng med insulinresistens enn BMI alene |
| Vektøkning og positiv energibalanse | Øker fettvevshypertrofi, lipolyse og lipidfluks til lever og muskel |
| Fysisk inaktivitet | Reduserer muskelens glukoseopptak, oksidative kapasitet og GLUT4-relaterte responser |
| Arvelighet for type 2-diabetes | Kan gjenspeile sårbarhet i både insulinvirkning og betacellefunksjon |
| Høy alder og sarkopeni | Redusert muskelmasse begrenser kapasiteten for glukoseopptak |
| Kort eller forstyrret søvn | Assosiert med svekket insulinvirkning, vektøkning og type 2-diabetes |
| Obstruktiv søvnapné | Intermitterende hypoksi og sympatikusaktivering kan svekke insulinfølsomheten |
| Svangerskap | Fysiologisk insulinresistens kan avdekke utilstrekkelig betacellekapasitet |
| PCOS | Insulinresistens forekommer også hos normalvektige og bidrar til hyperandrogenisme |
| Glukokortikoidoverskudd | Øker glukoneogenese, proteolyse, visceral adipositas og perifer insulinresistens |
| Legemidler | Fremfor alt systemiske glukokortikoider, enkelte antipsykotika og enkelte antiretrovirale legemidler |
| Endokrine sykdommer | For eksempel Cushings syndrom, akromegali og uttalt hypotyreose |
| Lipodystrofi | Begrenset fettlagringskapasitet gir alvorlig ektopisk lipidavleiring og insulinresistens |
Patofysiologi
Normal insulinvirkning
Insulin frigjøres fra betacellene i pankreas som respons på stigende plasmaglukose, inkretinsignaler og næringsstoffer. Binding til insulinreseptoren aktiverer reseptorens tyrosinkinase og deretter insulinreseptorsubstrat, PI3K og AKT. Effektene varierer mellom vev [1].
I skjelettmuskulatur fører signaleringen til at GLUT4 transporteres til cellemembranen. Glukoseopptaket øker, og glukose brukes til oksidasjon eller lagres som glykogen. Skjelettmuskulaturen står for hoveddelen av det insulinmedierte glukoseopptaket etter et måltid.
I leveren styrer insulin balansen mellom glukoseproduksjon, glykogenomsetning og lipidsyntese. Insulin fremmer glykogensyntese og reduserer leverens glukoseproduksjon, både gjennom direkte hepatocellulær signalering og indirekte ved å hemme lipolysen i fettvevet. Redusert tilførsel av glyserol og fettsyrer til leveren begrenser substrat- og energitilgangen for glukoneogenesen.
I fettvev stimulerer insulin glukoseopptak og triglyseridlagring og hemmer hormonsensitiv lipase og annen lipolyse. Dermed reduseres frigjøringen av ikke-forestrede fettsyrer og glyserol til sirkulasjonen.
Insulin påvirker også proteinsyntese, endotelial nitrogenmonoksidproduksjon, nyrenes natriumhåndtering, ovariell steroidogenese og sentralnervesystemets regulering av energiomsetningen. Insulinresistens kan derfor ikke reduseres til kun nedsatt glukoseopptak.
Vevsspesifikk insulinresistens
| Vev | Normal insulineffekt | Effekt ved insulinresistens |
|---|---|---|
| Skjelettmuskulatur | GLUT4-translokasjon, glukoseopptak, glykogensyntese | Postprandial hyperglykemi, redusert metabolsk fleksibilitet |
| Lever | Redusert glukoseproduksjon, økt glykogensyntese | Økt glukoneogenese, fastehyperglykemi, økt VLDL-produksjon |
| Fettvev | Hemming av lipolyse, triglyseridlagring | Økt fluks av fettsyrer og glyserol til lever og muskel |
| Endotel | PI3K-AKT-mediert nitrogenmonoksidproduksjon | Endoteldysfunksjon, relativt bevart mitogen MAPK-signalering |
| Ovarium | Samspill med gonadotropiner | Hyperinsulinemi forsterker androgenproduksjonen ved PCOS |
| Pankreas | Tilpasset insulinsekresjon | Kompensatorisk hyperinsulinemi, senere betacellesvikt |
Fettvevets lagringskapasitet
Fettvev er et endokrint organ og en metabolsk buffer. Metabolsk gunstig ekspansjon skjer hovedsakelig ved nydannelse av relativt små adipocytter med bevart vaskularisering og insulinfølsomhet. Ugunstig ekspansjon preges av hypertrofiske adipocytter, hypoksi, fibrose, celledød og rekruttering av inflammatoriske celler [6].
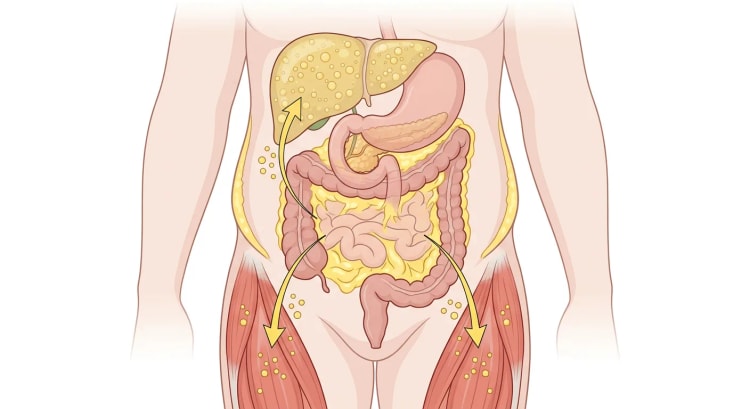
Når fettvevets lagringskapasitet overskrides, øker den basale lipolysen, og fettsyrer lekker ut i sirkulasjonen. Fett lagres da i lever, skjelettmuskulatur, pankreas og andre organer. Lipodystrofi viser tydelig at absolutt fettmasse ikke er avgjørende: personer med svært lite fungerende fettvev kan utvikle ekstrem insulinresistens, hypertriglyseridemi og leversteatose.
Visceralt fettvev er mer lipolytisk aktivt enn gluteofemoralt subkutant fettvev. Fettvevets anatomiske fordeling og funksjon er derfor ofte viktigere enn total kroppsvekt. Gluteofemoralt fettvev kan fungere som et relativt trygt depot, mens visceral og ektopisk fettakkumulering er nærmere knyttet til metabolsk risiko [7].
Ektopiske lipider og forstyrret insulinsignalering
Triglyserid i lever eller muskel er en markør for energioverskudd, men triglyseridet i seg selv er ikke nødvendigvis det direkte skadelige molekylet. Intracellulære lipidintermediater, særlig diacylglyseroler og enkelte ceramidtyper, kan påvirke insulinets signalveier.
I leveren kan diacylglyserol aktivere proteinkinase C-epsilon, som hemmer insulinreseptorens kinaseaktivitet. Resultatet blir svekket insulinsignalering og utilstrekkelig kontroll av glukoseproduksjonen. Sammenhengen mellom diacylglyserol og hepatisk insulinresistens har støtte fra humane studier og eksperimentelle modeller, selv om subcellulær lokalisering og spesifikk lipidtype sannsynligvis er avgjørende [8].
I skjelettmuskulatur er diacylglyserolrelatert aktivering av blant annet proteinkinase C-theta knyttet til nedsatt signalering via insulinreseptorsubstrat og PI3K. Ceramider kan hemme AKT og påvirke mitokondriefunksjon og cellulært stress. Dataene for ceramiders direkte kausalitet er imidlertid mindre entydige enn det ofte fremstilles. Lipidmetabolisme, inflammasjon, stress i endoplasmatisk retikulum og mitokondriell belastning henger sammen, og ingen enkeltmekanisme forklarer all insulinresistens [9].
Inflammasjon og adipokiner
Hypertrofisk fettvev frigjør flere proinflammatoriske signaler og mindre adiponektin. Makrofager og andre immunceller akkumuleres rundt skadde adipocytter. TNF, IL-1, IL-6, JNK, IKK og NF-kappa B er i eksperimentelle modeller knyttet til forstyrret insulinreseptorsignalering, blant annet gjennom endret fosforylering og nedbrytning av insulinreseptorsubstrat [6,7].
Inflammasjon er likevel ikke en isolert primær forklaring. Den kan være både årsak til og følge av fettvevsdysfunksjon, lipidoverskudd og hyperglykemi. Sirkulerende inflammasjonsmarkører er derfor uspesifikke og skal ikke brukes til å diagnostisere insulinresistens.
Adiponektin fremmer fettsyreoksidasjon og insulinvirkning og er vanligvis lavere ved visceral fedme. Leptin stiger proporsjonalt med fettmassen, men fedme kjennetegnes ofte av leptinresistens. Rutinemessig måling av adiponektin eller leptin har ingen etablert rolle i klinisk vurdering av insulinresistens.
Kompensatorisk hyperinsulinemi og betacellesvikt
Når vevenes insulinfølsomhet avtar, øker betacellene insulinsekresjonen. Så lenge kompensasjonen er tilstrekkelig, kan både fasteglukose og HbA1c være normale. Hyperinsulinemien kan i seg selv få kliniske konsekvenser, for eksempel økt ovariell androgenproduksjon, natriumretensjon og vedvarende lipogen signalering.
Utviklingen av type 2-diabetes bestemmes ikke bare av graden av insulinresistens, men av forholdet mellom insulinbehov og betacellekapasitet. To personer med samme insulinfølsomhet kan derfor ha helt ulike glukosenivåer. Når betacellenes sekresjon ikke lenger kan kompensere, oppstår først postprandial og senere fastende hyperglykemi. Gluko- og lipotoksisitet kan deretter ytterligere svekke betacellefunksjonen.
Selektiv insulinresistens
Ikke alle insulinets signalveier blir nødvendigvis like resistente. I leveren kan insulinets evne til å kontrollere glukoseproduksjonen være nedsatt samtidig som den lipogene signaleringen delvis er bevart. Kombinasjonen av hyperinsulinemi, høy substrattilførsel og vedvarende lipogenese bidrar til leversteatose og økt VLDL-sekresjon.
I karendotelet er PI3K-AKT-eNOS-signaleringen ofte nedsatt, med redusert nitrogenmonoksidproduksjon, mens MAPK-relatert mitogen og vasokonstriktorisk signalering kan være relativt bevart. Dette kan bidra til endoteldysfunksjon, inflammasjon og aterogenese [10].
Klinisk bilde og klinisk betydning
Insulinresistens gir vanligvis ingen spesifikke symptomer. Tretthet, søtsug og postprandial døsighet er uspesifikke og skal ikke alene tilskrives insulinresistens. Mistanken vekkes i stedet av en metabolsk risikoprofil eller assosiert sykdom.
Vanlige kliniske funn
- Sentral adipositas eller økende livvidde
- Hypertriglyseridemi og lavt HDL-kolesterol
- Hypertensjon
- Forhøyet fasteglukose, HbA1c eller totimersglukose
- Leversteatose eller uforklart forhøyet ALAT
- PCOS, menstruasjonsforstyrrelser eller hyperandrogenisme
- Tidligere svangerskapsdiabetes
- Obstruktiv søvnapné
- Acanthosis nigricans, særlig uttalt i nakke og aksiller
- Mange hudflikker, som er uspesifikt, men kan samvariere med hyperinsulinemi
- Prematur hjerte- og karsykdom eller sterk arvelighet for type 2-diabetes
- Uventet høyt insulinbehov hos person med diabetes
Type 2-diabetes og prediabetes
Insulinresistens går ofte forut for type 2-diabetes med flere år. Prediabetes identifiserer dysglykemi, ikke insulinresistens i seg selv. Følgende internasjonalt brukte grenseverdier er klinisk relevante, men diagnostikken skal følge gjeldende svenske anbefalinger og laboratoriemetode:
| Glykemisk tilstand | Fastende plasmaglukose | Totimersglukose etter 75 g glukose | HbA1c |
|---|---|---|---|
| Økt risiko ifølge ADA | 5,6 til 6,9 mmol/L | 7,8 til 11,0 mmol/L | 39 til 47 mmol/mol |
| Diabetes | Minst 7,0 mmol/L | Minst 11,1 mmol/L | Minst 48 mmol/mol |
Internasjonale organisasjoner bruker delvis ulik nedre grense for forhøyet fasteglukose. I klinisk praksis bør diagnosen bekreftes etter vanlige diabeteskriterier, med mindre det foreligger tydelige symptomer og uttalt hyperglykemi. Intensiv livsstilsintervensjon og metformin har i diabetesforebyggende studier redusert utviklingen av type 2-diabetes, med vedvarende, men avtagende effekt ved langtidsoppfølging [11].
Metabolsk leversteatose
Leversteatose og hepatisk insulinresistens er nært knyttet sammen. Fettlever er vanlig ved type 2-diabetes og kan forekomme hos personer med normal BMI. Leverens triglyseridinnhold korrelerer ofte bedre med hepatisk insulinresistens enn mengden visceralt fettvev. Samtidig kan genetiske varianter gi leversteatose uten tilsvarende grad av insulinresistens, noe som understreker at steatose ikke er en direkte måling av insulinvirkning [8].
Den kliniske betydningen ligger både i risikoen for fibroseprogresjon og i den høye samvariasjonen med type 2-diabetes og hjerte- og karsykdom. Normale aminotransferaser utelukker ikke leversteatose eller fibrose.
Hjerte- og karsykdom
Insulinresistens samvarierer med flere aterogene prosesser:
- Økt VLDL-produksjon og hypertriglyseridemi
- Lavt HDL-kolesterol
- Økt mengde små, tette LDL-partikler
- Endoteldysfunksjon
- Hypertensjon og sympatikusaktivering
- Proinflammatorisk og protrombotisk miljø
- Hyperglykemi når betacellekompensasjonen svikter
Observasjonsstudier viser sammenheng mellom mål på insulinresistens og kardiovaskulær risiko, men en høy HOMA-IR er ikke et etablert behandlingsmål. Risikoreduksjon oppnås ved behandling av blodtrykk, aterogene lipider, røyking, fedme, diabetes og øvrige etablerte risikofaktorer, ikke ved å normalisere fasteinsulin [10].
PCOS
Insulinresistens er vanlig ved PCOS og forekommer også hos normalvektige. Hyperinsulinemi stimulerer ovarienes thekaceller, forsterker LH-mediert androgenproduksjon og reduserer leverens produksjon av SHBG, noe som øker mengden biologisk tilgjengelig androgen. Fedme forsterker vanligvis denne mekanismen, men er ikke nødvendig [12].
Insulinresistens inngår ikke som diagnostisk kriterium for PCOS. Den kliniske håndteringen skal i stedet omfatte vurdering av glukosemetabolisme, kardiometabolsk risiko, menstruasjonsmønster, hyperandrogenisme og ønske om graviditet. Livsstilsbehandling er førstelinjetiltak ved overvekt, men gir helsegevinster også uten større vektendring [13].
Søvnforstyrrelser og døgnrytme
Kort søvn er i kohortstudier assosiert med fedme og type 2-diabetes. Eksperimentell søvnrestriksjon kan svekke insulinfølsomhet og betacellefunksjon samt øke energiinntak og appetitt. Sammenhengene er toveis og påvirkes av fedme, depresjon, skiftarbeid og søvnapné [14].
Skiftarbeid er også knyttet til metabolsk syndrom. I en metaanalyse av helsepersonell var oddsratioen 2,17 sammenlignet med dagarbeid, men studiene var heterogene og hovedsakelig tverrsnittsstudier [15]. Resultatet støtter risikobevissthet, men beviser ikke at endret arbeidstid alene reverserer insulinresistens.
Ved obstruktiv søvnapné har CPAP i randomiserte studier gitt en liten forbedring av HOMA-IR hos personer uten diabetes, men CPAP skal forordnes ut fra søvnapnéindikasjon og symptomer, ikke som isolert behandling av insulinresistens [16].
Utredning og diagnostikk
Klinisk prinsipp
Utred ikke insulinresistens som et frittstående laboratoriefunn dersom resultatet ikke endrer håndteringen. Vurder i stedet:
- Foreligger dysglykemi eller diabetes?
- Foreligger sentral adipositas, dyslipidemi, hypertensjon eller leverpåvirkning?
- Foreligger en underliggende endokrin sykdom, legemiddeleffekt eller uvanlig fettvevsfenotype?
- Hvilke etablerte risikofaktorer må behandles?
flowchart TD
A["Mistenkt insulinresistens<br>ut fra klinisk fenotype"] --> B["Anamnese, legemidler,<br>BMI, livvidde og blodtrykk"]
B --> C["Fasteglukose eller HbA1c,<br>lipider og leverstatus"]
C --> D["Dysglykemi eller diabetes"]
D -->|"Ja"| E["Bekreft og klassifiser<br>glukoseforstyrrelsen"]
D -->|"Nei"| F["Vurder samlet<br>kardiometabolsk risiko"]
B --> G["Atypisk fenotype eller<br>svært alvorlig insulinresistens"]
G -->|"Ja"| H["Målrettet endokrin utredning<br>og spesialistvurdering"]
G -->|"Nei"| I["Livsstilstiltak og behandling<br>av enkeltstående risikofaktorer"]
E --> I
F --> I
Anamnese og klinisk undersøkelse
Anamnesen bør omfatte vektutvikling, fysisk aktivitet, matvaner, alkohol, røyking, søvn, snorking, svangerskapsdiabetes, menstruasjonsmønster, hyperandrogene symptomer, arvelighet og kardiovaskulær sykdom. Spør særlig etter systemiske glukokortikoider og antipsykotiske legemidler.
Den kliniske undersøkelsen bør omfatte:
- Høyde, vekt og BMI
- Livvidde, målt standardisert
- Blodtrykk
- Fettfordeling og tegn på lipodystrofi
- Acanthosis nigricans
- Tegn på hyperkortisolisme eller akromegali ved klinisk mistanke
- Hirsutisme og andre hyperandrogene tegn når relevant
Livvidde er mer informativ enn BMI for sentral adipositas, men etnisitet, kjønn og kroppsbygning påvirker tolkningen. Det finnes ingen grenseverdi for livvidde som diagnostiserer insulinresistens.
Grunnleggende laboratorieutredning
Hvilke prøver som er aktuelle, styres av det kliniske bildet, men omfatter ofte:
- Fasteglukose eller HbA1c
- Lipidprofil, inkludert triglyserider og HDL-kolesterol
- ALAT, ASAT og trombocytter ved risiko for metabolsk leversteatose
- Kreatinin og estimert GFR før eventuell legemiddelbehandling
- TSH ved symptomer eller klinisk mistanke om tyreoideasykdom
- Oral glukosebelastning ved diskrepans mellom risikoprofil og fasteprøve, etter svangerskapsdiabetes eller i henhold til retningslinjer ved PCOS
Fasteinsulin bør ikke inngå rutinemessig. En høy verdi kan støtte hyperinsulinemi, men påvirkes av prøvetaking, analysemetode, akutt stress, leverens insulinclearance og betacellekapasitet. En normal eller lav insulinverdi utelukker ikke insulinresistens dersom betacellefunksjonen er nedsatt.
Metoder for å måle insulinresistens
| Metode | Prinsipp | Styrke | Viktig begrensning |
|---|---|---|---|
| Hyperinsulinemisk euglykemisk clamp | Insulininfusjon med variabel glukosetilførsel for å opprettholde euglykemi | Referansemetode for insulinmediert glukoseopptak | Ressurskrevende, tidkrevende og delvis ikke-fysiologisk |
| FSIVGTT med minimalmodell | Gjentatte glukose- og insulinprøver etter intravenøs glukose | Gir insulin- og betacellerelaterte mål | Krever mange prøver og spesiell modellering |
| OGTT-baserte indekser | Glukose og insulin under oral glukosebelastning | Gjenspeiler en dynamisk og mer fysiologisk respons | Dårlig reproduserbarhet og avhengighet av insulinanalyse |
| HOMA-IR | Fasteinsulin multiplisert med fasteglukose dividert med 22,5, når glukose oppgis i mmol/L | Enkel i epidemiologiske studier | Gir hovedsakelig hepatisk informasjon, ingen universell grenseverdi |
| QUICKI | Invers logaritmisk funksjon av fasteglukose og fasteinsulin | Validert mot clamp i flere populasjoner | Samme grunnleggende problem som andre fasteindekser |
| Triglyserid-glukoseindeks | Funksjon av fasteglukose og triglyserider | Krever rutineprøver | Indirekte risikomarkør, ikke spesifikk for insulinresistens |
Hyperinsulinemisk euglykemisk clamp er førstevalgsmetode når insulinresistens er det primære forskningsutfallet. Fastebaserte indekser gjenspeiler hovedsakelig leverens insulinresistens, mens dynamiske indekser bedre fanger samspillet mellom perifer insulinvirkning og insulinsekresjon [2,17].
HOMA-IR beregnes som:
fasteinsulin i mE/L × fasteglukose i mmol/L / 22,5
Verdien bør tolkes i forhold til en veldefinert kontrollpopulasjon med samme insulinanalyse. Rapporterte grenseverdier varierer betydelig med alder, pubertet, etnisitet, kroppssammensetning og laboratoriemetode. Mellom ulike insulinanalyser kan beregnet HOMA-IR avvike opptil omtrent det dobbelte [2]. En lokal eller studiespesifikk grenseverdi skal derfor ikke brukes som generell klinisk diagnostisk grense.
Når spesialistutredning er nødvendig
Overvei endokrinologisk vurdering ved:
- Uttalt acanthosis nigricans med uforholdsmessig hyperinsulinemi
- Diabetes med svært stort insulinbehov til tross for sikret etterlevelse og injeksjonsteknikk
- Generalisert eller partiell lipodystrofi
- Uttalt hypertriglyseridemi eller leversteatose hos en slank person
- Mistanke om Cushings syndrom eller akromegali
- Tidlig debut, syndromtrekk eller sterk familiær opphopning
- Hyperandrogenisme med rask progresjon eller virilisering
- Mistanke om antistoffer mot insulinreseptoren eller annen sjelden form for insulinresistens
Differensialdiagnoser
Insulinresistens er ofte en del av differensialdiagnostikken snarere enn den endelige diagnosen.
| Tilstand | Særtrekk |
|---|---|
| Type 1-diabetes eller LADA | Autoimmunitet, vekttap, ketosetendens, lavt C-peptid |
| MODY eller annen monogen diabetes | Ung debut, autosomalt dominant arvemønster, ofte avvikende fenotype |
| Cushings syndrom | Progredierende proksimal muskelsvakhet, hud med blåmerketendens, brede striae og karakteristisk fettfordeling |
| Akromegali | Forstørrede hender og føtter, endrede ansiktstrekk, svetting og søvnapné |
| Hypotyreose | Kuldeintoleranse, obstipasjon, bradykardi og avvikende TSH |
| Feokromocytom | Anfallsvis hodepine, hjertebank, svetting og uttalt hypertensjon |
| Lipodystrofi | Mangel på subkutant fettvev, muskuløst utseende, leversteatose og alvorlig hypertriglyseridemi |
| PCOS | Oligo- eller anovulasjon, hyperandrogenisme og polycystisk ovariemorfologi |
| Legemiddelutløst dysglykemi | Tidsmessig sammenheng med for eksempel glukokortikoid eller antipsykotikum |
| Metabolsk leversteatose uten uttalt insulinresistens | Kan forekomme ved enkelte genetiske varianter |
| Stresshyperglykemi | Akutt sykdom, katekolaminfrigjøring og forbigående glukosestigning |
Glukokortikoider øker leverens glukoneogenese, reduserer glukoseopptak og glykogensyntese i muskel, stimulerer proteolyse og kan fremme visceral fettakkumulering. Både endogent og legemiddelutløst glukokortikoidoverskudd kan derfor gi uttalt insulinresistens [18].
Behandling
Behandle risiko og årsak, ikke HOMA-IR
Målet er å forebygge eller behandle type 2-diabetes, hjerte- og karsykdom, leverfibrose og andre kliniske konsekvenser. Et surrogatmål for insulinresistens er sjelden et relevant behandlingsmål. Oppfølgingen bør derfor bygge på vekt, livvidde, fysisk kapasitet, blodtrykk, lipider, glukosekontroll og organspesifikke utfall.
Vekt og kroppssammensetning
Ved overvekt eller fedme bedrer vektreduksjon vanligvis leverens insulinvirkning, reduserer lipolysen i fettvev og reduserer ektopisk fettavleiring. Allerede moderat vektreduksjon kan gi metabolsk effekt, men responsen varierer. Ved PCOS anbefales ofte 5 til 10 prosent vektreduksjon ved overvekt, samtidig som vektstabilitet og forebygging av videre vektøkning er viktige mål [13].
Vektreduksjon skal ikke være det eneste målet. Økt muskelmasse, redusert livvidde og bedre kondisjon kan forbedre metabolismen uten stor endring på vekten. Hos eldre skal energirestriksjon kombineres med styrketrening og tilstrekkelig proteininntak for å begrense sarkopeni.
Legemidler mot fedme og metabolsk kirurgi kan være indisert etter vanlige kriterier. De skal ikke forordnes utelukkende på grunn av høyt fasteinsulin eller HOMA-IR. Behandlingsvalget avgjøres av BMI, følgesykdommer, tidligere behandlingsforsøk, kontraindikasjoner og pasientens preferanser.
Fysisk aktivitet
Muskelkontraksjon stimulerer glukoseopptak gjennom delvis insulinuavhengige mekanismer. En treningsperiode kan bedre GLUT4-uttrykk, mitokondriell kapasitet, kapillærtetthet og glykogenomsetning. Effekten av en enkelt treningsøkt på insulinfølsomheten er tidsbegrenset, noe som taler for aktivitet gjentatte ganger gjennom uken.
Praktiske mål er:
- Minst 150 minutter per uke med moderat aerob aktivitet, alternativt 75 minutter med høy intensitet
- Muskelstyrkende aktivitet minst to dager per uke
- Avbrudd i langvarig stillesitting
- Gradvis økning ut fra komorbiditet og funksjonsnivå
Ved type 2-diabetes gir strukturert trening gunstige effekter på glukosekontrollen, selv om metaanalyser av HOMA-IR er heterogene og ikke alltid viser sikker forbedring av selve indeksen [19]. Klinisk nytte skal derfor ikke vurderes ut fra fasteinsulin alene.
Kosthold
Ingen enkelt makronæringsstoffordeling er overlegen for alle. Kostholdet bør være gjennomførbart og støtte energibalanse, vektmål, glykemisk kontroll og kardiovaskulær risikoreduksjon. Et middelhavsinspirert kosthold har i kontrollerte studier forbedret vekt, livvidde, glukose, insulin, HOMA-IR, lipider, leverfett og inflammasjonsmarkører, men studiene er heterogene [20].
Prioriter:
- Grønnsaker, belgfrukter, fullkorn, frukt, nøtter og frø
- Umettet fett fremfor mettet fett
- Fisk og andre næringsrike proteinkilder
- Mindre sukkersøtet drikke, raffinert stivelse og ultraprosessert energitett mat
- Individuell energirestriksjon når vektreduksjon er et mål
For personer med prediabetes eller diabetes kan et fiberinntak på rundt 35 g per dag, eller en økning på cirka 15 g per dag fra lavt utgangsnivå, være et rimelig mål. En metaanalyse viste forbedring av fasteglukose, HbA1c, insulin, HOMA-IR, lipider og kroppsvekt, men intervensjonsstudiene hadde høy heterogenitet [21].
Søvn, stress og søvnapné
Spør etter søvnlengde, insomni, snorking og søvnighet på dagtid. Søvnhygiene og behandling av insomni kan bedre den generelle helsen og forutsetningene for livsstilsendring, men evidensen for at søvnforlengelse alene forebygger diabetes på lang sikt er utilstrekkelig [14].
Obstruktiv søvnapné behandles etter søvnmedisinsk indikasjon. CPAP kan gi en mindre forbedring av insulinresistens, men erstatter ikke vektbehandling, fysisk aktivitet eller øvrig risikofaktorbehandling [16].
Legemidler
Det finnes ikke noe legemiddel med generell indikasjon for isolert insulinresistens uten definert assosiert sykdom.
Metformin kan være aktuelt ved type 2-diabetes og i enkelte situasjoner ved prediabetes eller PCOS. Ved prediabetes er livsstilsintervensjon førstelinjetiltak. Metformin kan vurderes hos personer med særlig høy progresjonsrisiko, men kriterier og forskrivningspraksis varierer internasjonalt. Svenske anbefalinger og godkjente indikasjoner skal følges.
GLP-1-reseptoragonister, kombinerte GIP- og GLP-1-reseptoragonister, SGLT2-hemmere, tiazolidindioner og andre glukosesenkende legemidler kan bedre metabolske utfall i sine respektive pasientgrupper. De skal velges ut fra diabetes, fedme, hjerte- og karsykdom, hjertesvikt, nyresykdom og bivirkningsprofil, ikke ut fra en isolert insulinverdi.
Statiner, antihypertensiva og annen kardiovaskulær forebygging forordnes ut fra den samlede risikoen. En eventuell mindre økning i diabetesrisiko med enkelte legemidler skal veies mot dokumentert kardiovaskulær nytte.
Oppfølging og prognose
Oppfølgingen individualiseres etter risikoprofil. Hos en normoglykemisk person med moderat risiko kan årlig kontroll eller kontroll med flere års mellomrom være tilstrekkelig. Tettere oppfølging er nødvendig ved prediabetes, tidligere svangerskapsdiabetes, PCOS med høy metabolsk risiko, uttalt fedme, rask vektøkning eller legemidler som øker glukose.
Følg i første rekke:
- Vekt, livvidde og fysisk aktivitetsnivå
- Blodtrykk
- Fasteglukose eller HbA1c
- Triglyserider, HDL- og LDL-kolesterol
- Leverstatus og ved behov validert fibrosevurdering
- Symptomer og behandlingseffekt ved søvnapné eller PCOS
- Legemiddelbivirkninger og etterlevelse
Gjentatte målinger av fasteinsulin eller HOMA-IR anbefales vanligvis ikke. Endringen kan gjenspeile variasjon i prøvetaking, insulinsekresjon eller analyse snarere enn en klinisk meningsfull endring i insulinvirkningen.
Prognosen bestemmes fremfor alt av betacellekapasitet, fettfordeling, leverfett, muskelmasse, fysisk aktivitet, søvn og samtidig kardiovaskulær risiko. Insulinresistens er delvis reversibel. Fysisk aktivitet kan bedre insulinvirkningen i løpet av dager, og redusert leverfett kan raskt redusere den hepatiske glukoseproduksjonen. Langvarig vektstabilitet, bevart muskelmasse og behandling av etablerte risikofaktorer er viktigere enn kortvarig normalisering av en surrogatindeks.
Kilder
- Petersen MC, Shulman GI. Mechanisms of Insulin Action and Insulin Resistance. Physiological Reviews 2018. PMID: 30067154
- Borai A, Livingstone C, Kaddam I et al. Selection of the appropriate method for the assessment of insulin resistance. BMC Medical Research Methodology 2011. PMID: 22112229
- Plows JF, Stanley JL, Baker PN et al. The Pathophysiology of Gestational Diabetes Mellitus. International Journal of Molecular Sciences 2018. PMID: 30373146
- Alberti KG, Eckel RH, Grundy SM et al. Harmonizing the metabolic syndrome: a joint interim statement. Circulation 2009. PMID: 19805654
- Pluta W, Dudzińska W, Lubkowska A. Metabolic Obesity in People with Normal Body Weight: Review of Diagnostic Criteria. International Journal of Environmental Research and Public Health 2022. PMID: 35055447
- Choe SS, Huh JY, Hwang IJ et al. Adipose Tissue Remodeling: Its Role in Energy Metabolism and Metabolic Disorders. Frontiers in Endocrinology 2016. PMID: 27148161
- Kojta I, Chacińska M, Błachnio-Zabielska A. Obesity, Bioactive Lipids, and Adipose Tissue Inflammation in Insulin Resistance. Nutrients 2020. PMID: 32375231
- Petersen MC, Shulman GI. Roles of Diacylglycerols and Ceramides in Hepatic Insulin Resistance. Trends in Pharmacological Sciences 2017. PMID: 28551355
- Samuel VT, Shulman GI. Integrating Mechanisms for Insulin Resistance: Common Threads and Missing Links. Cell 2012. PMID: 22385956
- Ormazabal V, Nair S, Elfeky O et al. Association between insulin resistance and the development of cardiovascular disease. Cardiovascular Diabetology 2018. PMID: 30170598
- Carris NW, Magness RR, Labovitz AJ. Prevention of Diabetes Mellitus in Patients With Prediabetes. American Journal of Cardiology 2019. PMID: 30528418
- Genazzani AD, Genazzani AR. Polycystic Ovary Syndrome as Metabolic Disease: New Insights on Insulin Resistance. touchREVIEWS in Endocrinology 2023. PMID: 37313240
- Cowan S, Lim S, Alycia C et al. Lifestyle management in polycystic ovary syndrome: beyond diet and physical activity. BMC Endocrine Disorders 2023. PMID: 36647089
- Antza C, Kostopoulos G, Mostafa S et al. The links between sleep duration, obesity and type 2 diabetes mellitus. Journal of Endocrinology 2022. PMID: 34779405
- Sooriyaarachchi P, Jayawardena R, Pavey T et al. Shift work and the risk for metabolic syndrome among healthcare workers: A systematic review and meta-analysis. Obesity Reviews 2022. PMID: 35734805
- Iftikhar IH, Khan MF, Das A et al. Meta-analysis: continuous positive airway pressure improves insulin resistance in patients with sleep apnea without diabetes. Annals of the American Thoracic Society 2013. PMID: 23607839
- Muniyappa R, Lee S, Chen H et al. Current approaches for assessing insulin sensitivity and resistance in vivo: advantages, limitations, and appropriate usage. American Journal of Physiology, Endocrinology and Metabolism 2008. PMID: 17957034
- Kokkinopoulou I, Diakoumi A, Moutsatsou P. Glucocorticoid Receptor Signaling in Diabetes. International Journal of Molecular Sciences 2021. PMID: 34681832
- Sampath Kumar A, Maiya AG, Shastry BA et al. Exercise and insulin resistance in type 2 diabetes mellitus: A systematic review and meta-analysis. Annals of Physical and Rehabilitation Medicine 2019. PMID: 30553010
- Papadaki A, Nolen-Doerr E, Mantzoros CS. The Effect of the Mediterranean Diet on Metabolic Health: A Systematic Review and Meta-Analysis of Controlled Trials in Adults. Nutrients 2020. PMID: 33143083
- Reynolds AN, Akerman AP, Mann J. Dietary fibre and whole grains in diabetes management: Systematic review and meta-analyses. PLOS Medicine 2020. PMID: 32142510