Energibalanse: inntak, forbruk og lagring
Fedme er en kronisk, residiverende sykdom som kjennetegnes av en for stor mengde kroppsfett. Den umiddelbare forutsetningen for vektøkning er at energiinntaket over lengre tid overstiger energiforbruket. Dette er imidlertid en beskrivelse av energiflyten, ikke en tilstrekkelig forklaring på hvorfor fedme utvikles. Energiinntak, energiforbruk, appetitt, fysisk aktivitet og kroppsvekt er biologisk sammenkoblede variabler. Når man forsøker å endre én av dem, aktiveres ofte kompensatoriske mekanismer i de andre [1].
Energi lagres hovedsakelig som triglyserider i fettvevet. Mindre og mer begrensede energilagre finnes som glykogen i lever og skjelettmuskulatur samt som kroppens proteiner. Fettvevet er ikke et passivt lager, men et endokrint og immunologisk organ som kommuniserer med hjernen, leveren, skjelettmuskulaturen og pankreas gjennom blant annet leptin, adiponektin, cytokiner og frie fettsyrer [2].
Energiforbrukets komponenter
Det totale daglige energiforbruket kan deles inn i tre hovedkomponenter:
| Komponent | Innhold | Viktige determinanter |
|---|---|---|
| Hvilemetabolisme | Energi til sirkulasjon, respirasjon, ionetransport, proteinsyntese og organfunksjon | Fettfri masse, organstørrelse, alder, kjønn, genetikk og hormonelt miljø |
| Matens termiske effekt | Energi til fordøyelse, absorpsjon, transport, omsetning og lagring av næringsstoffer | Måltidets størrelse og sammensetning |
| Fysisk aktivitet | Planlagt trening samt all hverdagsbevegelse | Kroppsvekt, bevegelsesmengde, bevegelsesøkonomi, miljø og atferd |
Hvilemetabolismen er normalt den største komponenten. Personer med fedme har i absolutte tall vanligvis høyere, ikke lavere, hvilemetabolisme enn personer med lavere kroppsvekt. Dette skyldes at også den fettfrie massen og kostnaden ved å vedlikeholde en større kropp som regel er høyere. Etter justering for kroppssammensetning finnes det likevel en betydelig individuell variasjon [1].
Matens termiske effekt tilsvarer ved blandingskost omtrent en tidel av energiinntaket. Protein har høyere termisk effekt enn karbohydrat, som i sin tur har høyere termisk effekt enn fett. Protein bidrar også mer til metthet og kan bidra til å bevare fettfri masse under vekttap. Forskjellene i termisk effekt er fysiologisk relevante, men er ikke så store at de opphever betydningen av det totale energiinntaket [1].
Fysisk aktivitet omfatter både mosjon og spontan eller hverdagsrelatert bevegelse, iblant omtalt som ikke-treningsrelatert aktivitetstermogenese. Det sistnevnte inkluderer stående stilling, gange, husarbeid, kroppsholdning og små spontane bevegelser. Denne komponenten varierer kraftig mellom personer og kan endres ubevisst under både overspising og energirestriksjon.
Mosjon gir omfattende kardiometabolske og funksjonelle gevinster, men fører i gjennomsnitt til mindre vekttap enn en enkel beregning av kaloriene forbrent ved trening skulle tilsi. Årsakene kan være økt energiinntak, redusert spontan aktivitet på andre tider av døgnet og bedret bevegelsesøkonomi. Mosjon bidrar samtidig til å bevare muskelmasse og er viktig for helse og langsiktig vektstabilitet, også når utslaget på vekten endres moderat [1].
Energibalansen er dynamisk
Den eldre statiske forestillingen om at et bestemt daglig energiunderskudd gir et lineært og ubegrenset vekttap, er feil. Når kroppsvekten synker, reduseres energien som kreves for å vedlikeholde og forflytte kroppen. I tillegg oppstår ofte metabolsk tilpasning og økt appetitt. Vekttapet avtar derfor gradvis og når vanligvis et platå til tross for fortsatt intervensjon [1].
I en studie der et skjult energiunderskudd ble skapt gjennom økt glukosetap i urinen, økte deltakernes beregnede energiinntak progressivt med omkring 100 kcal per dag for hvert tapt kilogram. Appetittkompensasjonen var dermed betydelig større enn den samtidige reduksjonen i energiforbruk [1]. Dette illustrerer at den sterkeste biologiske motreaksjonen mot vekttap ofte er økt sult, ikke bare lavere metabolisme.
Fettvevets lagringskapasitet og metabolsk risiko
Samme mengde kroppsfett innebærer ikke samme metabolske risiko hos alle. Fettets lokalisering og fettvevets funksjon er viktige. Subkutant fettvev kan fungere som et relativt trygt lager for overskuddsenergi, særlig dersom det kan ekspandere gjennom dannelse av flere og mindre adipocytter. Når ekspansjonen i stedet domineres av hypertrofi, hypoksi, fibrose og inflammasjon, svekkes insulinets hemming av lipolysen. Da øker fluksen av frie fettsyrer, og fett kan lagres ektopisk i lever, skjelettmuskulatur og pankreas [3].
Visceralt fettvev og ektopisk fett er sterkere knyttet til insulinresistens og kardiometabolsk sykdom enn den totale fettmassen. Dette forklarer hvorfor personer med samme BMI kan ha svært ulik metabolsk risiko. Det forklarer også hvorfor enkelte personer med moderat forhøyet BMI har uttalt metabolsk dysfunksjon, mens andre med høyere BMI kan ha mindre uttalte metabolske avvik. Begrepet metabolsk frisk fedme bør likevel brukes med forsiktighet, ettersom risikonivået fortsatt ofte er høyere enn hos metabolsk friske personer uten fedme [3].
Genetisk sårbarhet og tidlig programmering
Kroppsvekt og fettfordeling har en betydelig arvelig komponent. Sammenstillinger av familie-, tvilling- og genomstudier tyder på at genetiske faktorer forklarer omkring 40 til 50 prosent av variasjonen i vektstatus i befolkningen. Arveligheten synes lavere blant normalvektige og høyere blant personer med alvorlig fedme [4].
Vanlig fedme er nesten alltid polygen. Tusenvis av genetiske varianter bidrar hver for seg med små effekter på appetitt, matpreferanser, belønningssensitivitet, energiforbruk, fettfordeling og tilbøyelighet til å legge på seg i et gitt miljø. Mange BMI-assosierte gener uttrykkes i sentralnervesystemet, noe som understreker at genetisk sårbarhet ofte virker gjennom nervekretser som styrer appetitt og atferd, snarere enn gjennom en isolert defekt i perifer metabolisme [4].
Sjeldne monogene former gir derimot ofte tidlig debuterende, uttalt hyperfagi og alvorlig fedme. De fleste kjente defektene finnes i leptin-melanokortinsystemet, for eksempel i gener for leptin, leptinreseptoren, POMC, PCSK1 eller MC4R. Syndromer som Bardet-Biedls syndrom kan også påvirke det samme overordnede signalsystemet. Slike tilstander er sjeldne, men har vært avgjørende for forståelsen av normal appetittregulering.
Genetikk er ikke en forutbestemt skjebne. Genenes effekter uttrykkes i samspill med mattilgang, fysisk miljø, søvn, legemidler, sosioøkonomi, stress og tidlige livsfaktorer. Epigenetiske endringer i fosterlivet og barndommen kan dessuten påvirke genuttrykket i fettvev, lever og hjerne. Det er derfor mer korrekt å snakke om biologisk sårbarhet i et gitt miljø enn om én enkelt genetisk årsak til vanlig fedme [2,4].
Hypothalamus og melanokortinsystemet
Hypothalamus integrerer informasjon om energilagre, aktuell næringsfluks, måltider, hormonell status, temperatur og døgnrytme. Særlig viktig er nucleus arcuatus, som ligger nær eminentia mediana, der signalmolekyler i blodet lettere kan påvirke nerveceller enn i mange andre deler av hjernen.
To funksjonelt motvirkende nervecellepopulasjoner er sentrale:
| Nervecellesystem | Viktige signalmolekyler | Hovedeffekt |
|---|---|---|
| POMC/CART-nevroner | POMC, alfa-MSH og CART | Redusert appetitt, økt metthet og i visse sammenhenger økt energiforbruk |
| AgRP/NPY-nevroner | AgRP, NPY og GABA | Økt sult, økt motivasjon for matsøking og energisparing |
POMC spaltes til flere biologisk aktive peptider, deriblant alfa-MSH. Alfa-MSH aktiverer først og fremst melanokortinreseptor 4, MC4R, i nedstrøms nerveceller. Dette demper matinntaket og påvirker autonome og endokrine funksjoner. AgRP fungerer som en endogen hemmer av melanokortinsignaleringen og motvirker dermed metthetssignalet. NPY og GABA forsterker den appetittstimulerende effekten [5].
Leptin og insulin stimulerer i hovedsak POMC-systemet og hemmer AgRP/NPY-nevronene. Ghrelin virker i motsatt retning ved å aktivere sultfremmende nerveceller. Tarmhormoner, vagale signaler og hjernestammekretser påvirker det samme nettverket.
Melanokortinsystemets betydning vises ved at forstyrret sentral melanokortinsignalering er den hyppigste identifiserte årsaken til monogen fedme. Funksjonstapsvarianter i MC4R gir ofte tidlig hyperfagi, rask lengdevekst i barndommen og uttalt fedme. MC4R-agonisten setmelanotid kan gjenopprette signaleringen ved visse sjeldne genetiske tilstander, blant annet mangel på POMC, PCSK1 eller leptinreseptor, samt ved visse syndromale former [6,7]. Indikasjon og tilgjengelighet er strengt begrenset, og bruken i Sverige kan avvike fra internasjonale regulatoriske godkjenninger.
Hypothalamus arbeider ikke isolert. Nucleus paraventricularis, laterale hypothalamus, ventromediale hypothalamus, hjernestammen og kortikolimbiske områder deltar i reguleringen. Nervebanene er overlappende og redundante. Dette bidrar til at påvirkning av ett enkelt appetittsignal ofte kompenseres av andre systemer.
Homeostatisk og hedonisk appetittregulering
Inndelingen i homeostatisk og hedonisk appetitt er pedagogisk nyttig, men biologisk forenklet. Homeostatiske signaler beskriver kroppens energibehov og lagrede energi. Hedoniske signaler beskriver matens belønningsverdi, tilgjengelighet og innlærte betydning. I hjernen er systemene tett integrert [8].
Homeostatisk kontroll
Homeostatisk appetittregulering påvirkes av:
- leptin og insulin som mer langsiktige signaler om energilagre
- ghrelin, som signaliserer sult og måltidsforventning
- GLP-1, PYY og kolecystokinin, som bidrar til metthet under og etter et måltid
- ventrikkelens distensjon og mekaniske signaler
- glukose, fettsyrer og aminosyrer
- vagale afferenter til nucleus tractus solitarius i hjernestammen
- hypothalamiske signaler som kobler appetitt til autonom og endokrin regulering
Sult er ikke en enkel reaksjon på tom ventrikkel. Den omfatter motivasjon, oppmerksomhet, læring og forsterket belønningsverdi av mat. Aktivering av AgRP-nevroner kan skape en kraftig og vedvarende matsøkende atferd. Når mat blir synlig eller tilgjengelig, kan aktiviteten i disse nevronene endres allerede før næringsstoffene er absorbert.
Belønning, lyst og vaner
Hedonisk appetitt involverer blant annet det ventrale tegmentale området, nucleus accumbens, striatum, amygdala, hippocampus, insula, orbitofrontal cortex og prefrontal cortex. Dopamin er særlig viktig for motivasjonen til å oppsøke og konsumere mat, mens opioide systemer bidrar til den umiddelbare nytelsen [8,9].
Det er nyttig å skille mellom å like en matvare og å ville ha den. En person kan ønske og aktivt oppsøke et produkt selv om den subjektive nytelsen ikke lenger er særlig stor. Gjentatte koblinger mellom mat og signaler som tidspunkt, sted, skjerm, lukt, stress eller sosial situasjon kan skape automatiserte vaner. Disse reaksjonene skjer i stor grad utenfor bevisst kontroll [8,9].
Sult forsterker matens belønningsverdi. Omvendt kan velsmakende og lett tilgjengelig mat overvinne metthet. Sensorisk spesifikk metthet innebærer dessuten at mettheten for en bestemt smak ikke fullt ut overføres til andre smaker. Det er derfor mulig å føle seg mett etter hovedretten, men likevel ha lyst på en søt dessert.
Funksjonell hjerneavbildning viser at metabolske hormoner, sensoriske egenskaper og kognitive forventninger påvirker overlappende hjerneområder. Noen skarp anatomisk grense mellom homeostatisk og hedonisk appetitt finnes derfor ikke [10].
Begrepet matavhengighet er omdiskutert. Enkelte atferdsmønstre og nevrale tilpasninger ligner dem som ses ved rusmiddelavhengighet, men mat er en heterogen og livsnødvendig stimulus. Det er mer etablert å snakke om belønningsdrevet, vanepreget eller kontrolltapspreget spising enn å forutsette at all overkonsumpsjon er en avhengighet [9].
Leptin og leptinresistens
Leptin produseres hovedsakelig i hvitt fettvev. Sirkulerende konsentrasjoner øker grovt sett med fettmassen og gir hjernen informasjon om kroppens energilagre. Leptin bindes til leptinreseptorer i blant annet hypothalamus og aktiverer intracellulære signalveier som JAK2 og STAT3. Det stimulerer POMC-nevroner og hemmer AgRP/NPY-nevroner, noe som reduserer appetitten og understøtter energiforbruk, reproduksjon og normal nevroendokrin funksjon [11].
Leptinets viktigste fysiologiske rolle synes å være å varsle om minkende energilagre snarere enn å forhindre ubegrenset fettlagring. Når energiinntaket begrenses og fettmassen reduseres, faller leptinnivået. Hjernen tolker dette som risiko for energimangel og svarer med økt sult, lavere sympatikusaktivitet, endret tyreoideaakse og redusert energiforbruk.
Hvorfor høyt leptin ikke gir metthet ved vanlig fedme
Ved vanlig fedme er leptinnivåene vanligvis høye, men den appetitthemmende effekten er utilstrekkelig. Dette kalles leptinresistens. Mulige mekanismer er:
- metning eller svekkelse av leptintransporten over blod-hjerne-barrieren
- redusert reseptoruttrykk eller endret reseptorfunksjon
- hemming av signaleringen gjennom blant annet SOCS3 og PTP1B
- stress i endoplasmatisk retikulum, inflammasjon og gliacelleaktivering i hypothalamus
- regionalt selektiv resistens, der enkelte leptineffekter svekkes mens andre består
- endrede nervekretser etter langvarig energioverbelastning
Begrepet leptinresistens er nyttig, men ikke fullstendig definert. Det finnes ingen rutineprøve som alene diagnostiserer tilstanden, og mekanismene er sannsynligvis forskjellige fra person til person [12].
Eksogent leptin gir derfor lite eller ikke noe klinisk betydningsfullt vekttap ved vanlig hyperleptinemisk fedme. Rekombinant leptin kan derimot ha svært stor effekt ved den sjeldne medfødte leptinmangelen og brukes også ved visse former for lipodystrofi. Disse unntakene bekrefter leptinets sentrale fysiologiske betydning [11].
Leptinresistens er ikke nødvendigvis total. Sympatikusaktivering og visse kardiovaskulære effekter kan være delvis bevart til tross for svekket appetittregulering. Det er foreslått at dette bidrar til koblingen mellom fedme, økt sympatikusaktivitet og hypertensjon.
Samspillet mellom leptin og ghrelin er funksjonelt motsatt. Leptin hemmer sultfremmende nerveceller, mens ghrelin aktiverer dem. Ved vekttap faller leptin samtidig som ghrelinsignaleringen ofte øker, noe som gir en samordnet biologisk motreaksjon [13].
Ghrelin og tarmhormoner
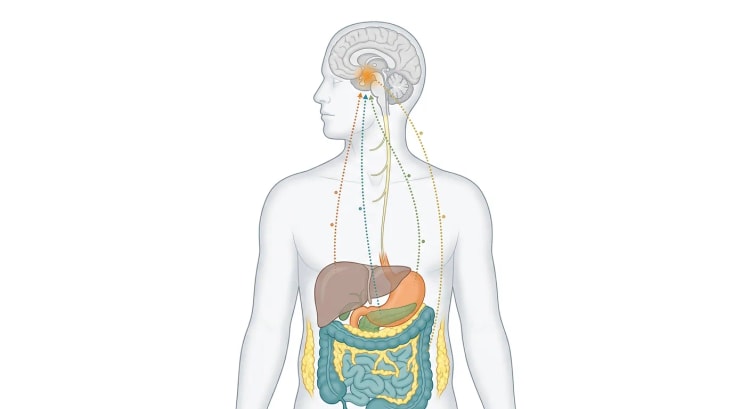
Mage-tarm-kanalen registrerer volum, energiinnhold og næringssammensetning gjennom mekanoreseptorer, kjemoreseptorer og enteroendokrine celler. Informasjonen overføres via nervus vagus, spinale afferenter, sirkulerende hormoner og lokale parakrine signaler. Hjernestammen og hypothalamus integrerer deretter signalene med sanseinntrykk, tidligere erfaring og aktuell energistatus [14,15].
Ghrelin
Ghrelin er det eneste veletablerte perifere tarmpeptidet med tydelig appetittstimulerende effekt. Det produseres hovedsakelig i ventrikkelen. Den biologisk aktive, acylerte formen bindes til veksthormonsekretagogreseptoren GHSR og aktiverer blant annet AgRP/NPY-nevroner.
Ghrelin stiger ofte før et forventet måltid, korrelerer med sult og faller etter matinntak. Den preprandiale økningen påvirkes av innlærte måltidstider, noe som viser at ghrelin ikke bare signaliserer en tom ventrikkel. Eksogent ghrelin øker matinntaket og kan fremskynde ventrikkeltømmingen [14].
Ved fedme er fastende ghrelin ofte lavere enn hos personer uten fedme. Den måltidsutløste suppresjonen kan samtidig være svekket. Fedme skyldes derfor ikke generelt kronisk for høye ghrelinnivåer. Et lavere basalnivå kan snarere være en kompensatorisk tilpasning til større energilagre. Etter vekttap stiger ghrelin ofte, noe som bidrar til økt sult og ny vektøkning [14].
LEAP2 er en endogen antagonist ved ghrelinreseptoren. LEAP2 har en tendens til å være høyere ved fedme og lavere ved faste, altså omtrent motsatt av ghrelin. Systemets kliniske betydning og terapeutiske potensial er fortsatt under utredning.
Kolecystokinin
Kolecystokinin, CCK, frigjøres fra I-celler i proksimale tynntarm når næringsstoffer når tarmlumen. Hormonet stimulerer galleblærekontraksjon og pankreassekresjon, bremser ventrikkeltømmingen og aktiverer vagale afferenter. Den viktigste appetitteffekten er å begrense måltidets størrelse. CCK fungerer altså primært som et metthetssignal innenfor det enkelte måltid, ikke som en langsiktig indikator på fettmasse [14].
Peptid YY
PYY produseres i L-celler i distale tynntarm og kolon og frigjøres etter måltid, ofte sammen med GLP-1. PYY omdannes til PYY 3-36, som virker via Y2-reseptorer i vagale og hypothalamiske nettverk og reduserer matinntaket. Ved fedme er det rapportert både normale og reduserte PYY-nivåer. En svekket postprandial respons kan hos enkelte bidra til dårligere metthet [14].
Måltidssignalene virker sammen
Tarmhormoner bør ikke betraktes som separate strømbrytere. Metthet oppstår gjennom summen av ventrikkeldistensjon, næringsregistrering, CCK, GLP-1, PYY, pankreashormoner, vagal aktivitet og sentrale signaler. Måltidets proteinmengde, fiber, volum, konsistens, energitetthet og spisehastighet påvirker denne signaleringen. Kalorier i fast form gir også gjerne bedre metthet enn tilsvarende energi i drikke.
Bariatrisk kirurgi endrer anatomi, nervesignalering, gallesyreomsetning og frigjøring av flere tarmhormoner. Økt GLP-1 og PYY, sammen med endret matbelønning og bedret glukoseregulering, bidrar til effekten. Kirurgi virker derfor ikke bare gjennom mekanisk begrensning av hvor mye mat det er plass til [16].
Inkretinene GLP-1 og GIP
GLP-1 og GIP er inkretinhormoner. De frigjøres etter måltid og forsterker den glukoseavhengige insulinsekresjonen. Fysiologien deres omfatter samtidig flere effekter på mage-tarm-kanalen, hjernen, glukagonsekresjonen, fettvevet og fordelingen av næringsstoffer.
GLP-1
GLP-1 produseres hovedsakelig i enteroendokrine L-celler og frigjøres når næringsstoffer når tarmen. Det:
- stimulerer glukoseavhengig insulinfrigjøring
- hemmer glukagon ved hyperglykemi
- bremser ventrikkeltømmingen, særlig tidlig i behandlingen med en reseptoragonist
- reduserer sult og energiinntak
- påvirker hjernestamme-, hypothalamus- og belønningskretser
Endogent GLP-1 brytes raskt ned av dipeptidylpeptidase 4. En stor del av den fysiologiske appetitteffekten formidles sannsynligvis gjennom lokale og vagale signalveier snarere enn ved at store mengder tarmprodusert GLP-1 sirkulerer til hele hjernen. Langtidsvirkende GLP-1-reseptoragonister har derimot farmakologiske egenskaper som gir mer vedvarende reseptoraktivering.
Ved fedme er fastenivåene ofte normale, mens den måltidsutløste GLP-1-responsen kan være svekket. Følsomheten for farmakologisk GLP-1-reseptoraktivering er likevel bevart. Appetitthemmingen er den viktigste mekanismen bak vekttap med GLP-1-baserte legemidler, selv om kvalme og forsinket ventrikkeltømming kan bidra initialt [14,17].
GIP
GIP frigjøres hovedsakelig fra K-celler i proksimale tynntarm og er et potent inkretinhormon. Dets rolle for appetitt og kroppsvekt er mer sammensatt enn GLP-1-systemets. GIP påvirker insulinfrigjøring, fettvevets håndtering av næringsstoffer og sentrale nervekretser. I eksperimentelle modeller har både GIP-reseptoragonisme og reseptorblokade kunnet gi gunstige vekteffekter, noe som viser at systemet ikke kan beskrives som et enkelt appetittstimulerende eller appetitthemmende signal [18].
Sentral GIP-signalering, særlig i hjernestammen og hypothalamus, synes å være viktig for appetittreguleringen. GIP-reseptorer finnes blant annet i area postrema og andre regioner som kan nås av sirkulerende signaler. GIP-agonisme kan aktivere hemmende nerveceller og påvirke matinntaket. Prekliniske data tyder også på at GIP kan redusere kvalmesignalering utløst av GLP-1, men den kliniske betydningen av dette hos mennesker er ennå ikke avklart [18].
Kombinert aktivering av GIP- og GLP-1-reseptorer kan gi større vekttap enn GLP-1-reseptoraktivering alene. Den eksakte mekanismen er sannsynligvis en kombinasjon av redusert energiinntak, endret sentral signalering, bedret tolerabilitet og effekter på næringsstoffhåndteringen. Det er derimot misvisende å tolke den kliniske effekten som at kroppens naturlige GIP alltid er et vekttapshormon [17,18].
Adaptiv termogenese og metabolsk tilpasning ved vekttap
Når kroppsvekten reduseres, synker energiforbruket av to grunner. Den første er mekanisk og forventet: en mindre kropp krever mindre energi i hvile og bevegelse. Den andre er metabolsk tilpasning: energiforbruket kan synke mer enn endringen i fettmasse og fettfri masse skulle tilsi [1,19].
Metabolsk tilpasning kan omfatte:
- redusert hvilemetabolisme
- lavere sympatikusaktivitet
- lavere konsentrasjon av biologisk aktivt trijodtyronin
- økt parasympatisk aktivitet
- bedret muskeleffektivitet ved arbeid med lav intensitet
- redusert spontan fysisk aktivitet hos enkelte
- lavere kostnad ved å utføre den samme hverdagsbevegelsen
- endret aktivitet i brunt og beige fettvev
I klassiske studier av personer som har opprettholdt et vekttap på minst 10 prosent, har det totale energiforbruket vært lavere enn forventet ut fra den nye kroppssammensetningen. Estimatene varierer mellom studier og individer. Eldre kontrollerte data har rapportert en forskjell på omtrent 300 til 400 kcal per dag sammenlignet med personer med samme vekt og kroppssammensetning som aldri har hatt høyere vekt [19]. Den eksakte størrelsen og varigheten er omdiskutert og påvirkes av målemetode, vektstabilitet, fysisk aktivitet og hvordan forventet energiforbruk beregnes.
Adaptiv termogenese er ikke alene ansvarlig for ny vektøkning etter vekttap. Økt appetitt, større oppmerksomhet rettet mot mat, redusert metthet og hormonelle endringer kan være minst like viktige. Etter vekttap ses ofte lavere leptin og andre anoreksigene signaler samt høyere ghrelin. Maten får samtidig høyere belønningsverdi [20].
Fedme kan dessuten medføre vevsforandringer som ikke umiddelbart normaliseres ved vekttap. Inflammasjon og fibrose i hvitt fettvev, nedsatt adrenerg lipolyse, endret mitokondriefunksjon i skjelettmuskulatur samt forstyrret leptin-, insulin- og dopaminsignalering kan gjøre fortsatt vekttap vanskeligere [21].
Den kliniske konsekvensen er at ny vektøkning ikke skal tolkes som karaktersvakhet. Personen forsøker å opprettholde en atferd som motvirkes av sult, lavere energibehov og et stort mattilbud. Langvarig behandling er derfor biologisk rimelig, på samme måte som ved andre kroniske sykdommer [22].
Set point-hypotesen og den forsvarte vekten
Uttrykket set point beskriver ideen om at hjernen forsvarer et bestemt nivå av kroppsfett eller kroppsvekt gjennom tilbakekobling fra blant annet leptin, insulin og næringssignaler. Dersom vekten synker under dette nivået, øker appetitten og energiforbruket reduseres. Dersom vekten stiger, skulle motsatte endringer oppstå.
Det finnes tydelig støtte for et biologisk forsvar mot vekttap, men ingen enighet om at mennesket har ett enkelt, eksakt og uforanderlig set point. Flere konkurrerende modeller brukes [23,24].
| Modell | Grunnidé | Styrke | Begrensning |
|---|---|---|---|
| Set point | En sentral regulator forsvarer et målvektnivå | Forklarer hormonell tilbakekobling og ny vektøkning etter vekttap | Forklarer dårligere hvorfor befolkningens vekt kan stige raskt |
| Settling point | Vekten stabiliseres der inntak og forbruk møtes i et gitt miljø | Integrerer matmiljø og fysisk aktivitet | Forklarer ikke fullt ut kraftig sult og metabolsk tilpasning |
| Glidende forsvart vekt | Det forsvarte nivået kan endres med miljø og langvarig vektøkning | Forener biologiske og miljømessige faktorer | Den molekylære mekanismen er ikke avklart |
| Doble intervensjonspunkter | Kroppen forsvarer seg sterkest mot ekstremt lav eller høy fettmasse, men mindre innenfor et mellomområde | Kan forklare individuell variasjon og asymmetri | Er vanskelig å teste direkte hos mennesker |
Det er derfor bedre å snakke om et forsvart vektnivå eller et forsvart vektintervall enn om et eksakt antall kilogram. Forsvaret er dessuten asymmetrisk. Motreaksjonen mot vekttap er ofte sterk og langvarig, mens forsvaret mot langsom vektøkning i et obesogent miljø synes svakere [19,23].
Forsvarer kroppen alltid den høyeste oppnådde vekten?
Påstanden om at kroppen alltid forsvarer sin høyeste oppnådde vekt, er for kategorisk. Mange opplever at en langvarig høyere vekt blir biologisk lettere å vende tilbake til etter vekttap, men den høyeste registrerte vekten er ikke nødvendigvis et permanent eller eksakt set point. Væskevariasjoner, graviditet, legemidler og kortvarig overspising etablerer ikke automatisk et nytt forsvart nivå.
Det finnes derimot flere mekanismer som kan gjøre en lengre periode med fedme vanskelig å reversere:
- høyere fettmasse etablerer langvarig endret leptin- og insulinsignalering
- adipocyttene blir større og kan øke i antall
- adipocytter forsvinner ikke raskt ved vekttap, men krymper hovedsakelig
- nervekretser for matbelønning og vaner kan bestå
- fibrose og inflammasjon i fettvevet kan vedvare
- redusert vekt gir relativ leptinmangel og økt sult
- tidligere miljøsignaler og innlært atferd består
Derfor kan den tidligere høyere vekten fungere som et sterkt biologisk og atferdsmessig attraksjonspunkt uten å være en uforanderlig termostatverdi. Legemidler og metabolsk kirurgi kan endre signalene som opprettholder dette attraksjonspunktet. At appetitten kommer tilbake og vekten stiger når en effektiv behandling avsluttes, er da forventet og trenger ikke å bety at behandlingen har mislyktes.
Obesogent miljø og atferdsmessige faktorer
Den raske økningen i fedme kan ikke forklares med genetiske endringer i løpet av noen få generasjoner. Den oppstår når biologisk sårbare individer eksponeres for et miljø der energi er billig, konsentrert, lett tilgjengelig og sterkt markedsført, mens fysisk anstrengelse har blitt mindre nødvendig.
Viktige miljøfaktorer er:
- høy tilgjengelighet av energitett og smaksintens mat
- store porsjonsstørrelser
- kalorier i drikke
- matservering store deler av døgnet
- reklame og gjentatte visuelle matsignaler
- automatisert arbeid og motorisert transport
- sosiale normer som fremmer hyppig spising
- uregelmessige arbeidstider og nattarbeid
- dårlig tilgang på rimelig, mettende og minimalt prosessert mat
- legemidler som kan øke appetitten eller redusere energiforbruket
Ultraprosessert mat
I en kontrollert, randomisert overkrysningsstudie fikk 20 voksne spise så mye de ønsket av enten en ultraprosessert eller en minimalt prosessert kost i to uker hver. De presenterte menyene var matchet for blant annet energi, makronæringsstoffer, sukker, natrium og fiber. På den ultraprosesserte kosten spiste deltakerne i gjennomsnitt 508 kcal mer per dag, økte 0,9 kg i vekt og spiste raskere. På den minimalt prosesserte kosten gikk de ned 0,9 kg [25].
Studien var liten, kortvarig og gjennomført ved en metabolsk sengepost, men den gir eksperimentell støtte for at matens fysiske struktur og bearbeiding kan påvirke spontant energiinntak uavhengig av enkle næringsdeklarasjoner. Mulige mekanismer er høyere spisehastighet, høyere effektiv energitetthet, mykere konsistens, svakere orosensorisk eksponering og kombinasjoner av fett og raskt tilgjengelige karbohydrater.
Deltakerne spiste nesten nøyaktig like mye protein i begge kostperiodene, men mer fett og karbohydrat på den ultraprosesserte kosten. Dette er forenlig med protein leverage-hypotesen, som går ut på at mennesker delvis spiser til et biologisk proteinmål er nådd. Dersom kosten har en lav andel protein, kan det totale energiinntaket derfor øke. En analyse av 38 kontrollerte forsøk fant en invers sammenheng mellom kostens proteinandel og spontant energiinntak, uavhengig av om proteinet ble fortynnet med fett eller karbohydrat [26]. Hypotesen forklarer likevel ikke alene all overkonsumpsjon.
Atferd formes av biologien
Matvalg skjer ikke i et biologisk vakuum. Sult øker oppmerksomheten mot mat og reduserer verdien av fremtidige helsegevinster sammenlignet med umiddelbar belønning. Søvnmangel og stress svekker den eksekutive kontrollen. Økonomiske begrensninger gjør billig, holdbar og ferdiglaget mat mer attraktiv. Vaner reduserer den kognitive anstrengelsen som kreves for hver beslutning.
Det er derfor misvisende å stille biologiske og atferdsmessige årsaker opp mot hverandre. Atferd er veien som mange genetiske, hormonelle, sosiale og kommersielle faktorer virker gjennom.
Hverdagsbevegelsen har samtidig blitt redusert gjennom motorisert transport, skjermer og automatisering. Forskjeller i uplanlagt fysisk aktivitet kan gi betydelige forskjeller i daglig energiforbruk. Å øke gange, sykling, stående stilling og gjentatte bevegelsespauser kan derfor være viktig, selv om enkeltbevegelser ikke oppleves som trening [27].
Søvn, stress og døgnrytme
Søvnmangel
Utilstrekkelig søvn påvirker appetitt, belønningssystem, glukosemetabolisme og evnen til å være fysisk aktiv. Eksperimentell søvnrestriksjon kan øke sult, trang til energitett mat og spising sent på døgnet. Effektene på enkelthormoner som leptin og ghrelin varierer mellom studier, men den samlede effekten tenderer mot å fremme et høyere energiinntak [28].
Søvnmangel gir også flere våkne timer der mat kan konsumeres. Tretthet kan redusere spontan aktivitet og gjøre umiddelbar belønning mer attraktiv. Fedme kan i sin tur forverre søvnen gjennom for eksempel obstruktiv søvnapné, smerte og refluks, noe som skaper et toveis forhold.
I en metaanalyse av prospektive kohortstudier var kort søvn assosiert med en liten, men statistisk sikker økning i risikoen for abdominal fedme, relativ risiko 1,08 med 95 % konfidensintervall 1,04 til 1,12. Sammenhengen beviser ikke at søvnmangel alene forårsaker fedme, men støtter at søvn inngår i risikobildet [29].
Døgnrytme
Den sentrale døgnklokken i nucleus suprachiasmaticus koordinerer perifere klokker i lever, pankreas, fettvev, muskulatur og tarm. Lys er den viktigste tidsgiveren for hjernens klokke, mens måltidstidspunktet har stor betydning for de perifere organene.
Sirkadian feiltilpasning oppstår når våkenhet og matinntak skjer på et biologisk tidspunkt der kroppen er innstilt på søvn og faste. Nattarbeid, uregelmessige leggetider, sene måltider og store forskjeller mellom arbeidsdager og fridager kan bidra. Konsekvensene kan omfatte svekket glukosetoleranse, endret appetitt, lavere diettindusert termogenese på visse tidspunkter og økt energiinntak sent på døgnet [28].
Dette betyr ikke at alle må følge identiske måltidstider. Kronotype, arbeid og sosial situasjon varierer. Regelmessighet og tilstrekkelig søvn er sannsynligvis viktigere enn et universelt klokkeslett for dagens siste måltid.
Stress og kortisol
Akutt stress kan redusere appetitten hos noen og øke den hos andre. Kronisk stress er oftere knyttet til overspising, emosjonell spising, søvnmangel og redusert fysisk aktivitet. Aktivering av hypothalamus-hypofyse-binyre-aksen og kortisol kan fremme visceral fettlagring, særlig i kombinasjon med hyperinsulinemi og energitett kost [30].
Stress endrer også belønningsprosessering og eksekutiv kontroll. Mat med høyt belønningspotensial kan brukes til kortvarig regulering av ubehagelige følelser. Effekten er reell, selv om den midlertidige lindringen på lengre sikt kan forsterke vanen.
Vektstigma er i seg selv en stressfaktor. En systematisk oversikt fant sammenhenger mellom vektstigma og blant annet depresjon, angst, forstyrret spising, misnøye med egen kropp, høyere kortisol og inflammasjonsmarkører [31]. Stigmatisering bedrer derfor verken motivasjon eller metabolsk helse og bør aktivt motvirkes i helsetjenesten.
Tarmmikrobiomet
Tarmmikrobiomet kan påvirke energiutvinning, gallesyreomsetning, tarmslimhinnens integritet, kortkjedede fettsyrer, inflammasjon og signalering mellom tarm og hjerne. Dyreforsøk gir sterk støtte for at mikrobiotaen kan påvirke adipositas, men hos mennesker er årsakssammenhengene vanskeligere å fastslå. Kosthold, legemidler, geografi og kroppsvekt påvirker selve mikrobiomet, noe som gjør omvendt kausalitet sannsynlig.
En systematisk oversikt over 47 vekttapsstudier med 1 916 deltakere fant at vekttap var assosiert med økt mikrobiell alfadiversitet og redusert tarmpermeabilitet. Resultatene var heterogene og sier ikke om mikrobiomendringene forårsaket eller fulgte etter vekttapet [32].
Det mangler derfor støtte for å beskrive ett enkelt mikrobiommønster som årsaken til vanlig fedme. Mikrobiombaserte behandlinger er ikke etablert som generell fedmebehandling. En Cochrane-oversikt over barn og ungdom fant svært lav evidenssikkerhet for prebiotika, probiotika, synbiotika, kortkjedede fettsyrer og fekal mikrobiotatransplantasjon, med liten eller ingen sikker effekt på de fleste vektutfall [33].
Klinisk betydning
Energibalansens fysiologi gir flere praktiske konklusjoner:
Fedme er ikke ensbetydende med manglende viljestyrke. Hjernen regulerer sult, belønning og energiforbruk gjennom systemer som i stor grad ligger utenfor bevisst kontroll.
Et energioverskudd er nødvendig for vektøkning, men forklarer ikke hvorfor overskuddet oppstår. Genetikk, appetitt, matmiljø, legemidler, søvn, stress, økonomi og fysisk miljø påvirker energibalansen.
Kroppen forsvarer seg mot vekttap gjennom både økt appetitt og lavere energiforbruk. Appetittøkningen kan være den sterkeste motreaksjonen.
Den høyeste oppnådde vekten er ikke et uforanderlig set point. En langvarig høyere vekt kan derimot bli biologisk og atferdsmessig forsvart gjennom flere samvirkende mekanismer.
Vektplatå er en forventet følge av dynamisk energibalanse. Det betyr ikke automatisk at personen har sluttet å følge behandlingen.
Ny vektøkning etter avsluttet farmakologisk eller kirurgisk påvirkning er biologisk forståelig. Fedme krever ofte langvarig behandling og oppfølging.
Fysisk aktivitet har stor betydning for kardiometabolsk helse, funksjon, muskelmasse og vektstabilitet, også når det isolerte vekttapet er begrenset.
Matens struktur, energitetthet og spisehastighet kan være like viktige for spontant energiinntak som den prosentvise fordelingen mellom fett og karbohydrat.
Søvn, stress og vektstigma er klinisk relevante deler av fedmebehandlingen, ikke perifere livsstilsspørsmål.
Biologiske, psykologiske og sosiale faktorer bør vurderes samlet. En behandling som kun oppfordrer pasienten til å spise mindre uten å adressere sult, miljø og tilbakefallsbiologi, er vanligvis utilstrekkelig.
Kilder
- Hall KD, Guo J. Obesity Energetics: Body Weight Regulation and the Effects of Diet Composition. Gastroenterology 2017. PMID: 28193517
- Lustig RH et al. Obesity I: Overview and Molecular and Biochemical Mechanisms. Biochemical Pharmacology 2022. PMID: 35393120
- Goossens GH. The Metabolic Phenotype in Obesity: Fat Mass, Body Fat Distribution, and Adipose Tissue Function. Obesity Facts 2017. PMID: 28564650
- Bouchard C. Genetics of Obesity: What We Have Learned Over Decades of Research. Obesity 2021. PMID: 33899337
- Wu Q et al. Alpha-Melanocyte-Stimulating Hormone-Mediated Appetite Regulation in the Central Nervous System. Neuroendocrinology 2023. PMID: 37094550
- Swan P et al. Harnessing the melanocortin system in the control of food intake and glucose homeostasis. Peptides 2024. PMID: 38834138
- Collet TH, Schwitzgebel V. Exploring the therapeutic potential of precision medicine in rare genetic obesity disorders: a scientific perspective. Frontiers in Nutrition 2024. PMID: 39777073
- Berthoud HR, Münzberg H, Morrison CD. Blaming the Brain for Obesity: Integration of Hedonic and Homeostatic Mechanisms. Gastroenterology 2017. PMID: 28192106
- Stuber GD, Schwitzgebel VM, Lüscher C. The neurobiology of overeating. Neuron 2025. PMID: 40185087
- Campos A, Port JD, Acosta A. Integrative Hedonic and Homeostatic Food Intake Regulation by the Central Nervous System: Insights from Neuroimaging. Brain Sciences 2022. PMID: 35447963
- Obradovic M et al. Leptin and Obesity: Role and Clinical Implication. Frontiers in Endocrinology 2021. PMID: 34084149
- Izquierdo AG et al. Leptin, Obesity, and Leptin Resistance: Where Are We 25 Years Later? Nutrients 2019. PMID: 31717265
- Skoracka K et al. The role of leptin and ghrelin in the regulation of appetite in obesity. Peptides 2025. PMID: 39983918
- Smith KR, Moran TH. Gastrointestinal Peptides in Eating-Related Disorders. Physiology & Behavior 2021. PMID: 33989649
- Clarke GS, Page AJ, Eldeghaidy S. The gut-brain axis in appetite, satiety, food intake, and eating behavior: Insights from animal models and human studies. Pharmacology Research & Perspectives 2024. PMID: 39417406
- Ramasamy I. Physiological Appetite Regulation and Bariatric Surgery. Journal of Clinical Medicine 2024. PMID: 38546831
- Samms RJ, Kusminski CM. A Mechanistic Rationale for Incretin-Based Therapeutics in the Management of Obesity. Annual Review of Physiology 2025. PMID: 39546586
- James-Okoro PP et al. The role of GIPR in food intake control. Frontiers in Endocrinology 2025. PMID: 40166681
- Rosenbaum M, Leibel RL. Adaptive thermogenesis in humans. International Journal of Obesity 2010. PMID: 20935667
- Müller MJ, Enderle J, Bosy-Westphal A. Changes in Energy Expenditure with Weight Gain and Weight Loss in Humans. Current Obesity Reports 2016. PMID: 27739007
- Della Guardia L, Shin AC. Obesity-induced tissue alterations resist weight loss: A mechanistic review. Diabetes, Obesity and Metabolism 2024. PMID: 38720199
- Busetto L et al. Mechanisms of weight regain. European Journal of Internal Medicine 2021. PMID: 33461826
- Speakman JR et al. Set points, settling points and some alternative models: theoretical options to understand how genes and environments combine to regulate body adiposity. Disease Models & Mechanisms 2011. PMID: 22065844
- Müller MJ et al. Recent advances in understanding body weight homeostasis in humans. F1000Research 2018. PMID: 30026913
- Hall KD et al. Ultra-Processed Diets Cause Excess Calorie Intake and Weight Gain: An Inpatient Randomized Controlled Trial of Ad Libitum Food Intake. Cell Metabolism 2019. PMID: 31105044
- Gosby AK et al. Protein leverage and energy intake. Obesity Reviews 2014. PMID: 24588967
- Bonilla DA et al. Insights into Non-Exercise Physical Activity on Control of Body Mass: A Review with Practical Recommendations. Journal of Functional Morphology and Kinesiology 2023. PMID: 37092376
- Chaput JP et al. The role of insufficient sleep and circadian misalignment in obesity. Nature Reviews Endocrinology 2023. PMID: 36280789
- Kohanmoo A et al. Short sleep duration is associated with higher risk of central obesity in adults: A systematic review and meta-analysis of prospective cohort studies. Obesity Science & Practice 2024. PMID: 38835720
- Tomiyama AJ. Stress and Obesity. Annual Review of Psychology 2019. PMID: 29927688
- Wu YK, Berry DC. Impact of weight stigma on physiological and psychological health outcomes for overweight and obese adults: A systematic review. Journal of Advanced Nursing 2018. PMID: 29171076
- Koutoukidis DA et al. The association of weight loss with changes in the gut microbiota diversity, composition, and intestinal permeability: a systematic review and meta-analysis. Gut Microbes 2022. PMID: 35040746
- Fahim SM et al. Gut microbiome-based interventions for the management of obesity in children and adolescents aged up to 19 years. Cochrane Database of Systematic Reviews 2025. PMID: 40637175