Sammendrag
Primær vaskulitt er en heterogen gruppe inflammatoriske karsykdommer som klassifiseres etter dominerende karstørrelse, immunpatologi og klinisk fenotype. Diagnosen bygger aldri på én enkelt prøve. Den krever at karinflammasjon eller typisk karskade påvises med histologi eller bildediagnostikk, at organutbredelsen kartlegges, og at infeksjon, legemiddelreaksjon, malignitet, embolisering og annen inflammatorisk sykdom aktivt utelukkes. Klassifikasjonskriterier er utviklet for forskning og skal ikke alene brukes som diagnostiske kriterier [1].
Akutt håndtering styres av truet organfunksjon. Synssymptomer ved mistenkt kjempecellearteritt, raskt progredierende glomerulonefritt, alveolær blødning, mesenterial iskemi, mononeuritis multiplex, cerebral vaskulitt, koronararteritt og aneurisme med rupturrisiko krever umiddelbar spesialistvurdering og ofte behandling før diagnostikken er fullført. Biopsi bør tas fra et klinisk affisert og tilgjengelig organ, vanligvis hud, nyre, temporalarterie, perifer nerve med muskel eller lunge. Ved storkarsvaskulitt er ultralyd, MR-angiografi, CT-angiografi og FDG-PET sentrale.
Behandlingen tilpasses vaskulittype og alvorlighetsgrad. Glukokortikoider brukes ved de fleste organtruende former, men kombineres tidlig med glukokortikoidsparende behandling. Rituksimab eller syklofosfamid brukes ved organtruende granulomatose med polyangiitt og mikroskopisk polyangiitt. Tocilizumab er et etablert alternativ ved kjempecellearteritt. Takayasus arteritt behandles vanligvis med glukokortikoid og et ytterligere immunsuppressivt legemiddel. Alvorlig polyarteritis nodosa behandles med syklofosfamid og glukokortikoid. Behandling av immunkompleksvaskulitt og Behçets syndrom styres både av organmanifestasjon og underliggende årsak. Alle pasienter trenger strukturert oppfølging av sykdomsaktivitet, irreversibel organskade, infeksjoner og behandlingskomplikasjoner.
Inndeling og epidemiologi
Praktisk klassifikasjon
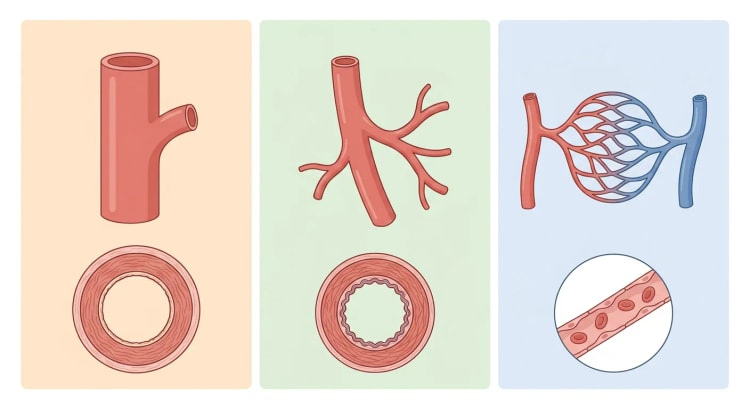
Karstørrelsen angir hvilke organmanifestasjoner som er sannsynlige, men kategoriene overlapper. Storkarsvaskulitt kan involvere mellomstore arterier, og småkarsvaskulitt kan også gi arteritt i mellomstore kar. Inndelingen skal derfor brukes som en klinisk orientering, ikke som en absolutt anatomisk grense.
| Hovedgruppe | Primære sykdommer | Typisk karskade og kliniske holdepunkter |
|---|---|---|
| Storkarsvaskulitt | Kjempecellearteritt, Takayasus arteritt | Aorta og større greiner, mural inflammasjon, stenoser, okklusjoner, aneurismer, ekstremitetsklaudikasjon, pulsforskjell |
| Vaskulitt i mellomstore kar | Polyarteritis nodosa, Kawasakis sykdom | Nekrotiserende arteritt, mikroaneurismer, organiskemi, mononeuritis multiplex, koronararteritt |
| ANCA-assosiert småkarsvaskulitt | Granulomatose med polyangiitt (GPA), mikroskopisk polyangiitt (MPA), eosinofil granulomatose med polyangiitt (EGPA) | Pauci-immun nekrotiserende vaskulitt, glomerulonefritt, lungekapillaritt, ØNH-sykdom, eosinofil inflammasjon |
| Immunkompleksmediert småkarsvaskulitt | IgA-vaskulitt, kryoglobulinemisk vaskulitt, hypokomplementemisk urtikariell vaskulitt, anti-GBM-assosiert vaskulitt | Immunglobulin og komplement i karveggen, purpura, glomerulonefritt, artritt, gastrointestinal sykdom |
| Vaskulitt med varierende karstørrelse | Behçets syndrom, Cogans syndrom | Kan affisere arterier og vener av alle størrelser |
| Enkeltorganvaskulitt | Kutan småkarsvaskulitt, primær angiitt i sentralnervesystemet (primær CNS-vaskulitt), isolert aortitt | Begrenset til ett organ ved diagnose, men systemisk sykdom må utelukkes |
ANCA-assosiert vaskulitt deles dessuten stadig oftere inn etter serotype: PR3-ANCA, MPO-ANCA eller ANCA-negativ sykdom. Serotypen kan være mer prognostisk informativ enn den tradisjonelle sykdomsbetegnelsen. PR3-ANCA er for eksempel assosiert med høyere residivrisiko, mens MPO-ANCA oftere forekommer ved nyredominert sykdom og interstitiell lungesykdom. Overlapp forekommer, og en pasient med klinisk granulomatose med polyangiitt kan være MPO-ANCA-positiv [1].
Epidemiologi
Primære vaskulitter er sjeldne, men den samlede sykdomsbyrden er betydelig fordi ubehandlet sykdom kan gi raskt progredierende organskade. Forekomsten varierer med alder, geografisk opprinnelse og genetisk bakgrunn. Kjempecellearteritt er den vanligste primære systemiske vaskulitten hos voksne i Nord-Europa og forekommer nesten utelukkende etter 50 års alder. Takayasus arteritt debuterer vanligvis før 50 års alder og er vanligere hos kvinner. Granulomatose med polyangiitt er relativt vanlig i Nord-Europa, mens mikroskopisk polyangiitt er vanligere i deler av Asia. IgA-vaskulitt og Kawasakis sykdom dominerer blant barn [2].
Kutan leukocytoklastisk vaskulitt er i populasjonsstudier rapportert med en insidens på rundt 4,5 per 100 000 personår, men begrepet omfatter både primær hudbegrenset vaskulitt og sekundære former [3]. IgA-vaskulitt har en årlig insidens på rundt 3 til 27 per 100 000 barn og er omtrent ti ganger sjeldnere hos voksne. Voksne har derimot større risiko for alvorlig nyresykdom [4].
Patofysiologi av betydning for håndteringen
Vaskulitter forårsaker karveggsinflammasjon, trombose, stenose, ruptur eller aneurismedannelse. Organaffeksjon oppstår gjennom iskemi, blødning eller direkte inflammatorisk vevsskade.
Ved kjempecellearteritt og Takayasus arteritt er inflammasjonen hovedsakelig granulomatøs og lokalisert til arterieveggen. Intimahyperplasi og remodellering kan gi vedvarende stenoser selv om inflammasjonen har avtatt. En progredierende stenose er derfor ikke alltid ensbetydende med aktiv vaskulitt.
Ved granulomatose med polyangiitt og mikroskopisk polyangiitt aktiverer MPO-ANCA eller PR3-ANCA nøytrofile granulocytter og komplementsystemets alternative vei. Histologien er vanligvis pauci-immun, det vil si med få eller ingen immundeponeringer. ANCA kan imidlertid mangle, særlig ved lokalisert granulomatose med polyangiitt og ved eosinofil granulomatose med polyangiitt.
Ved immunkompleksvaskulitt avleires immunglobuliner og komplement i små kar. Direkte immunfluorescens er derfor en viktig del av hud- og nyrebiopsien. IgA-vaskulitt kjennetegnes av IgA1-dominerte deponeringer. Kryoglobulinemisk vaskulitt skyldes vanligvis blandede immunkomplekser og komplementforbruk, ofte i forbindelse med hepatitt C, autoimmun sykdom eller B-celledrevet hematologisk sykdom.
Klinisk bilde
Felles faresignaler
Vaskulitt skal vurderes når flere organsystemer affiseres på en måte som kan forklares av karinflammasjon. Særlig betydningsfulle kombinasjoner er:
- Palpabel purpura sammen med hematuri, proteinuri, magesmerter eller nevropati.
- Lungeinfiltrater eller hemoptyse sammen med glomerulonefritt.
- Astma, eosinofili, nesepolypper og nyoppstått nevropati eller hjertesykdom.
- Mononeuritis multiplex sammen med livedo, noduli, nyreaffeksjon eller systemisk inflammasjon.
- Nyoppstått hodepine, kjeveklaudikasjon eller synssymptomer hos en person over 50 år.
- Ekstremitetsklaudikasjon, pulsbortfall, blodtrykksforskjell eller bilyd over store arterier hos en yngre person.
- Feber, slimhinneulcerasjoner, uveitt og venøs trombose.
- Langvarig feber og mukokutane manifestasjoner hos barn, særlig sammen med koronararterieforandringer.
Storkarsvaskulitt
Kjempecellearteritt kan gi nyoppstått hodepine, ømhet i skalpen, kjeveklaudikasjon, tungeklaudikasjon, forbigående synstap, diplopi eller permanent synsnedsettelse. Polymyalgia rheumatica forekommer ofte samtidig. Ekstrakraniell sykdom kan gi armklaudikasjon, pulsforskjell, aortitt, aortaaneurisme eller aortainsuffisiens. Kjeveklaudikasjon, fortykket temporalarterie, pulsbortfall i temporalarterien og trombocytose øker sannsynligheten, men ingen enkeltsymptomer eller laboratorieprøver kan bekrefte eller utelukke diagnosen [5].
Takayasus arteritt har ofte en tidlig inflammatorisk fase med feber, tretthet, vekttap og artralgi, etterfulgt av karrelaterte manifestasjoner. Typiske funn er armsmerter ved aktivitet, lavt eller asymmetrisk blodtrykk, pulsbortfall, bilyder, renovaskulær hypertensjon, cerebral iskemi og aortainsuffisiens.
ANCA-assosiert vaskulitt
Granulomatose med polyangiitt gir ofte kronisk eller destruktiv ØNH-sykdom med blodig rhinoré, skorper, sinusitt, otitt, hørselstap, subglottisk stenose eller sadelnesedeformitet. Lungemanifestasjoner omfatter noduli, kaviterende lesjoner, infiltrater og alveolær blødning. Pauci-immun glomerulonefritt kan utvikle seg raskt og med få symptomer.
Mikroskopisk polyangiitt gir ofte glomerulonefritt, lungekapillaritt, purpura og perifer nevropati, men mangler vanligvis granulomatøs ØNH-sykdom. Interstitiell lungesykdom kan gå forut for vaskulittdiagnosen, særlig ved MPO-ANCA.
Eosinofil granulomatose med polyangiitt kjennetegnes av astma, eosinofili og systemisk vaskulitt. Nesepolypper, flyktige lungeinfiltrater, eosinofil pneumoni, mononeuritis multiplex, purpura og gastrointestinal sykdom er vanlige. Hjerteaffeksjon, for eksempel myokarditt, perikarditt eller kardiomyopati, kan være alvorlig og ses også ved ANCA-negativ sykdom. Diagnosen bør særlig vurderes ved eosinofiltall over 1,0 × 10⁹/L hos ubehandlet pasient, eller over 0,5 × 10⁹/L etter behandling som kan ha senket verdien, sammen med astma, nesepolypper eller andre vaskulittmanifestasjoner [6].
Vaskulitt i mellomstore kar
Polyarteritis nodosa gir nekrotiserende arteritt uten glomerulonefritt eller typisk lungekapillaritt. Vanlige manifestasjoner er feber, vekttap, myalgi, livedo, subkutane noduli, hudsår, testikkelsmerter, mononeuritis multiplex, renovaskulær hypertensjon og postprandiale magesmerter. Mesenterial iskemi, tarmperforasjon, nyreinfarkter og aneurismeruptur er alvorlige komplikasjoner [7].
Kawasakis sykdom rammer hovedsakelig barn under fem år. Klinikken omfatter langvarig feber, bilateral ikke-purulent konjunktivitt, orofaryngeal rødme, jordbærtunge, leppeforandringer, polymorft eksantem, hånd- og fotforandringer samt cervikal lymfadenopati. Ufullstendig sykdom forekommer, særlig hos spedbarn. Den viktigste komplikasjonen er koronararterieaneurisme [8].
Immunkompleksvaskulitt
IgA-vaskulitt gir symmetrisk palpabel purpura, vanligvis på bena og setet, sammen med artralgi eller artritt, kolikkaktige magesmerter og glomerulonefritt. Gastrointestinal blødning forekommer, og tarminvaginasjon er en viktig pediatrisk komplikasjon. Hos voksne er nekrotiske hudlesjoner og alvorlig nyresykdom vanligere. Rundt 10 til 30 prosent av voksne med IgA-vaskulittnefritt kan utvikle terminal nyresvikt [4].
Kryoglobulinemisk vaskulitt gir palpabel purpura, artralgi, tretthet, perifer nevropati og membranoproliferativ glomerulonefritt. Lav C4, positiv revmatoid faktor og påvisbare kryoglobuliner støtter diagnosen. Digital iskemi, raskt progredierende glomerulonefritt, alveolær blødning og hyperviskositet er alarmsymptomer [9].
Vaskulitt med varierende karstørrelse
Behçets syndrom gir residiverende smertefulle orale og genitale ulcerasjoner, erythema nodosum-lignende lesjoner, papulopustler og uveitt. Karsykdommen omfatter både venøs trombose og arterielle aneurismer. Trombene er ofte adherente og oppstår gjennom karveggsinflammasjon. Lungearterieaneurismer kan gi livstruende hemoptyse. Nevrologisk sykdom, gastrointestinale sår og cerebral venetrombose forekommer også [10].
Enkeltorganvaskulitt
Kutan småkarsvaskulitt gir palpabel purpura, iblant med svie, kløe eller smerte. Urtikarielle lesjoner som varer lenger enn 24 timer, blærer, nekrose, livedo eller dype sår taler for vaskulitt, men kan også tyde på dypere karaffeksjon. Hudbegrenset sykdom kan først diagnostiseres etter at systemisk vaskulitt og sekundær årsak er utelukket [3].
Primær CNS-vaskulitt kan gi hodepine, encefalopati, kognitiv svikt, epileptiske anfall og multifokale nevrologiske utfall. I en metaanalyse var fokale utfall vanligst, 63 prosent, etterfulgt av hodepine hos 51 prosent og kognitiv svikt hos 41 prosent [11].
Utredning og diagnostikk
Innledende vurdering
Utredningen skal samtidig besvare fire spørsmål:
- Er det holdepunkter for karinflammasjon eller vaskulittrelatert karskade?
- Hvilke organer er involvert, og foreligger det umiddelbart truet organfunksjon?
- Hvilken vaskulittfenotype er mest sannsynlig?
- Foreligger det infeksiøs, legemiddelutløst, malign eller annen sekundær årsak?
flowchart TD
A["Mistenkt vaskulitt"] --> B["Vurder umiddelbart<br>truet organfunksjon"]
B -->|"Ja"| C["Akutt spesialistbehandling<br>og målrettet behandling"]
B -->|"Nei"| D["Kartlegg hud, nyre, lunge,<br>ØNH, nervesystem og kar"]
C --> E["Ta dyrkninger, serologi,<br>ANCA og vevsprøver"]
D --> E
E --> F["Velg biopsi eller<br>målrettet karavbildning"]
F --> G["Utelukk infeksjon, legemidler,<br>malignitet og embolisering"]
G --> H["Klassifiser fenotype<br>og behandle etter alvorlighet"]
Synstap eller amaurosis fugax ved mistenkt kjempecellearteritt, alveolær blødning med hypoksemi, raskt stigende kreatinin, cerebral vaskulitt, mesenterial iskemi og aneurisme med rupturrisiko skal håndteres akutt.
Basisprøver og organutredning
En rimelig innledende prøvetaking omfatter:
- Blodstatus med differensialtelling og trombocytter.
- CRP og SR.
- Kreatinin, eGFR, elektrolytter, leverprøver og albumin.
- Urinstiks, urinsediment samt kvantifisering av albuminuri eller proteinuri.
- PR3-ANCA og MPO-ANCA med antigenspesifikk immunanalyse.
- ANA og, ved relevant klinikk, anti-dsDNA samt ekstraherbare nukleære antigener.
- C3, C4, immunglobuliner, serumelektroforese og frie lette kjeder ved mistenkt immunkomplekssykdom.
- Kryoglobuliner med korrekt varm prøvehåndtering før laboratoriets separasjonstrinn.
- Hepatitt B, hepatitt C og hiv.
- Blodkulturer ved feber eller mistenkt endokarditt.
- Anti-GBM ved lungeblødning eller raskt progredierende glomerulonefritt.
- Troponin, NT-proBNP, EKG og ekkokardiografi ved mistenkt hjerteaffeksjon, særlig ved eosinofil granulomatose med polyangiitt.
ANCA er diagnostisk støtte, ikke en screeningprøve ved lav klinisk sannsynlighet. En positiv ANCA-prøve forekommer ved infeksjon, inflammatorisk tarmsykdom, autoimmun leversykdom og legemiddeleksponering. En negativ prøve utelukker ikke vaskulitt. EULAR anbefaler både ANCA-testing og biopsi når ANCA-assosiert vaskulitt mistenkes [12].
Histopatologi
Biopsi bør tas fra det tryggeste organet som sannsynligvis gir diagnostisk informasjon. Behandlingen skal ikke forsinkes ved livs- eller organtruende sykdom.
| Mistenkt manifestasjon | Egnet prøve | Viktige analyser eller funn |
|---|---|---|
| Palpabel purpura | Dyp hudbiopsi av fersk lesjon, separat prøve til direkte immunfluorescens | Leukocytoklastisk vaskulitt, IgA, IgG, IgM og komplement |
| Glomerulonefritt | Nyrebiopsi | Pauci-immun nekrotiserende glomerulonefritt, IgA-deponering, kryoglobulinemisk mønster eller anti-GBM |
| Kjempecellearteritt | Temporalisbiopsi eller karultralyd | Transmural inflammasjon, granulomer, intimahyperplasi eller halo |
| Mistenkt polyarteritis nodosa med nevropati | Biopsi av klinisk affisert sensorisk nerve og muskel | Nekrotiserende arteritt i mellomstore eller små arterier |
| Lungenoduli eller infiltrater | Bronkoskopi for differensialdiagnostikk, iblant lungebiopsi | Granulomatøs inflammasjon, kapillaritt, infeksjon eller malignitet |
| Primær CNS-vaskulitt | Målrettet hjerne- og leptomeningeal biopsi | Granulomatøs, lymfocyttær eller nekrotiserende vaskulitt |
Hudbiopsi tas helst fra en 24 til 48 timer gammel lesjon. Eldre lesjoner kan ha mistet immundeponeringer og inneholde færre nøytrofile granulocytter. Ved mistenkt polyarteritis nodosa må prøven inkludere dyp dermis og subkutis [3,7].
Ved kjempecellearteritt bør temporalisbiopsien være lengre enn 1 cm etter fiksering, fordi inflammasjonen er segmentell. Biopsi bør tas så snart som mulig, men kan fortsatt være informativ etter oppstartet glukokortikoidbehandling [13].
Bildediagnostikk
Ved mistenkt kjempecellearteritt anbefales karultralyd av temporal- og aksillærarterier som førstevalgsundersøkelse der tilstrekkelig kompetanse finnes. MR eller FDG-PET er alternativer for kraniale og ekstrakraniale arterier. Ved mistenkt Takayasus arteritt er MR-angiografi førstevalgsmetode, mens CT-angiografi, FDG-PET og ultralyd er alternativer [14].
En negativ ultralyd utelukker ikke kjempecellearteritt ved høy klinisk sannsynlighet. I en Cochrane-oversikt varierte ultralydens sensitivitet betydelig, mens spesifisiteten generelt var høyere. Evidensen for å erstatte temporalisbiopsi helt med ultralyd ble vurdert som svært usikker [15].
Ved polyarteritis nodosa brukes CT-angiografi eller MR-angiografi av abdominalarteriene for å påvise stenoser, okklusjoner og mikroaneurismer. Kateterangiografi kan vurderes når ikke-invasiv bildediagnostikk er negativ til tross for sterk klinisk mistanke, eller når intervensjon planlegges [7].
Ved mistenkt primær CNS-vaskulitt gjøres MR caput med kontrast, karavbildning og spinalpunksjon. MR er avvikende hos nesten alle pasienter, men funnene er uspesifikke. Spinalvæsken viser forhøyet protein eller pleocytose hos rundt to tredjedeler. Normal MR gjør diagnosen svært usannsynlig. Angiografi kan vise segmentale stenoser og dilatasjoner, men skiller ikke sikkert vaskulitt fra reversibelt cerebralt vasokonstriksjonssyndrom [11].
Klassifikasjonskriterier
ACR/EULAR-kriteriene fra 2022 for ANCA-assosiert vaskulitt skal først brukes når vaskulitt i små eller mellomstore kar er vurdert å foreligge, og etter at relevante differensialdiagnoser er utelukket. De vekter blant annet ANCA-serotype, eosinofili, ØNH-manifestasjoner, lungebilde og histologi. De er ikke konstruert for å avgjøre om vaskulitt i det hele tatt foreligger [1].
Samme forsiktighet gjelder kriterier for kjempecellearteritt, Takayasus arteritt, IgA-vaskulitt og Behçets syndrom. En pasient kan ha en klinisk overbevisende og biopsiverifisert sykdom uten å nå poenggrensen i et klassifikasjonskriterium.
Differensialdiagnoser
| Vaskulittlignende presentasjon | Viktige differensialdiagnoser | Særlig veiledende undersøkelser |
|---|---|---|
| Purpura og hudnekrose | Trombocytopeni, DIC, kolesterolembolisme, sepsis, endokarditt, antifosfolipidsyndrom | Blodstatus, koagulasjonsprøver, blodkultur, hudbiopsi |
| Lungeblødning og nefritt | Anti-GBM-sykdom, lupus, infeksjon, hjertesvikt, legemiddeltoksisitet | Anti-GBM, ANA, komplement, nyrebiopsi, bronkoskopi |
| Storkarsinflammasjon | Aterosklerose, infeksiøs aortitt, IgG4-relatert sykdom, Erdheim–Chesters sykdom | Blodkultur, målrettet serologi, karavbildning, iblant vevsprøve |
| Mononeuritis multiplex | Diabetes, amyloidose, borreliose, paraproteinemi, kompresjonsnevropati | Nevrofysiologi, glukose, elektroforese, infeksjonsprøver, nerve- og muskelbiopsi |
| Angiografiske cerebrale stenoser | Reversibelt cerebralt vasokonstriksjonssyndrom, aterosklerose, disseksjon, infeksjon, embolisering | Anamnese med tordenskrallhodepine, spinalvæske, gjentatt angiografi, biopsi |
| Eosinofili og astma | Hypereosinofilt syndrom, allergisk bronkopulmonal aspergillose, parasittose, legemiddelreaksjon | Benmarg og molekylær diagnostikk, soppdiagnostikk, parasittprøve, legemiddelanamnese |
| Feber og slimhinneulcerasjoner | Infeksjon, inflammatorisk tarmsykdom, reaktiv artritt, nøytropeni, legemiddelreaksjon | Dyrkning eller PCR, endoskopi, blodstatus, histologi |
Infeksiøs endokarditt kan gi purpura, glomerulonefritt, nevrologiske embolier, lavt komplement og iblant positiv ANCA. Immunsuppresjon før blodkultur og ekkokardiografi kan da få alvorlige følger. Hepatitt B skal etterspores ved polyarteritis nodosa og hepatitt C ved kryoglobulinemisk vaskulitt. Legemidler som hydralazin, propyltiouracil, levamisolkontaminert kokain og visse antibiotika kan gi vaskulittlignende syndromer.
Behandling
Overordnede prinsipper
Behandlingsmålet er rask remisjon, forebygging av irreversibel organskade og minst mulig kumulativ toksisitet. Organtruende sykdom behandles vanligvis med glukokortikoid i kombinasjon med et induksjonslegemiddel. Når remisjon er oppnådd, byttes behandlingen ofte til et mindre toksisk vedlikeholdsalternativ.
Før immunsuppresjon bør hepatitt B, hepatitt C, hiv og latent tuberkulose vurderes ut fra planlagt legemiddel og epidemiologisk risiko. Vaksinasjoner bør oppdateres. Profylakse mot Pneumocystis jirovecii bør vurderes ved rituksimab, syklofosfamid eller langvarig høydose glukokortikoid, særlig ved kombinasjonsbehandling. Fertilitetsbevarende tiltak skal diskuteres før syklofosfamid.
Samlede legemiddeldoser
Dosene nedenfor er vanlige voksenregimer fra retningslinjer og sentrale studier. Doseringen må tilpasses diagnose, alder, nyrefunksjon, blodstatus, infeksjoner og lokal preparatomtale.
| Legemiddel | Dose | Kommentar |
|---|---|---|
| Prednisolon ved aktiv storkarsvaskulitt | 40 til 60 mg peroralt daglig | Startes umiddelbart, deretter individualisert nedtrapping [16] |
| Metylprednisolon ved organtruende vaskulitt | 500 til 1 000 mg intravenøst daglig i 1 til 3 dager | Brukes først og fremst ved trussel mot synet, alveolær blødning, raskt progredierende nefritt eller annen kritisk sykdom |
| Rituksimab ved GPA eller MPA, induksjon | 375 mg/m² intravenøst én gang per uke i 4 uker [17] | Alternativt regime er 1 000 mg dag 1 og 15 [12] |
| Rituksimab ved GPA eller MPA, vedlikehold | 500 mg intravenøst dag 0 og 14, deretter måned 6, 12 og 18 | Et studert MAINRITSAN-regime [18] |
| Syklofosfamid ved organtruende vaskulitt | 15 mg/kg intravenøst, vanligvis hver andre til tredje uke | Dosereduksjon ved høy alder, nyresvikt eller leukopeni. Peroralt regime 2 mg/kg daglig er et alternativ [17] |
| Tocilizumab ved kjempecellearteritt | 162 mg subkutant én gang per uke | Gis sammen med nedtrappet glukokortikoid. Annenhver uke er studert, men ukentlig dosering er bedre dokumentert [19] |
| Mepolizumab ved residiverende eller refraktær EGPA | 300 mg subkutant hver fjerde uke | Fremfor alt ved astma- og eosinofildominert sykdom uten kritisk organmanifestasjon [12] |
| Metotreksat | 15 til 25 mg peroralt eller subkutant én gang per uke | Folsyre gis. Unngås ved graviditet, betydelig nyresvikt eller alvorlig lungesykdom |
| Azatioprin | 1,5 til 2 mg/kg peroralt daglig | Kontroller TPMT eller NUDT15 etter lokal rutine |
| Mykofenolatmofetil | 1 000 mg peroralt to ganger daglig | Alternativ i enkelte vedlikeholdsregimer, ved IgA-vaskulittnefritt og CNS-vaskulitt |
| Intravenøst immunglobulin ved Kawasakis sykdom | 2 g/kg intravenøst som engangsdose | Gis så snart diagnosen er stilt [8] |
| Acetylsalisylsyre ved Kawasakis sykdom | 3 til 5 mg/kg peroralt daglig som platehemmende dose | Høyere antiinflammatoriske doser brukes i enkelte protokoller, men har ikke vist bedre koronarutfall [8] |
Svensk tilgjengelighet, refusjon og godkjent indikasjon kan avvike fra internasjonale retningslinjer. Avansert biologisk behandling bør forordnes i samråd med et senter med erfaring med vaskulitt.
Kjempecellearteritt
Behandling skal startes umiddelbart ved sterk mistanke og skal ikke avvente biopsi eller bildediagnostikk. Uten synssymptomer gis prednisolon 40 til 60 mg daglig. Ved amaurosis fugax, nyoppstått synsnedsettelse eller annen truende kranial iskemi brukes ofte intravenøst metylprednisolon 500 til 1 000 mg daglig i tre dager, etterfulgt av peroral behandling [13,16].
Tocilizumab sammen med glukokortikoid reduserer residiver og kumulativ glukokortikoiddose. Ukentlig behandling forlenget tiden til residiv både ved nydebutert og residiverende sykdom [19]. Metotreksat er et alternativ når tocilizumab er uegnet. CRP og SR undertrykkes av tocilizumab og kan da ikke alene brukes til aktivitetsvurdering.
Acetylsalisylsyre anbefales ikke rutinemessig utelukkende på grunn av kjempecellearteritt, men kan vurderes ved kritisk karotis- eller vertebralisstenose eller annen etablert kardiovaskulær indikasjon [13,16].
Takayasus arteritt
Aktiv sykdom behandles med prednisolon 40 til 60 mg daglig sammen med et ytterligere immunsuppressivt legemiddel, vanligvis metotreksat, azatioprin eller mykofenolatmofetil. TNF-hemmere eller tocilizumab kan brukes ved residiverende eller refraktær sykdom, men evidensen er svakere enn ved kjempecellearteritt [13,16].
Revaskularisering bør om mulig gjennomføres når inflammasjonen er under kontroll. Indikasjoner omfatter kritisk organiskemi, alvorlig renovaskulær hypertensjon, koronarsykdom, uttalt aortainsuffisiens eller aneurisme med rupturrisiko. Asymptomatisk stenose uten tegn til aktiv inflammasjon skal ikke automatisk føre til intensivert immunsuppresjon.
Granulomatose med polyangiitt og mikroskopisk polyangiitt
Ved organ- eller livstruende sykdom gis rituksimab eller syklofosfamid sammen med glukokortikoid. I RAVE-studien var rituksimab ikke dårligere enn syklofosfamid for remisjon ved seks måneder og var mer effektivt i undergruppen med residiverende sykdom. Remisjon uten prednisolon ble oppnådd hos 64 prosent med rituksimab og 53 prosent med syklofosfamid [17].
Glukokortikoiden bør trappes ned strukturert. EULAR angir et mål på 5 mg prednisolonekvivalent daglig etter fire til fem måneder [12]. PEXIVAS viste at et redusert glukokortikoidregime ikke var dårligere enn standarddose med hensyn til død eller terminal nyresvikt, og ga færre alvorlige infeksjoner i det første året [20].
Plasmaferese skal ikke gis rutinemessig. I PEXIVAS reduserte sju plasmafereser ikke den sammensatte risikoen for død eller terminal nyresvikt [20]. Behandlingen kan fortsatt vurderes individuelt ved svært raskt progredierende nyresvikt, dialysenær sykdom eller samtidig anti-GBM-sykdom.
Etter remisjon anbefales vanligvis rituksimab som vedlikehold. I MAINRITSAN ga rituksimab færre alvorlige residiver enn azatioprin ved måned 28, 5 prosent sammenlignet med 29 prosent [18]. Azatioprin eller metotreksat er alternativer. Vedlikeholdsbehandling gis ofte i minst 24 til 48 måneder, og lenger ved PR3-ANCA, tidligere residiv eller vedvarende høyrisikomanifestasjoner.
Eosinofil granulomatose med polyangiitt
Organtruende hjerte-, nyre-, gastrointestinal eller nevrologisk sykdom behandles med høydose glukokortikoid og vanligvis syklofosfamid eller rituksimab. Ved residiverende eller refraktær sykdom uten kritisk organaffeksjon anbefales mepolizumab, særlig ved vedvarende eosinofili, astma eller sinonasal sykdom [12]. Hjerteaffeksjon skal etterspores aktivt fordi den kan være klinisk diskret, men prognostisk betydningsfull.
Polyarteritis nodosa
Alvorlig systemisk polyarteritis nodosa behandles med intravenøs pulsdose glukokortikoid etterfulgt av peroral glukokortikoid og syklofosfamid. Syklofosfamid bør begrenses til induksjonsfasen, vanligvis tre til seks måneder, og etterfølges av azatioprin eller metotreksat. Ved ikke-alvorlig sykdom kan glukokortikoid kombineres med azatioprin eller metotreksat fra starten [7].
Hepatitt B-assosiert polyarteritis nodosa er sekundær vaskulitt og behandles annerledes, med antiviral behandling, kort glukokortikoideksponering og i utvalgte tilfeller plasmaferese. Ved debut i barndommen, gjentatte hjerneslag og livedo skal mangel på adenosindeaminase 2 (DADA2) vurderes. Bekreftet DADA2 behandles i første rekke med TNF-hemmere [7].
IgA-vaskulitt
Lett hud- og leddsykdom behandles symptomatisk. NSAID kan brukes kortvarig bare dersom nyre- og gastrointestinal affeksjon mangler. Glukokortikoid kan forkorte alvorlige mage- eller leddsmerter, men forebygger ikke sikkert nefritt og skal ikke gis utelukkende for dette formålet [4].
Alle pasienter trenger oppfølging av blodtrykk, kreatinin og urin. Ved proteinuri brukes blokade av renin-angiotensinsystemet med mindre kontraindikasjon foreligger. Betydelig eller tiltagende proteinuri, nedsatt nyrefunksjon eller aktivt sediment gir grunnlag for nyrebiopsi og nefrologisk vurdering. Evidensen for syklofosfamid, rituksimab, mykofenolat og kalsinevrinhemmere ved alvorlig IgA-vaskulittnefritt er begrenset og bygger ofte på ekstrapolering fra IgA-nefropati [4].
Kryoglobulinemisk vaskulitt
Underliggende sykdom behandles. Ved hepatitt C gis direktevirkende antiviral behandling. Rituksimab brukes ved alvorlig eller vedvarende vaskulitt, særlig ved glomerulonefritt, nevropati, utbredte hudsår eller systemisk sykdom [21]. Høydose glukokortikoid og plasmaferese kan være nødvendig ved alveolær blødning, raskt progredierende glomerulonefritt, hyperviskositet eller kritisk iskemi. Hematologisk utredning er nødvendig ved monoklonal komponent eller type I-kryoglobulinemi.
Behçets syndrom
Behandlingen styres av organmanifestasjonen. Kolkisin brukes ofte ved erythema nodosum-lignende lesjoner og artritt. Azatioprin, interferon-alfa eller TNF-hemmere brukes ved residiverende mukokutan sykdom og uveitt. Synstruende posterior uveitt eller retinal vaskulitt krever rask systemisk immunsuppresjon, vanligvis glukokortikoid sammen med azatioprin, infliksimab eller adalimumab [10,22].
Venøs trombose behandles i første rekke som inflammatorisk karsykdom med immunsuppresjon. Antikoagulasjon kan vurderes etter individuell blødningsvurdering, men lungearterieaneurisme må utelukkes. Lungearterieaneurisme, Budd–Chiaris syndrom, perifer arterieaneurisme og alvorlig nevro-Behçet behandles med høydose glukokortikoid og syklofosfamid eller TNF-hemmere [22].
Kawasakis sykdom
Intravenøst immunglobulin (IVIG) 2 g/kg gis snarest ved komplett eller ufullstendig Kawasakis sykdom. Behandlingen skal ikke utsettes til feberdag 10. Acetylsalisylsyre gis i akuttfasen og deretter i platehemmende dose. Ekkokardiografi med kroppsoverflatejusterte z-verdier skal gjøres uten opphold [8].
Ved høy risiko for IVIG-resistens eller koronaraneurisme kan glukokortikoid legges til initialt. Vedvarende feber mer enn 36 timer etter IVIG behandles ofte med en ny IVIG-dose, mens glukokortikoid eller annen immunmodulering er alternativer. Barn med koronaraneurisme trenger langvarig pediatrisk kardiologisk oppfølging.
Kutan småkarsvaskulitt
Utløsende legemidler seponeres og infeksjon behandles. Ved hudbegrenset, selvbegrensende sykdom er hvile, høyleie, kompresjon og symptomlindring ofte tilstrekkelig. Alvorlig, smertefull eller residiverende sykdom kan behandles med en kort prednisolonkur, kolkisin 0,5 til 1 mg daglig eller dapson 50 til 200 mg daglig. Dapson krever kontroll av glukose-6-fosfatdehydrogenase og oppfølging av blodstatus samt methemoglobin ved symptomer [3].
Primær CNS-vaskulitt
Infeksjon, malignitet og reversibelt cerebralt vasokonstriksjonssyndrom må utelukkes før immunsuppresjon. Alvorlig sykdom behandles vanligvis med intravenøst metylprednisolon etterfulgt av peroral glukokortikoid og syklofosfamid. Vedlikehold gis ofte med azatioprin, mykofenolatmofetil eller metotreksat. Evidensen bygger på observasjonsstudier, og randomiserte behandlingsstudier mangler [11].
Oppfølging og prognose
Oppfølgingen skal skille mellom aktiv inflammasjon, varig skade og behandlingsbivirkninger. Nevropatisk svakhet, kronisk nyresvikt, stenose, hørselstap og lungefibrose kan vedvare til tross for remisjon og skal ikke automatisk føre til intensivert immunsuppresjon.
Ved hver kontroll vurderes nye organsymptomer, blodtrykk, pulsstatus, hud, nevrologisk status, urin, kreatinin, blodstatus, leverprøver og inflammasjonsmarkører. ANCA-titer kan bidra til risikovurdering, men skal ikke alene styre behandlingen. Isolert stigning i CRP, SR eller ANCA uten kliniske tegn gir grunnlag for fornyet vurdering, ikke automatisk eskalering av behandlingen.
Ved kjempecellearteritt med aortaaffeksjon og ved Takayasus arteritt trengs langsiktig bildediagnostisk overvåking av aneurismer og stenoser. Intervallene individualiseres etter karterritorium, tidligere progresjon og behandlingsfase. Rutinemessig gjentatt FDG-PET anbefales ikke ved stabil remisjon, men MR-angiografi, CT-angiografi eller ultralyd kan brukes til strukturell oppfølging [14].
Etter rituksimab følges immunglobuliner, infeksjoner og blodstatus. Etter syklofosfamid følges blodstatus, urinsediment, fertilitetsspørsmål og langsiktig risiko for blærekreft. Glukokortikoidbehandling krever forebygging og oppfølging av osteoporose, diabetes, hypertensjon, katarakt, glaukom og infeksjon.
Prognosen er bedret gjennom tidligere diagnose og mer effektiv induksjonsbehandling. Residiver er likevel vanlige ved ANCA-assosiert vaskulitt, kjempecellearteritt, Behçets syndrom og primær CNS-vaskulitt. Ved primær CNS-vaskulitt er residivfrekvenser på rundt 30 prosent rapportert, med betydelig variasjon i mortalitet mellom kohorter [11]. Ved IgA-vaskulitt avgjør nyreaffeksjonen langtidsprognosen. Ved kjempecellearteritt er permanent synstap som regel irreversibelt, noe som begrunner behandling allerede ved sterk klinisk mistanke.
Kilder
- Pyo JY et al. Comparison of the 2022 ACR/EULAR Classification Criteria for Antineutrophil Cytoplasmic Antibody-Associated Vasculitis with Previous Criteria. Yonsei Medical Journal 2023. PMID: 36579374
- Katsuyama T et al. Current concept and epidemiology of systemic vasculitides. Allergology International 2014. PMID: 25339434
- Fraticelli P et al. Diagnosis and management of leukocytoclastic vasculitis. Internal and Emergency Medicine 2021. PMID: 33713282
- Castañeda S et al. IgA Vasculitis (Henoch-Schönlein Purpura): An Update on Treatment. Journal of Clinical Medicine 2024. PMID: 39518760
- van der Geest KSM et al. Diagnostic Accuracy of Symptoms, Physical Signs, and Laboratory Tests for Giant Cell Arteritis: A Systematic Review and Meta-analysis. JAMA Internal Medicine 2020. PMID: 32804186
- Solans-Laqué R et al. Red flags for clinical suspicion of eosinophilic granulomatosis with polyangiitis. European Journal of Internal Medicine 2024. PMID: 38880725
- Chung SA et al. 2021 American College of Rheumatology/Vasculitis Foundation Guideline for the Management of Polyarteritis Nodosa. Arthritis Care and Research 2021. PMID: 34235889
- Gorelik M et al. 2021 American College of Rheumatology/Vasculitis Foundation Guideline for the Management of Kawasaki Disease. Arthritis Care and Research 2022. PMID: 35257507
- Roccatello D et al. Cryoglobulinaemia. Nature Reviews Disease Primers 2018. PMID: 30072738
- Esatoglu SN et al. Behçet’s syndrome: providing integrated care. Journal of Multidisciplinary Healthcare 2017. PMID: 28860798
- Beuker C et al. Primary Angiitis of the CNS: A Systematic Review and Meta-analysis. Neurology Neuroimmunology and Neuroinflammation 2021. PMID: 34663675
- Hellmich B et al. EULAR recommendations for the management of ANCA-associated vasculitis: 2022 update. Annals of the Rheumatic Diseases 2024. PMID: 36927642
- Maz M et al. 2021 American College of Rheumatology/Vasculitis Foundation Guideline for the Management of Giant Cell Arteritis and Takayasu Arteritis. Arthritis and Rheumatology 2021. PMID: 34235884
- Dejaco C et al. EULAR recommendations for the use of imaging in large vessel vasculitis in clinical practice: 2023 update. Annals of the Rheumatic Diseases 2024. PMID: 37550004
- Pouncey AL et al. Halo sign on temporal artery ultrasound versus temporal artery biopsy for giant cell arteritis. Cochrane Database of Systematic Reviews 2024. PMID: 38323659
- Hellmich B et al. 2018 Update of the EULAR recommendations for the management of large vessel vasculitis. Annals of the Rheumatic Diseases 2020. PMID: 31270110
- Stone JH et al. Rituximab versus cyclophosphamide for ANCA-associated vasculitis. New England Journal of Medicine 2010. PMID: 20647199
- Guillevin L et al. Rituximab versus azathioprine for maintenance in ANCA-associated vasculitis. New England Journal of Medicine 2014. PMID: 25372085
- Stone JH et al. New-onset versus relapsing giant cell arteritis treated with tocilizumab: 3-year results from a randomized controlled trial and extension. Rheumatology 2022. PMID: 34718434
- Walsh M et al. Plasma Exchange and Glucocorticoids in Severe ANCA-Associated Vasculitis. New England Journal of Medicine 2020. PMID: 32053298
- Quartuccio L et al. Management of mixed cryoglobulinemia with rituximab: evidence and consensus-based recommendations from the Italian Study Group of Cryoglobulinemia. Clinical Rheumatology 2023. PMID: 36169798
- Hatemi G et al. 2018 update of the EULAR recommendations for the management of Behçet's syndrome. Annals of the Rheumatic Diseases 2018. PMID: 29625968