Sammendrag
Polyarteritis nodosa (PAN) er en sjelden, nekrotiserende vaskulitt som først og fremst rammer mellomstore og små muskulære arterier. Sykdommen gir per definisjon ikke glomerulonefritt eller typisk vaskulitt i arterioler, kapillærer eller venoler, og ANCA er vanligvis negativ. Mistenk PAN ved kombinasjoner av allmennsymptomer, livedo racemosa, subkutane noduli, mononeuritis multiplex, myalgi, renovaskulær hypertensjon og postprandiale magesmerter. Diagnosen bygger på klinisk fenotype sammen med histopatologisk funn av nekrotiserende arteritt eller karakteristiske angiografiske forandringer, framfor alt aneurismer, stenoser og okklusjoner i nyre-, lever- eller mesenterialarterier. Biopsi skal tas fra klinisk affisert vev. Ved hudmanifestasjoner anbefales en dyp biopsi som når de mellomstore karene i overgangen mellom dermis og subcutis, og ved nevropati anbefales målrettet kombinert nerve- og muskelbiopsi [1].
Utredningen skal omfatte hepatitt B-serologi og HBV-DNA (hepatitt B-virus), fordi HBV-assosiert PAN behandles annerledes enn idiopatisk PAN. Mangel på adenosindeaminase 2 (DADA2) skal særlig vurderes ved debut i barndommen eller ung voksen alder, familiær sykdom, livedo, residiverende lakunære hjerneslag, cytopenier eller immunsvikt. Alvorlig idiopatisk PAN behandles med høydose glukokortikoid og syklofosfamid, mens ikke-alvorlig sykdom vanligvis behandles med glukokortikoid og et mindre toksisk immundempende legemiddel, for eksempel azatioprin eller metotreksat. Syklofosfamid bør begrenses til induksjonsfasen og erstattes med vedlikeholdsbehandling når remisjon er oppnådd. HBV-assosiert PAN behandles med kortvarig glukokortikoid, potent antiviral behandling og vanligvis plasmautskifting i samråd med hepatolog og infeksjonsmedisiner. DADA2 med vaskulær fenotype behandles i første rekke med TNF-hemmer [1].
Bakgrunn og epidemiologi
PAN er en systemisk nekrotiserende arteritt som hovedsakelig rammer mellomstore arterier. Ifølge etablert nomenklatur skal sykdommen ikke være forbundet med glomerulonefritt eller vaskulitt i kapillærer og venoler. Små muskulære arterier kan derimot være affisert. Sykdommen er ikke assosiert med ANCA, selv om uspesifikk eller lavgradig ANCA-positivitet i unntakstilfeller kan forekomme. Klart positiv MPO-ANCA eller PR3-ANCA skal derfor føre til at diagnosen revurderes [1].
PAN er sjelden. I en polsk populasjonsstudie var den årlige insidensen 2,4 tilfeller per million innbyggere, med en nedgang fra 3,3 til 1,9 per million mellom 2008 og 2013 [2]. Europeiske anslag har vanligvis ligget på rundt 2 til 9 tilfeller per million per år, men sammenligninger vanskeliggjøres av endret nomenklatur og eldre kohorter der mikroskopisk polyangiitt sannsynligvis ble inkludert. Redusert forekomst av hepatitt B, tryggere blodprodukter og vaksinasjon har bidratt til at PAN er blitt sjeldnere [2,3].
Sykdommen kan debutere i alle aldre, men er vanligst hos middelaldrende og eldre voksne. PAN forekommer også hos barn. Ved tidlig debut bør monogene årsaker særlig etterspores, framfor alt DADA2.
Klinisk relevante undergrupper
PAN er ikke én enkelt etiologisk entitet. Følgende undergrupper må skilles fra hverandre fordi behandling og prognose er ulik:
| Undergruppe | Typiske holdepunkter | Behandlingsprinsipp |
|---|---|---|
| Idiopatisk systemisk PAN | Multiorgansykdom, ANCA-negativitet, ingen aktiv HBV-infeksjon | Glukokortikoid, ved alvorlig sykdom også syklofosfamid |
| HBV-assosiert PAN | Aktiv HBV-replikasjon, ofte relativt akutt debut, gastrointestinal og renal karsykdom | Kort glukokortikoidbehandling, antiviral behandling og plasmautskifting |
| DADA2 | Tidlig debut, livedo, lakunære hjerneslag, familiær opphopning, cytopenier eller immunsvikt | TNF-hemmer |
| Kutan arteritt, tidligere kutan PAN | Livedo, noduli og sår uten systemisk organvaskulitt | Lokal eller mindre intensiv systemisk behandling, avhengig av alvorlighetsgrad |
| Sekundær PAN-lignende arteritt | Infeksjon, malignitet, inflammatorisk eller genetisk sykdom | Behandle underliggende årsak og vurder behovet for immunsuppresjon |
Kutan arteritt er en vaskulitt begrenset til huden og regnes nå som en form for enkeltorganvaskulitt. Histologien kan være identisk med systemisk PAN, men forløpet er vanligvis mer godartet. Nevropati eller myalgi innenfor samme anatomiske område som hudlesjonene kan forekomme uten at sykdommen nødvendigvis er systemisk. Organmanifestasjoner utenfor hudlesjonenes område taler derimot for systemisk PAN [3].
Patofysiologi
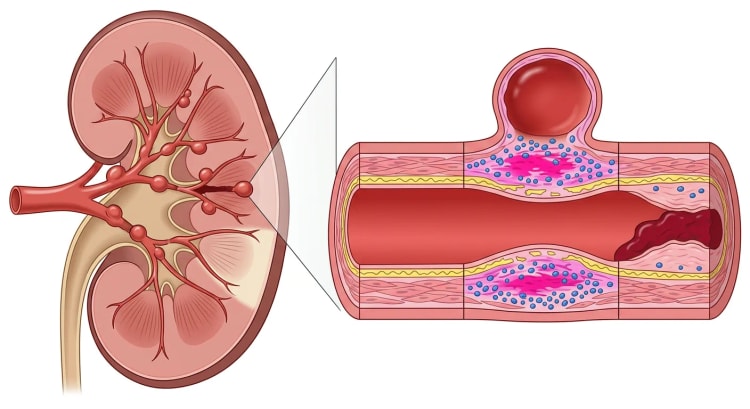
Patogenesen ved den idiopatiske sykdommen er ufullstendig kartlagt. Segmentell inflammasjon i arterieveggen fører til fibrinoid nekrose, destruksjon av elastiske og muskulære strukturer og svekkelse av karveggen. Følgen kan bli aneurismer og ruptur. Intimal proliferasjon, trombose og tilheling med fibrose kan samtidig gi stenoser, okklusjoner og vevsiskemi. Ulike stadier kan foreligge i forskjellige karsegmenter hos samme pasient.
HBV-assosiert PAN anses hovedsakelig som en immunkompleksmediert sykdom ved antigenoverskudd under aktiv virusreplikasjon. Dette forklarer hvorfor langvarig konvensjonell immunsuppresjon er uegnet, og hvorfor behandlingen skal rettes mot raskt å kontrollere vaskulitten og deretter eliminere virusreplikasjonen [4,5].
DADA2 skyldes bialleliske patogene varianter i ADA2. Svikt i ADA2-funksjonen er assosiert med forstyrret karintegritet og en proinflammatorisk makrofagfenotype. Det vaskulære bildet varierer fra livedo til PAN-lignende nekrotiserende arteritt og residiverende iskemisk eller hemoragisk hjerneslag. Mekanismen begrunner behandling med TNF-hemmer framfor konvensjonell PAN-behandling [6].
Klinisk bilde
PAN utvikler seg ofte over uker til måneder, men akutt debut forekommer. Manifestasjonene skyldes systemisk inflammasjon, iskemi eller blødning fra affiserte arterier.
Allmennsymptomer
Feber, sykdomsfølelse, tretthet, nattesvette, appetittløshet og ufrivillig vekttap er vanlige, men uspesifikke. Myalgi og muskelømhet, særlig i leggene, kan være framtredende. Artralgi er vanligere enn objektiv artritt.
Det perifere nervesystemet
Perifer nevropati er en av de vanligste og iblant den første organmanifestasjonen. Den forekommer hos omtrent 50 til 75 prosent i enkelte kliniske serier [7]. Det klassiske mønsteret er mononeuritis multiplex med akutte eller subakutte smerter etterfulgt av sensorisk utfall og motorisk svakhet i enkelte nerveterritorier. Peroneus-, tibialis-, ulnaris- og medianusnervene rammes ofte.
Når flere nerver blir affisert, kan bildet gå over i en asymmetrisk eller tilsynelatende symmetrisk aksonal polynevropati. Nyoppstått droppfot, dropphånd eller smertefull multifokal nevropati sammen med inflammatoriske symptomer skal vekke sterk mistanke om vaskulitt.
Sentralnervesystemet affiseres betydelig sjeldnere, hos omtrent 2 til 10 prosent, og vanligvis senere i sykdomsforløpet [7]. Hjerneslag, encefalopati, kramper og intracerebral eller subaraknoidal blødning kan forekomme. Tidlige eller residiverende lakunære infarkter skal særlig vekke mistanke om DADA2.
Hud
Typiske funn er:
- livedo racemosa, med et uregelmessig, brutt og forgrenet nettmønster
- ømme subkutane noduli langs mellomstore arterier
- palpabel purpura, selv om uttalt småkarspurpura taler for annen vaskulitt
- iskemisk ulcerasjon
- digital iskemi, nekrose eller gangren
- atrophie blanche
Livedo racemosa taler i høyere grad for organisk karsykdom enn regelmessig, symmetrisk livedo reticularis. Hudforandringer er imidlertid ikke spesifikke for PAN og forekommer også ved DADA2, antifosfolipidsyndrom, Sneddons syndrom, kolesterolembolisering og livedoid vaskulopati.
Nyrer og blodtrykk
Nyresykdommen er vaskulær. Stenose, okklusjon eller mikroaneurismer i nyrearterier og deres greiner kan gi:
- renovaskulær hypertensjon
- nyreinfarkter
- svekket nyrefunksjon
- mikroskopisk hematuri og moderat proteinuri
- perirenalt hematom ved aneurismeruptur
Et nefritisk urinsediment med erytrocyttsylindre, betydelig glomerulær proteinuri eller biopsiverifisert glomerulonefritt taler sterkt mot PAN og bør føre til utredning for framfor alt mikroskopisk polyangiitt, annen småkarsvaskulitt eller immunkompleksglomerulonefritt [8].
Blodtrykket skal måles gjentatte ganger og initialt i begge armer. Alvorlig eller raskt progredierende hypertensjon kan være det første tegnet på renal karsykdom.
Mage-tarmkanalen
Gastrointestinal affeksjon er rapportert hos 14 til 65 prosent, avhengig av definisjon og seleksjon [9]. Postprandiale magesmerter er typiske og kan gjenspeile mesenteriell iskemi. Kvalme, oppkast, diaré, gastrointestinal blødning og vekttap forekommer.
Tiltakende kontinuerlige magesmerter, peritonitt, laktatstigning, paralytisk ileus eller gastrointestinal blødning kan signalisere transmural iskemi, nekrose eller perforasjon. Dette krever akutt kirurgisk og radiologisk vurdering. Aneurismeruptur kan gi intraperitoneal eller retroperitoneal blødning. Gastrointestinal sykdom er en viktig mortalitetsmarkør [9].
Hjerte og kar
Koronar arteritt kan gi myokardiskemi, infarkt, arytmi eller hjertesvikt. Hjertesvikt kan også skyldes alvorlig hypertensjon. Perikarditt og myokardittlignende bilder forekommer, men er mindre typiske. Klinisk hjerteaffeksjon er en prognostisk ugunstig manifestasjon [3].
Øvrige manifestasjoner
Testikkelsmerter eller testikkelømhet er relativt spesifikke, men uvanlige funn. Iskemisk orkitt kan forekomme. Affeksjon av lever, galleblære og pankreas kan skyldes arteritt, infarkt eller blødning. Lungeparenkymet er vanligvis spart. Alveolær blødning eller kapillaritt taler derfor sterkt for en alternativ diagnose.
Utredning og diagnostikk
PAN er en klinisk-patologisk eller klinisk-radiologisk diagnose. Det finnes ingen enkeltstående diagnostisk blodprøve. Klassifikasjonskriterier må ikke brukes som erstatning for en individuell diagnostisk vurdering. Eldre klassifikasjonskriterier fra American College of Rheumatology (ACR) har vist lav positiv prediktiv verdi ved diagnostisk bruk [10]. I en moderne kohort var sensitiviteten for ACR-kriteriene for PAN bare 40,6 prosent, selv om spesifisiteten var relativt høy [11].
Provisoriske diagnostiske kriterier med sju punkter har i en retrospektiv validering vist sensitivitet på 83,7 prosent og spesifisitet på 96,8 prosent mot ANCA-assosiert vaskulitt, men de er ikke en internasjonalt etablert diagnostisk standard [12].
Innledende klinisk vurdering
Kartlegg systematisk:
- tidsforløp, feber og vekttap
- hudlesjoner, inkludert livedo, noduli, sår og digital iskemi
- fokale nevrologiske utfall og nevropatiske smerter
- magesmerter, sammenheng med måltider og gastrointestinal blødning
- blodtrykk og nyrefunksjon
- kardiale og cerebrovaskulære symptomer
- testikkelsmerter
- eksponering for hepatitt B, legemidler, infeksjon og malignitet
- debutalder, familieanamnese, hjerneslag, cytopenier og infeksjonstilbøyelighet som holdepunkter for DADA2
Ifølge ACR/VF 2021 foreligger alvorlig sykdom ved livs- eller organtruende manifestasjoner, for eksempel nyresykdom, mononeuritis multiplex, muskelsykdom, mesenteriell iskemi, koronar affeksjon og iskemi i ekstremitet eller finger [1]. Også truende infarkt, aneurismeruptur og hjerneslag innebærer alvorlig sykdom.
Laboratorieprøver
Basisutredningen bør omfatte:
- full blodtelling med differensialtelling og trombocytter
- CRP og SR
- kreatinin, eGFR og elektrolytter
- leverprøver, albumin og laktatdehydrogenase
- urinstiks, urinsediment og kvantifisering av albuminuri eller proteinuri
- kreatinkinase ved myalgi eller muskelsvakhet
- blodkulturer ved feber eller mistenkt infeksjon
- HBV: HBsAg, anti-HBc og anti-HBs, samt HBV-DNA ved positiv HBsAg eller anti-HBc
- HCV- og hiv-test
- MPO-ANCA og PR3-ANCA
- ANA, komplement, kryoglobuliner og proteinelektroforese i serum etter klinisk bilde
- antifosfolipidantistoffer ved livedo, trombose eller hjerneslag
Anemi, nøytrofil leukocytose, trombocytose og forhøyede inflammasjonsmarkører er vanlige, men uspesifikke. Normal CRP utelukker ikke lokalisert eller genetisk betinget karsykdom.
ANCA-positivitet skal tolkes i sin kliniske sammenheng. Klart positiv MPO-ANCA sammen med glomerulonefritt eller lungekapillaritt taler for mikroskopisk polyangiitt. PR3-ANCA og granulomatøse ØNH- eller lungemanifestasjoner taler for granulomatose med polyangiitt.
Vevsdiagnostikk
Biopsi skal om mulig tas fra et symptomatisk og tilgjengelig organ. Histologien viser segmentell transmural inflammasjon i små eller mellomstore muskulære arterier, fibrinoid nekrose og blandet inflammatorisk infiltrat. Granulomer og kjempeceller er ikke typiske.
- Ved hudforandringer bør biopsien være dyp nok til å inkludere kar i overgangen mellom dermis og subcutis eller i subcutis. En overfladisk stansebiopsi kan gå glipp av forandringene.
- Ved nevropati bør nevrofysiologisk undersøkelse først lokalisere egnet biopsiområde. Kombinert biopsi av en klinisk affisert sensorisk nerve og tilgrensende muskel gir høyere diagnostisk utbytte enn nervebiopsi alene [1].
- Muskelbiopsi kan være diagnostisk ved fokal myalgi eller ømhet.
- Biopsi av asymptomatisk vev har lav sensitivitet.
- Nyrebiopsi er sjelden førstevalg. Den kan gå glipp av den segmentelle arteriesykdommen og innebærer økt blødningsrisiko dersom det foreligger aneurismer.
En negativ biopsi utelukker ikke PAN, fordi karskadene er segmentelle.
Karavbildning
Abdominal karavbildning anbefales ved mistenkt systemisk PAN, særlig ved magesmerter, nyreaffeksjon, hypertensjon eller annen mistanke om visceral karsykdom [1].
CT-angiografi (CTA) gir høy romlig oppløsning og kan samtidig vise infarkt, blødning, tarmiskemi og organaffeksjon. MR-angiografi (MRA) unngår ioniserende stråling og jodkontrast, men har lavere oppløsning i distale kar. Kateterbasert angiografi har høyest oppløsning og kan vurderes når ikke-invasiv undersøkelse er negativ eller uavklart til tross for sterk klinisk mistanke. Den muliggjør også endovaskulær behandling av blødende aneurismer.
Typiske funn er:
- multiple sakkulære eller fusiforme mikroaneurismer
- segmentelle stenoser
- brå okklusjoner
- uregelmessig karkaliber
- redusert antall distale kargreiner
- organinfarkter eller blødning
Mikroaneurismer taler for PAN, men er ikke patognomoniske. Lignende forandringer kan forekomme ved annen vaskulitt, fibromuskulær dysplasi, infeksiøse aneurismer og vaskulopati.
flowchart TD
A["Mistenkt PAN<br>klinisk organvurdering"] --> B["Blodtelling, CRP, nyreprøver,<br>urinprøve, ANCA og virusprøver"]
B --> C["Aktiv HBV-infeksjon"]
C -->|"Ja"| D["Vurder som mulig HBV-assosiert PAN<br>HBV-DNA og spesialistkontakt"]
C -->|"Nei"| E["Velg det mest tilgjengelige<br>symptomatiske organet"]
E --> F["Hud eller nerve og muskel<br>kan biopseres"]
F -->|"Ja"| G["Dyp målrettet biopsi"]
F -->|"Nei"| H["CTA eller MRA av<br>abdominale kar"]
H --> I["Negativ undersøkelse, men<br>fortsatt sterk mistanke"]
I -->|"Ja"| J["Vurder kateterbasert angiografi<br>og alternativ biopsi"]
I -->|"Nei"| K["Revurder differensialdiagnoser"]
G --> L["Nekrotiserende arteritt<br>uten glomerulonefritt"]
J --> L
L --> M["Klassifiser alvorlighetsgrad<br>og utred DADA2 ved holdepunkter"]
Utredning for DADA2
Analyser ADA2-aktivitet og utfør genetisk analyse av ADA2 ved:
- debut i barndommen eller ung voksen alder
- residiverende lakunært iskemisk hjerneslag eller hemoragisk hjerneslag
- livedo racemosa med PAN-lignende vaskulitt
- familiær sykdom eller konsangvinitet
- cytopenier, benmargssvikt eller erytroblastopeni
- hypogammaglobulinemi eller residiverende infeksjoner
- uforklart hepatosplenomegali eller portal hypertensjon
Familieanamnese kan mangle ved autosomalt recessiv sykdom. I en sammenstilling debuterte 77 prosent av rapporterte pasienter før ti års alder, men debut i voksen alder forekommer [6].
Differensialdiagnoser
| Differensialdiagnose | Funn som taler for alternativet |
|---|---|
| Mikroskopisk polyangiitt | MPO-ANCA, glomerulonefritt, lungekapillaritt eller alveolær blødning |
| Granulomatose med polyangiitt | PR3-ANCA, destruktiv ØNH-sykdom, lungenoduli, granulomatøs inflammasjon |
| Eosinofil granulomatose med polyangiitt | Astma, eosinofili, nesepolypper og eosinofil vevsinflammasjon |
| IgA-vaskulitt | Palpabel purpura, IgA-dominant småkarsvaskulitt og glomerulonefritt |
| Kryoglobulinemisk vaskulitt | Lav C4, kryoglobuliner, HCV og glomerulonefritt |
| DADA2 | Tidlig debut, livedo, hjerneslag, cytopeni eller immunsvikt |
| Antifosfolipidsyndrom | Arterielle eller venøse tromboser, svangerskapskomplikasjoner og persisterende antifosfolipidantistoffer |
| Kolesterolembolisering | Nylig gjennomført karintervensjon, eosinofili, «blue toe syndrome» og nyresvikt |
| Fibromuskulær dysplasi | Ikke-inflammatoriske stenoser og aneurismer, typisk perlebåndsmønster |
| Infeksiøs endokarditt | Bakteriemi, klaffevegetasjoner, embolier og immunkompleksfenomener |
| Mykotiske aneurismer | Infeksjonstegn og fokale aneurismer i relevant mikrobiologisk sammenheng |
| Segmentell arteriell mediolyse | Akutt abdominal blødning eller disseksjon uten systemisk inflammasjon |
| Behçets sykdom | Residiverende orale og genitale ulcerasjoner samt venøs trombose |
| Kawasakis sykdom | Små barn med langvarig feber, mukokutane funn og koronararterieaneurismer |
| Malignitet eller intravaskulært lymfom | B-symptomer, cytopenier, høy laktatdehydrogenase og atypisk organbilde |
| Livedoid vaskulopati | Smertefulle leggsår og atrophie blanche med trombotisk, ikke nekrotiserende, vaskulopati |
Isolert kutan arteritt må skilles fra systemisk PAN. Progresjon fra hudbegrenset sykdom til systemisk PAN er uvanlig. I en kohort utviklet bare én av 41 pasienter med kutan arteritt systemisk PAN, mens femårsrisikoen for residiv i huden var 45,2 prosent [13].
Behandling
Behandlingen skal individualiseres etter etiologi og alvorlighetsgrad. Evidensen er begrenset fordi PAN er sjelden og mange studier er små, eldre eller inkluderer pasienter som med moderne nomenklatur ville blitt klassifisert som mikroskopisk polyangiitt. De fleste aktuelle anbefalinger er derfor betingede [1].
Praktiske tiltak før behandling
Om klinisk mulig bør følgende gjennomføres før immunsuppresjon:
- dokumenter organutbredelse og nevrologisk status
- test for HBV, HCV, hiv og latent tuberkulose i henhold til planlagt behandling
- vurder vaksinasjonsstatus
- utelukk pågående alvorlig infeksjon
- dokumenter blodtrykk, nyre- og leverfunksjon
- diskuter fertilitetsbevarende tiltak før syklofosfamid
- vurder risiko for osteoporose, diabetes, ulcus og infeksjon
- vurder profylakse mot Pneumocystis jirovecii ved syklofosfamid i kombinasjon med høydose glukokortikoid
- gi slimhinnebeskyttelse, kalsium og D-vitamin når individuelt indisert
Alvorlig idiopatisk PAN
Ved livs- eller organtruende sykdom anbefales høydose glukokortikoid sammen med syklofosfamid [1].
Ved umiddelbart truende iskemi, progressiv nevropati, gastrointestinal karsykdom, hjerneslag eller annen kritisk organmanifestasjon kan metylprednisolon gis intravenøst, vanligvis 500 til 1 000 mg daglig i tre døgn, etterfulgt av peroralt prednisolon rundt 1 mg/kg per døgn. Ved alvorlig, men ikke umiddelbart kritisk sykdom kan peroral glukokortikoid brukes fra start.
Syklofosfamid kan gis som intravenøse pulser eller daglig peroral behandling. Intravenøse pulser foretrekkes ofte for å redusere den kumulative eksponeringen. Behandlingen skal ikke fortsette som langvarig vedlikeholdsterapi. Når remisjon er oppnådd, vanligvis etter tre til seks måneder, byttes syklofosfamid til azatioprin eller metotreksat [1].
I en randomisert studie av 65 pasienter med alvorlig PAN eller mikroskopisk polyangiitt ga tolv syklofosfamidpulser lavere residivrisiko enn seks pulser, men ingen sikker mortalitetsforskjell. Bare 18 deltakere hadde PAN, noe som begrenser den direkte overførbarheten [14]. En annen blandet vaskulittstudie fant lignende effekt av pulsbehandling og kontinuerlig peroral syklofosfamid, med en tendens til mer toksisitet ved kontinuerlig behandling [15].
Rituksimab har ikke blitt tilstrekkelig sammenlignet med syklofosfamid ved PAN og er ikke etablert førstelinjebehandling. Plasmautskifting anbefales ikke rutinemessig ved idiopatisk PAN, men kan diskuteres ved katastrofal, behandlingsrefraktær sykdom.
Ikke-alvorlig idiopatisk PAN
Ikke-alvorlig sykdom omfatter ifølge ACR/VF 2021 vaskulitt uten livs- eller organtruende manifestasjoner, for eksempel milde systemsymptomer, ukomplisert hudsykdom og mild inflammatorisk artritt [1]. Mononeuritis multiplex regnes i retningslinjen som alvorlig sykdom.
Glukokortikoid kombineres vanligvis med azatioprin eller metotreksat for å redusere steroideksponeringen [1]. Glukokortikoidmonoterapi kan gi remisjon hos enkelte pasienter, men en betydelig andel trenger senere tilleggsbehandling. Valget mellom azatioprin og metotreksat styres av leverfunksjon, nyrefunksjon, graviditetsplanlegging, komorbiditet og interaksjoner.
Optimal nedtrapping av glukokortikoid er ikke fastslått. Dosen reduseres individuelt ut fra organrespons, inflammasjonsaktivitet og toksisitet. Nyoppstått iskemi eller objektivt progredierende nevropati skal ikke håndteres bare med en liten doseøkning, men gir grunnlag for ny organutredning og ofte opptrappet induksjonsbehandling.
Legemiddeldoser
Dosene nedenfor er vanlige spesialistregimer for voksne og må justeres etter alder, nyrefunksjon, leverfunksjon, blodtelling og lokale protokoller. Barn behandles med vekt- eller kroppsoverflatebaserte doser i barnereumatologisk spesialisthelsetjeneste.
| Legemiddel | Dose | Kommentar |
|---|---|---|
| Metylprednisolon intravenøst | 500 til 1 000 mg én gang daglig i 3 døgn | Ved alvorlig eller umiddelbart organtruende sykdom |
| Prednisolon peroralt | Omtrent 1 mg/kg én gang daglig, vanligvis maksimalt 60 til 80 mg per døgn | Trappes ned individuelt etter klinisk respons |
| Syklofosfamid intravenøst | 500 til 750 mg/m² per puls, initialt med 2 til 4 ukers intervall | Dosereduksjon ved høy alder, nyresvikt eller leukopeni. Begrenses vanligvis til 3 til 6 måneder |
| Syklofosfamid peroralt | Opptil 2 mg/kg per døgn | Alternativ til pulser, men gir høyere kumulativ eksponering. Hyppige kontroller av blodtelling er nødvendig |
| Azatioprin | Start vanligvis med 50 mg per døgn, titreres mot omtrent 1,5 til 2 mg/kg per døgn | Kontroller blodtelling og leverprøver. Overvei TPMT- eller NUDT15-vurdering i henhold til lokal praksis |
| Metotreksat | 15 mg én gang per uke, titreres til 20 til 25 mg én gang per uke | Gis med folsyre. Kontraindisert ved graviditet og amming, sterkt nedsatt nyrefunksjon (kreatininclearance < 30 ml/min) og sterkt nedsatt leverfunksjon. Halvert dose ved kreatininclearance 30–59 ml/min |
| Lamivudin | 100 mg én gang daglig | Historisk studert ved HBV-assosiert PAN. Moderne HBV-behandling velges vanligvis etter hepatologisk vurdering på grunn av resistensrisiko |
| TNF-hemmer | Preparat og dose i henhold til godkjent inflammatorisk indikasjon | Førstelinjeprinsipp ved DADA2 med vaskulittfenotype. Eksakt preparat velges av spesialist |
Syklofosfamid er forbundet med infeksjoner, cytopenier, gonadotoksisitet, hemoragisk cystitt og doseavhengig risiko for malignitet. Kort induksjon etterfulgt av et mindre toksisk vedlikeholdslegemiddel reduserer den kumulative risikoen [16].
HBV-assosiert PAN
Ved aktiv HBV-replikasjon skal behandlingen planlegges sammen med hepatolog eller infeksjonsmedisiner. Langvarig glukokortikoid og syklofosfamid kan øke virusreplikasjonen og svekke muligheten for serokonversjon.
Den klassiske strategien består av:
- kort glukokortikoidbehandling for å kontrollere akutt karinflammasjon
- rask nedtrapping og seponering, vanligvis innen omtrent to uker
- potent nukleos(t)idanalog mot HBV
- plasmautskifting for å fjerne sirkulerende immunkomplekser til klinisk kontroll og virologisk respons er oppnådd
I en prospektiv studie fikk ti pasienter prednison 1 mg/kg per døgn i én uke, deretter nedtrapping over én uke, lamivudin 100 mg per døgn og hyppige plasmautskiftinger. Ni overlevende pasienter hadde klinisk bedring etter seks måneder, og seks av ni hadde HBeAg-serokonvertert etter ni måneder [17].
I en kohort med 115 pasienter var serokonversjon vanligere med antiviral strategi og plasmautskifting enn med konvensjonell immunsuppresjon. Pasienter som serokonverterte, oppnådde komplett remisjon og fikk ingen residiv [18]. Lamivudin ble brukt i de historiske studiene, men dagens HBV-behandling bruker ofte preparater med høyere resistensbarriere. Valg og dosering skal følge aktuell hepatologisk praksis og tilpasses nyrefunksjonen. Svensk spesialistpraksis kan derfor avvike fra lamivudinregimet i de eldre PAN-studiene.
DADA2
Ved bekreftet DADA2 med vaskulitt eller cerebrovaskulær fenotype anbefales TNF-hemmer framfor glukokortikoidmonoterapi [1]. Etanercept, adalimumab og infliksimab har vært brukt. Behandlingen reduserer systemisk inflammasjon og ser ut til effektivt å forebygge nye hjerneslag, mens glukokortikoider og konvensjonelle immundempende legemidler har usikker effekt [6].
Antikoagulasjon og platehemming skal ikke forordnes rutinemessig bare på grunn av tidligere iskemisk hjerneslag ved DADA2, fordi hemoragiske cerebrovaskulære hendelser også forekommer. Beslutningen krever multidisiplinær vurdering. Hematopoetisk stamcelletransplantasjon kan vurderes ved alvorlig benmargssvikt, cytopeni eller immunsvikt som ikke kontrolleres med TNF-hemmer [6].
Kutan arteritt
Ved hudbegrenset sykdom kan lokal sårbehandling, analgetika og i lette tilfeller antiinflammatorisk behandling være tilstrekkelig. Kolkisin, dapson eller en begrenset glukokortikoidkur brukes ofte, men evidensen bygger hovedsakelig på retrospektive serier. Ulcerasjon, nekrose eller sensorisk nevropati er assosiert med et mer residiverende forløp og kan begrunne azatioprin, metotreksat eller annen steroidsparende behandling [3].
Ved påvist streptokokkinfeksjon, særlig hos barn, behandles infeksjonen. Langvarig antibiotikaprofylakse er ikke rutinemessig etablert for voksne.
Refraktær sykdom
Kontroller først:
- at diagnosen er korrekt
- om HBV eller annen infeksjon er oversett
- om DADA2 foreligger
- om symptomene representerer aktiv vaskulitt eller permanent skade
- etterlevelse av legemiddelbehandlingen og adekvat dosering
- om en komplikasjon krever kirurgi eller endovaskulær behandling
Ved alvorlig PAN som progredierer til tross for glukokortikoid og azatioprin eller metotreksat, anbefales bytte til syklofosfamid framfor bare ytterligere glukokortikoid [1]. Rituksimab, mykofenolatmofetil, TNF-hemmere og andre biologiske legemidler er rapportert i enkelttilfeller eller små serier, men deres plass ved idiopatisk PAN er usikker.
Ikke-farmakologisk og intervensjonell behandling
Akutt kirurgisk vurdering trengs ved peritonitt, perforasjon, tarmnekrose, ukontrollert blødning eller irreversibel iskemi. Endovaskulær embolisering kan være livreddende ved blødende visceralarterieaneurismer.
Fysioterapi og ergoterapi anbefales ved motorisk nevropati eller muskelsvakhet. Ortoser, ganghjelpemidler og forebygging av kontrakturer bør igangsettes tidlig. Smertelindring må kombineres med behandling av aktiv iskemi og nevropati.
Oppfølging og prognose
Kontroll av sykdomsaktivitet
Tidlige kontroller må ofte skje hver eller annenhver uke ved alvorlig sykdom og ved dosejustering. Følg:
- symptomer og vekt
- blodtrykk
- fullstendig nevrologisk status, inkludert kraft og gangfunksjon
- hudstatus og dokumentasjon av sår
- abdominale og kardiale symptomer
- blodtelling, CRP, kreatinin, leverprøver og urinprøve
- legemiddeltoksisitet og infeksjoner
CRP og SR kan støtte vurderingen, men skal ikke alene styre behandlingen. Iskemi kan pågå til tross for fallende inflammasjonsmarkører, og vedvarende CRP-stigning kan skyldes infeksjon eller vevsnekrose.
Gjentatte nevrofysiologiske undersøkelser er ikke rutinemessig nødvendig ved stabil nevropati. Klinisk kraft, sensibilitet og funksjonsevne er viktigere. Ny nevrografi eller elektromyografi er begrunnet ved diagnostisk usikkerhet eller nyoppstått forverring [1].
Bildediagnostisk oppfølging
Ved tidligere alvorlig abdominal karsykdom, særlig aneurismer, bør CTA eller MRA gjentas etter behandling for å dokumentere stabilisering eller regresjon. Tidspunktet tilpasses aneurismets størrelse, sykdomsforløpet og klinisk respons. Fortsatt rutinemessig avbildning uten tidsbegrensning er ikke begrunnet når sykdommen har vært stabil over lang tid [1].
Akutte nye magesmerter, fallende hemoglobin, hematuri, flankesmerter eller sirkulatorisk påvirkning krever umiddelbar ny avbildning uavhengig av planlagt kontrollintervall.
Vedlikehold og seponering
Etter remisjon indusert med syklofosfamid går behandlingen over til azatioprin eller metotreksat. Ved stabil remisjon kan det steroidsparende legemidlet ofte seponeres etter omtrent 18 måneder, men evidensen er svak og beslutningen skal individualiseres [1]. Optimal behandlingsvarighet for glukokortikoid er ikke fastslått.
Residiv skal defineres ved nyoppstått objektiv sykdomsaktivitet, ikke bare uspesifikk tretthet, kroniske nevropatiske smerter eller vedvarende bildeforandringer. Permanent nerveskade og organinfarkter kan gi langvarige symptomer til tross for inaktiv vaskulitt.
Prognose
Prognosen er betydelig bedret med glukokortikoider, syklofosfamid, antiviral behandling og tidligere diagnostikk. Prognosen styres først og fremst av visceral organaffeksjon.
Five-Factor Score fra 2009 gir ett poeng for hver av følgende:
- alder over 65 år
- hjertemanifestasjon
- gastrointestinal manifestasjon
- nyreinsuffisiens med kreatinin minst 150 µmol/l
Den femte faktoren, fravær av ØNH-manifestasjoner, gjelder prognostisk vurdering av andre vaskulitter og er ikke praktisk relevant for klassisk PAN. I den samlede vaskulittkohorten var femårsmortaliteten 9 prosent ved 0 poeng, 21 prosent ved 1 poeng og 40 prosent ved minst 2 poeng [19]. Poengsystemet skal brukes til prognostisk risikovurdering, ikke som diagnostisk kriterium eller eneste grunnlag for behandlingsvalg.
Gastrointestinal affeksjon krever særlig årvåkenhet. I en serie med 24 pasienter utviklet 13 akutt abdomen med behov for kirurgi, og tre av disse døde. Utfallet var likevel bedre enn i en eldre historisk kohort, sannsynligvis på grunn av tidligere diagnose og behandling [20].
Systemisk PAN er ofte monofasisk når remisjon først er oppnådd, men residiv forekommer. Rapporterte residivfrekvenser varierer betydelig avhengig av populasjon og klassifikasjon. En amerikansk kohort viste en femårsrisiko for residiv på 9,6 prosent ved systemisk PAN og tiårsoverlevelse på 66 prosent [13]. Andre kohorter har beskrevet betydelig flere residiv, noe som sannsynligvis gjenspeiler forskjeller i fenotype, debutalder og inklusjon av kutan eller genetisk sykdom [21].
Langtidsmorbiditet omfatter kroniske nevropatiske smerter, pareser, nedsatt nyrefunksjon, hypertensjon, iskemisk tarmskade og behandlingsrelatert toksisitet. Oppfølgingen bør derfor fortsette også etter avsluttet immunsuppresjon, med fokus på blodtrykk, kardiovaskulær risiko, nervefunksjon, nyrefunksjon og senvirkninger av syklofosfamid.
Kilder
- Chung SA et al. 2021 American College of Rheumatology/Vasculitis Foundation Guideline for the Management of Polyarteritis Nodosa. Arthritis Care Res 2021. PMID: 34235889
- Kanecki K et al. Polyarteritis nodosa: decreasing incidence in Poland. Arch Med Sci 2019. PMID: 31572478
- Wolff L et al. Polyarteritis Nodosa: Old Disease, New Etiologies. Int J Mol Sci 2023. PMID: 38068989
- Hočevar A et al. Clinical Approach to Diagnosis and Therapy of Polyarteritis Nodosa. Curr Rheumatol Rep 2021. PMID: 33569653
- Hernández-Rodríguez J et al. Diagnosis and classification of polyarteritis nodosa. J Autoimmun 2014. PMID: 24485157
- Meyts I, Aksentijevich I. Deficiency of Adenosine Deaminase 2 (DADA2): Updates on the Phenotype, Genetics, Pathogenesis, and Treatment. J Clin Immunol 2018. PMID: 29951947
- de Boysson H, Guillevin L. Polyarteritis Nodosa Neurologic Manifestations. Neurol Clin 2019. PMID: 30952413
- Dillon MJ et al. Medium-size-vessel vasculitis. Pediatr Nephrol 2010. PMID: 19946711
- Ebert EC et al. Gastrointestinal involvement in polyarteritis nodosa. Clin Gastroenterol Hepatol 2008. PMID: 18585977
- Rao JK et al. Limitations of the 1990 American College of Rheumatology classification criteria in the diagnosis of vasculitis. Ann Intern Med 1998. PMID: 9735061
- Seeliger B et al. Are the 1990 American College of Rheumatology vasculitis classification criteria still valid? Rheumatology 2017. PMID: 28379475
- Naidu G et al. Validation of the provisional seven-item criteria for the diagnosis of polyarteritis nodosa. Rheumatol Int 2021. PMID: 33904958
- Alibaz-Oner F et al. Clinical Spectrum of Medium-Sized Vessel Vasculitis. Arthritis Care Res 2017. PMID: 27564269
- Guillevin L et al. Treatment of polyarteritis nodosa and microscopic polyangiitis with poor prognosis factors: a prospective trial comparing glucocorticoids and six or twelve cyclophosphamide pulses in sixty-five patients. Arthritis Rheum 2003. PMID: 12579599
- Adu D et al. Controlled trial of pulse versus continuous prednisolone and cyclophosphamide in the treatment of systemic vasculitis. QJM 1997. PMID: 9205678
- Chan M, Luqmani R. Pharmacotherapy of vasculitis. Expert Opin Pharmacother 2009. PMID: 19445559
- Guillevin L et al. Short-term corticosteroids then lamivudine and plasma exchanges to treat hepatitis B virus-related polyarteritis nodosa. Arthritis Rheum 2004. PMID: 15188337
- Guillevin L et al. Hepatitis B virus-associated polyarteritis nodosa: clinical characteristics, outcome, and impact of treatment in 115 patients. Medicine 2005. PMID: 16148731
- Guillevin L et al. The Five-Factor Score revisited: assessment of prognoses of systemic necrotizing vasculitides based on the French Vasculitis Study Group cohort. Medicine 2011. PMID: 21200183
- Levine SM et al. Gastrointestinal involvement in polyarteritis nodosa (1986-2000): presentation and outcomes in 24 patients. Am J Med 2002. PMID: 11904113
- Sánchez-Cubías SM et al. Clinical Characteristics and Outcomes of Mexican Patients With Polyarteritis Nodosa: A Single-Center Study Over 40 Years. J Clin Rheumatol 2021. PMID: 33877782