Sammendrag
Bartters syndrom er en gruppe arvelige salttapende tubulopatier som hovedsakelig skyldes defekt natriumkloridtransport i den tykke oppadstigende delen av Henles sløyfe. Kardinalfunnene er renalt salttap, hypokalemisk hypokloremisk metabolsk alkalose, sekundær hyperreninemi og hyperaldosteronisme samt normalt eller lavt blodtrykk. Antenatale former gir ofte polyhydramnion, prematuritet, uttalt neonatal polyuri og nefrokalsinose. Klassisk type 3 kan debutere senere med veksthemming, polydipsi, dehydrering eller tilfeldig oppdaget hypokalemi. Sensorinevralt hørselstap taler sterkt for type 4 [1].
Diagnosen mistenkes ved hypokalemisk metabolsk alkalose med inadekvat høyt urinklorid og renalt kaliumtap. Oppkast, kongenital kloriddiaré, cystisk fibrose, diuretikabruk og Gitelmans syndrom må særlig utelukkes. Bestem blodtrykk, syre-base-status, natrium, kalium, klorid, magnesium, kalsium, kreatinin, renin og aldosteron samt urinklorid, urinkalium og urinkalsium. Ultralyd av nyrene gjøres for å påvise nefrokalsinose. Molekylærgenetisk analyse anbefales for å bekrefte diagnosen, identifisere prognostisk viktige former og muliggjøre genetisk veiledning [1,2].
Behandlingen individualiseres og rettes mot fri tilgang til vann og salt, erstatning av natriumklorid, kaliumklorid og ved behov magnesium samt reduksjon av prostaglandinmediert salttap med NSAID. Indometacin er best dokumentert, men krever oppfølging av nyrefunksjon og gastrointestinal toksisitet. Målet er ikke nødvendigvis helt normale elektrolytter, men stabil sirkulasjon, akseptabel vekst, redusert polyuri og fravær av symptomer eller arytmirisiko. Blokkade av renin-angiotensin-aldosteronsystemet (RAAS) og kaliumsparende diuretika brukes bare unntaksvis, fordi de kan forverre hypotensjon, salttap og akutt nyreskade [1,3].
Bakgrunn og epidemiologi
Bartters syndrom er ikke én enkelt sykdom, men en genetisk heterogen gruppe tubulopatier. Felles er nedsatt natriumkloridreabsorpsjon i den tykke oppadstigende delen av Henles sløyfe, iblant i kombinasjon med påvirkning av distale tubuli. Effekten ligner kronisk behandling med loopdiuretika. Salttapet aktiverer renin-angiotensin-aldosteronsystemet, men blodtrykket forblir vanligvis normalt eller lavt fordi det renale salttapet vedvarer [1,3].
Sykdommen er svært sjelden, og det finnes ingen sikker populasjonsbasert insidens. De fleste former er autosomalt recessive. Unntak er blant annet den X-bundne, vanligvis forbigående antenatale formen forårsaket av sykdomsfremkallende varianter i MAGED2. Familieanamnesen kan være negativ til tross for genetisk sykdom, særlig ved autosomalt recessiv arvegang.
Tradisjonelt har Bartters syndrom blitt inndelt i en antenatal eller neonatal form og en klassisk form. Inndelingen er klinisk nyttig, men sammenhengen mellom fenotype og genotype er ufullstendig. Type 1 og 2 gir ofte antenatal sykdom, type 3 har et bredt spekter fra antenatal til Gitelman-lignende fenotype, og type 4 er typisk forbundet med sensorinevralt hørselstap. MAGED2-relatert sykdom gir vanligvis alvorlig antenatalt, men forbigående salttap [4,5].
Patofysiologi og genetisk klassifikasjon
Normal transport i Henles sløyfe
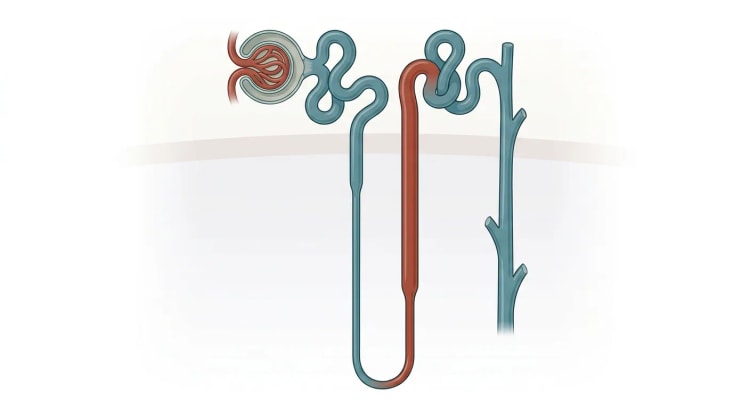
Omtrent en firedel av filtrert natriumklorid reabsorberes i den tykke oppadstigende delen av Henles sløyfe. Segmentet er praktisk talt impermeabelt for vann og er sentralt for oppbyggingen av nyrens medullære konsentrasjonsgradient.
På den apikale membranen transporterer NKCC2 natrium, kalium og klorid inn i tubuluscellen. ROMK fører kalium tilbake til lumen og muliggjør fortsatt NKCC2-aktivitet. Klorid forlater cellen basolateralt gjennom ClC-Ka og ClC-Kb, som trenger barttin for normal funksjon. Det lumenpositive potensialet driver i tillegg paracellulær reabsorpsjon av kalsium og magnesium [3,6].
Når denne transporten svikter, oppstår:
- renalt natrium- og kloridtap
- redusert medullær konsentrasjonsevne og polyuri
- kontraksjon av ekstracellulærvolumet
- økt renin- og aldosteronsekresjon
- økt distal natriumlevering med tap av kalium og hydrogenioner
- hypokalemisk metabolsk alkalose
- redusert paracellulær kalsiumreabsorpsjon, ofte med hyperkalsiuri
- økt renal produksjon av prostaglandin E2.
Prostaglandin E2 forsterker reninfrisetting, glomerulær filtrasjon og salttap. Dette forklarer hvorfor prostaglandinhemming kan redusere polyuri, elektrolyttap og behovet for substitusjon, særlig ved type 1 og 2 [3,7].
Genetiske former
| Type | Gen og protein | Arvegang | Typisk klinisk profil |
|---|---|---|---|
| Type 1 | SLC12A1, NKCC2 | Autosomalt recessiv | Antenatal debut, polyhydramnion, prematuritet, uttalt polyuri, hyperkalsiuri og nefrokalsinose |
| Type 2 | KCNJ1, ROMK | Autosomalt recessiv | Ligner type 1, men kan gi forbigående hyperkalemi i de første levedøgnene før utvikling av hypokalemi |
| Type 3 | CLCNKB, ClC-Kb | Autosomalt recessiv | Svært varierende, fra antenatal sykdom til klassisk debut i barnealder eller Gitelman-lignende fenotype |
| Type 4a | BSND, barttin | Autosomalt recessiv | Alvorlig antenatalt salttap, polyuri, sensorinevralt hørselstap og økt risiko for kronisk nyresykdom |
| Type 4b | CLCNKA og CLCNKB | Digen, autosomalt recessiv | Ligner type 4a med hørselstap og alvorlig salttap |
| MAGED2-relatert form | MAGED2 | X-bundet | Tidlig og iblant ekstremt polyhydramnion, prematuritet, deretter vanligvis spontan bedring i spedbarnsalderen |
| Bartter-lignende fenotype ved CaSR-aktivering | CASR | Vanligvis autosomalt dominant | Hypokalsemi, hyperkalsiuri og varierende Bartter-lignende salttap |
Type 3 bør ikke betraktes som en ensartet mild form. I en serie med 30 genetisk verifiserte pasienter hadde samtlige hypokalemi og metabolsk alkalose, mens 31 prosent hadde hyperkalsiuri, 23 prosent hypokalsiuri og 20 prosent nefrokalsinose. Det kunne ikke påvises noen tydelig sammenheng mellom spesifikk CLCNKB-variant og fenotype [8].
Ved type 1 og 2 er nefrokalsinose vanlig. I en kohort med antenatalt eller neonatalt debuterende sykdom forekom nefrokalsinose hos samtlige pasienter med SLC12A1- eller KCNJ1-varianter. Forbigående neonatal hyperkalemi ble sett hos to tredjedeler av pasientene med KCNJ1-varianter. Hørselstap var gjennomgående ved BSND-relatert sykdom [9].
MAGED2-varianter ble identifisert i 9 prosent av alle familier med antenatalt Bartters syndrom i en fransk kohort og i 38 prosent av tilfellene der analyse av andre kjente Bartter-gener hadde vært negativ. Også jenter kan i sjeldne tilfeller rammes, for eksempel ved skjev X-inaktivering [10].
Klinisk bilde
Antenatal presentasjon
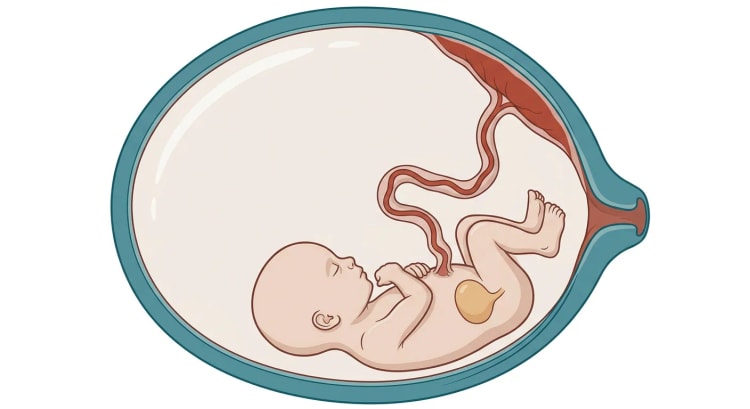
Antenatalt Bartters syndrom bør vurderes ved uforklart polyhydramnion som utvikles i andre trimester eller tidlig i tredje trimester, særlig når fosteranatomien for øvrig er normal. Mekanismen er føtal polyuri. En kontinuerlig godt fylt eller forstørret urinblære kan styrke mistanken [2,11].
Polyhydramnion medfører risiko for:
- prematur riaktivitet og prematur fødsel
- prematur vannavgang
- maternell dyspné og magesmerter
- navlesnorkomplikasjoner og avvikende fosterleie
- neonatal sykelighet relatert til prematuritet.
Etter fødselen ses ofte uttalt polyuri, iblant mer enn 10 til 15 ml/kg/time, dehydrering, vekttap og raskt økende behov for væske og natrium. Hypokalemien kan la vente på seg, særlig ved type 2, der forbigående hyperkalemi kan forekomme.
MAGED2-relatert sykdom kan være svært alvorlig antenatalt, men bedres etter fødselen. Elektrolyttforstyrrelsene kan forsvinne helt i løpet av de første levemånedene. Genotypen har derfor stor betydning for prognostisk veiledning [10].
Spedbarn og barn
Typiske symptomer er:
- polyuri og polydipsi
- tilbakevendende dehydrering
- salthunger
- oppkast eller matingsvansker
- forstoppelse
- manglende vektøkning og lengdevekst
- muskelsvakhet, tretthet eller kramper
- tilbakevendende feberepisoder, særlig hos små barn med dehydrering
- nefrokalsinose eller nyrestein.
Uttalt polyuri og lav urinosmolalitet kan føre til feilaktig mistanke om arginin-vasopressinmangel eller arginin-vasopressinresistens. Samtidig hypokalemisk metabolsk alkalose, hyperreninemi og hyperkalsiuri taler i stedet for Bartters syndrom [12].
Kronisk hypokalemi kan gi muskelsvakhet, paralyse, rabdomyolyse, forstoppelse og hjerterytmeforstyrrelser. Rabdomyolyse utløses ofte av gastroenteritt, annen infeksjon eller avbrudd i forordnet elektrolyttsubstitusjon [13].
Ungdom og voksne
Sen debut forekommer fremfor alt ved type 3 og ved varianter som bevarer noe transportfunksjon. Symptomene kan være diskrete:
- ortostatisk svimmelhet eller lavt blodtrykk
- kronisk tretthet
- muskelsvakhet og kramper
- polydipsi og nokturi
- salthunger
- tilfeldig oppdaget hypokalemi eller alkalose
- proteinuri eller nedsatt nyrefunksjon.
Hos ungdom og voksne må diuretikabruk, selvfremkalt oppkast og spiseforstyrrelse alltid vurderes før en arvelig diagnose stilles.
Ekstrarenale funn
Sensorinevralt hørselstap er det viktigste ekstrarenale funnet og taler for type 4a eller 4b. Hørselsundersøkelse skal gjøres tidlig, fordi tidlig hørselsrehabilitering er avgjørende for språkutviklingen.
En Bartter-lignende fenotype sammen med hypokalsemi og lavt eller inadekvat normalt parathormonnivå taler for en aktiverende CASR-variant snarere enn klassisk Bartters syndrom. Nevrologiske symptomer som epilepsi og ataksi sammen med hørselstap og Gitelman-lignende tubulopati taler for EAST- eller SeSAME-syndrom forårsaket av KCNJ10-varianter [2].
Utredning og diagnostikk
Når diagnosen bør mistenkes
Bartters syndrom bør utredes i en av følgende situasjoner:
- Uforklart tidlig polyhydramnion med mistenkt føtal polyuri.
- Neonatal eller infantil polyuri med salttap og dehydrering.
- Hypokalemisk hypokloremisk metabolsk alkalose med normalt eller lavt blodtrykk.
- Hyperreninemi og hyperaldosteronisme uten hypertensjon.
- Hyperkalsiuri eller nefrokalsinose sammen med hypokalemi og alkalose.
- Veksthemming, polydipsi og tilbakevendende dehydrering i barnealderen.
- Salttapende tubulopati i kombinasjon med sensorinevralt hørselstap.
Initial laboratorieutredning
Ta prøver når pasienten er klinisk stabil, og dokumenter all legemiddelbehandling, væsketilførsel og elektrolyttsubstitusjon. Ved akutt dehydrering prioriteres stabilisering foran fullstendig diagnostikk.
| Analyse | Typisk funn | Klinisk betydning |
|---|---|---|
| Blodgass eller venøs syre-base-status | Forhøyet bikarbonat, ofte alkalemi | Bekrefter metabolsk alkalose |
| Natrium og klorid | Normale eller lave | Gjenspeiler salttap og substitusjon |
| Kalium | Lavt, men kan initialt være høyt ved type 2 | Alvorlighetsgrad og arytmirisiko |
| Magnesium | Ofte normalt, iblant lavt ved type 3 | Uttalt hypomagnesemi taler mer for Gitelmans syndrom |
| Ionisert eller totalt kalsium | Ofte normalt | Hypokalsemi gir mistanke om CASR-relatert sykdom |
| Kreatinin og cystatin C | Varierende | Vurdering av akutt eller kronisk nyrepåvirkning |
| Renin og aldosteron | Forhøyede | Støtter sekundær RAAS-aktivering |
| Urinklorid | Inadekvat høyt | Taler for renalt kloridtap |
| Urinkalium | Inadekvat høyt ved hypokalemi | Bekrefter renalt kaliumtap |
| Urinkalsium | Ofte forhøyet ved type 1 og 2, variabelt ved type 3 | Støtte for loopdefekt og risikovurdering for nefrokalsinose |
| Urinmagnesium | Kan være forhøyet | Relevant ved hypomagnesemi |
| Urinosmolalitet | Ofte lav ved uttalt loopdefekt | Viser nedsatt konsentrasjonsevne |
| Albumin eller protein i urin | Normalt initialt, kan øke senere | Markør for kronisk nyrepåvirkning |
Et urinklorid over ca. 20 mmol/L i en adekvat tatt spoturinprøve støtter renalt kloridtap, mens en lav verdi taler for oppkast, tap via ventrikkelsonde eller annet ekstrarenalt kloridtap. Resultatet må tolkes med tanke på nylig gitt natriumklorid, diuretika, væskebehandling og nyrefunksjon [2].
Fraksjonell ekskresjon av klorid og kalium kan beregnes når konsentrasjonene er vanskelige å tolke. Kalsium-kreatinin-ratio i urin skal vurderes mot alderstilpassede referanseverdier. Et enkelt normalt urinkalsium utelukker ikke Bartters syndrom, særlig ikke type 3 eller type 4.
Bildediagnostikk og andre undersøkelser
Ultralyd av nyrer og urinveier bør gjøres ved diagnose. Undersøkelsen vurderer nefrokalsinose, konkrementer, nyrestørrelse og medfødte avvik. Nefrokalsinose er vanlig ved type 1 og 2, men kan mangle ved type 3 og 4.
Suppler ved behov med:
- EKG ved uttalt hypokalemi, palpitasjoner, synkope eller QT-forlengende legemidler
- langtids-EKG ved synkope eller mistenkt arytmi
- toneaudiometri eller alderstilpasset hørselsundersøkelse
- lengde, vekt og pubertetsstadium samt hodeomkrets hos små barn
- ernæringsvurdering
- øyeundersøkelse og utredning for cystinose ved tegn på Fanconis syndrom
- svetteprøve eller CFTR-analyse ved mistanke om cystisk fibrose
- klorid i feces ved mistanke om kongenital kloriddiaré.
Alvorlig hypokalemi kan gi betydelige EKG-forandringer. I et rapportert tilfelle med kalium rundt 2,0 mmol/L ble det sett QTc 510 ms, ST-senkninger, ventrikulære ekstrasystoler og nattlig AV-blokk. Forandringene gikk tilbake da kalium steg [14].
Nyrebiopsi er ikke nødvendig for å diagnostisere Bartters syndrom. Historisk beskrevet juxtaglomerulær hyperplasi er uspesifikk. Biopsi kan vurderes dersom uttalt proteinuri, raskt forverret nyrefunksjon eller annen mistanke taler for en samtidig nyresykdom.
Molekylærgenetisk diagnostikk
Genetisk bekreftelse anbefales ved sannsynlig Bartters syndrom. Analysen bør omfatte de etablerte Bartter-genene og nærliggende differensialdiagnoser. Et tubulopatipanel eller et eksombasert panel er oftest bedre egnet enn sekvensiell analyse av enkeltgener, fordi fenotypene overlapper.
Analysen må kunne identifisere både små sekvensvarianter og større delesjoner eller duplikasjoner. Dette er særlig viktig for CLCNKB, der større delesjoner forekommer. En variant av usikker betydning skal ikke alene brukes som grunnlag for kliniske beslutninger. Segregasjonsanalyse hos foreldre eller andre slektninger kan lette tolkningen [15].
Genetisk diagnose kan:
- bekrefte diagnosen og redusere behovet for invasiv utredning
- skille type 3 fra Gitelmans syndrom
- identifisere risiko for hørselstap eller forverring av nyrefunksjonen
- vise om en antenatal sykdom sannsynligvis er forbigående
- muliggjøre bærertesting og reproduktiv veiledning
- muliggjøre målrettet fosterdiagnostikk ved fremtidig svangerskap.
Prenatal diagnostikk
Ved isolert, tidlig og uttalt polyhydramnion skal vanligere årsaker vurderes først, blant annet maternell diabetes, gastrointestinal obstruksjon, nevromuskulær sykdom, aneuploidi, føtal anemi og infeksjon.
Dersom det finnes en kjent familievariant, kan målrettet analyse gjøres på korionbiopsi eller amniocytter. Ved alvorlig uforklart sykdom uten kjent variant kan bred prenatal sekvensering vurderes etter genetisk veiledning. Elektrolytter i fostervann har utilstrekkelig diagnostisk sikkerhet og skal ikke erstatte genetisk analyse [16].
flowchart TD
A["Hypokalemisk metabolsk alkalose<br>eller antenatalt<br>polyhydramnion"] --> B["Kontroller blodtrykk,<br>legemidler, oppkast<br>og væsketap"]
B --> C["Blodtrykk normalt<br>eller lavt?"]
C -->|Nei| D["Utred hyperaldosteronisme,<br>Liddles syndrom eller<br>mineralkortikoideffekt"]
C -->|Ja| E["Urinklorid over<br>20 mmol/L i spoturin?"]
E -->|Nei| F["Ekstrarenalt kloridtap:<br>oppkast, sondetap,<br>cystisk fibrose, diaré"]
E -->|Ja| G["Renalt salttap sannsynlig.<br>Mål renin, aldosteron,<br>magnesium og urinkalsium"]
G --> H["Hypomagnesemi og<br>hypokalsiuri?"]
H -->|Ja| I["Gitelman-lignende fenotype.<br>Type 3 overlapper og<br>skilles med genanalyse"]
H -->|Nei| J["Ultralyd av nyrene<br>og hørselsundersøkelse"]
I --> K["Genpanel for Bartter<br>og nærliggende<br>tubulopatier"]
J --> K
K --> L["Genotypetilpasset behandling,<br>oppfølging og veiledning"]
Utredningsgang ved hypokalemisk metabolsk alkalose eller antenatalt polyhydramnion. Normalt eller lavt blodtrykk og inadekvat høyt urinklorid taler for renalt salttap, mens hypomagnesemi med hypokalsiuri taler for Gitelman-lignende fenotype. Genpanelet avgjør type, prognose og behov for hørselskontroll [1,2].
Differensialdiagnoser
| Differensialdiagnose | Viktige skillefunn |
|---|---|
| Gitelmans syndrom | Senere debut, hypomagnesemi og hypokalsiuri. Genetisk analyse av SLC12A3 kan være nødvendig, fordi type 3 overlapper |
| Oppkast eller tap via ventrikkelsonde | Lavt urinklorid, anamnese på oppkast, iblant hevelse av parotis eller tannskader |
| Diuretikabruk | Høyt, men varierende urinklorid, positiv diuretikaanalyse, ingen konsekvent arvelig fenotype |
| Kongenital kloriddiaré | Vandig diaré, føtal tarmslyngedilatasjon eller megakolon og klorid i feces over 90 mmol/L |
| Cystisk fibrose | Salttap via svette, lavt urinklorid, luftveis- eller pankreassymptomer og patologisk svetteprøve |
| Pylorusstenose | Prosjektiloppkast hos spedbarn, lavt urinklorid og ultralydfunn |
| Misbruk av avføringsmidler | Diaré, varierende syre-base-bilde og positiv fecesanalyse |
| Primær hyperaldosteronisme | Hypertensjon, lavt renin og høyt aldosteron |
| Liddles syndrom eller tilsynelatende mineralkortikoidoverskudd (AME) | Hypertensjon samt lavt renin og aldosteron |
| EAST- eller SeSAME-syndrom | Epilepsi, ataksi, utviklingsavvik, hørselstap og Gitelman-lignende biokjemi |
| Aktiverende CASR-variant | Hypokalsemi, hyperkalsiuri, lavt eller inadekvat normalt PTH |
| Dents sykdom | Lavmolekylær proteinuri, hyperkalsiuri, nefrokalsinose og proksimal tubulopati |
| Cystinose | Fanconis syndrom, veksthemming, korneale krystaller og metabolsk acidose senere i forløpet |
| Aminoglykosidutløst tubulopati | Tidsmessig sammenheng med gentamicin, amikacin eller lignende behandling |
| Sjögrens syndrom | Autoimmun sykdom, siccasymptomer og iblant ervervet antistoffmediert tubulopati |
Urinklorid er særlig nyttig. Ved Bartters og Gitelmans syndrom er tapet vanligvis vedvarende. Ved diuretikamisbruk varierer det med tidspunktet for inntaket. Ved oppkast og cystisk fibrose er urinklorid vanligvis lavt [2].
Behandling
Overordnede prinsipper
Behandlingen bør ledes av barnenefrolog eller voksennefrolog med erfaring med tubulopatier. Evidensen bygger hovedsakelig på observasjonsstudier, mindre kohorter og ekspertkonsensus. Randomiserte behandlingsstudier mangler i stor grad [1].
Målene er å:
- forebygge hypovolemi og dehydrering
- redusere polyuri og salthunger
- lindre muskelsymptomer, tretthet og forstoppelse
- redusere risikoen for arytmi og rabdomyolyse
- muliggjøre normal ernæring og vekst
- redusere hyperkalsiuri og nefrokalsinose
- bevare nyrefunksjonen
- minimere legemiddeltoksisitet.
Full normalisering av kalium er ikke alltid mulig eller nødvendig. Dosen skal styres av symptomer, EKG-risiko, vekst, væskebalanse, nyrefunksjon og bivirkninger av behandlingen, ikke av en isolert laboratorieverdi.
Væske og natriumklorid
Pasienten skal ha fri tilgang til vann og salt. Spedbarn med alvorlig polyuri kan trenge svært store væskevolumer og hyppige måltider. Natriumkloridbehovet individualiseres ut fra vekt, vekst, blodtrykk, serumklorid, renin og urinproduksjon.
Hos nyfødte kan intravenøs natriumklorid være nødvendig initialt. Overgang til enteral behandling gjøres så snart det er praktisk mulig. Konsentrerte løsninger kan irritere magesekkens slimhinne og bør fordeles over døgnet og gis sammen med mat eller sondeernæring.
Saltmangel skal korrigeres før behandling med legemidler som senker RAAS-aktiviteten vurderes. Utilstrekkelig natriumsubstitusjon stimulerer aldosteron og kan gjøre hypokalemien vanskeligere å behandle.
Kalium og magnesium
Kalium skal gis som kaliumklorid, ikke som kaliumsitrat, fordi pasienten samtidig har kloridmangel og metabolsk alkalose. Dosen titreres individuelt og fordeles vanligvis på flere doser gjennom døgnet. Store enkeltdoser gir gastrointestinale plager og bare forbigående bedring.
Ved alvorlig symptomgivende hypokalemi, arytmi, paralyse eller manglende evne til å ta legemidler enteralt gis intravenøst kalium under EKG-overvåking og i henhold til lokal prosedyre. Samtidig hypomagnesemi må korrigeres, fordi den vanskeliggjør kaliumretensjon.
Magnesium gis ved dokumentert hypomagnesemi, særlig ved kramper, parestesier, tetani eller arytmirisiko. Organiske magnesiumsalter tolereres ofte bedre enn magnesiumoksid, men diaré begrenser ofte dosen.
NSAID og prostaglandinhemming
NSAID er en sentral behandling ved uttalt loopdefekt, fremfor alt type 1 og 2. Behandlingen reduserer prostaglandindannelsen, polyurien, reninaktiviteten og urinutskillelsen av natrium og kalsium. I en kohort med 19 barn ble behovet for elektrolyttsubstitusjon redusert hos pasienter der renin ble normalisert, noe som tyder på at renin kan brukes som én av flere markører for laveste effektive NSAID-dose [7].
Indometacin har lengst klinisk erfaring. Start lavt og titrer etter urinproduksjon, væskebehov, vekst, elektrolytter og renin. Ibuprofen eller celekoksib kan vurderes ved intoleranse, men dokumentasjonen er svakere. Dosene nedenfor gjengir internasjonal konsensus og publisert spesialistpraksis. Preparatvalg og tilgjengelige formuleringer kan avvike fra svensk preparatomtale, og behandlingen kan være utenfor godkjent indikasjon.
| Legemiddel | Dose | Kommentar |
|---|---|---|
| Indometacin | 1 til 4 mg/kg/døgn fordelt på 3 til 4 doser | Vanlig førstevalg. Bruk laveste effektive dose |
| Ibuprofen | 15 til 30 mg/kg/døgn fordelt på 3 doser | Alternativ dersom indometacin ikke tolereres |
| Celekoksib | 2 til 10 mg/kg/døgn fordelt på 2 doser | Selektiv COX-2-hemmer, begrenset pediatrisk evidens og ofte behandling utenfor godkjent indikasjon |
NSAID skal brukes med særlig forsiktighet hos premature nyfødte på grunn av risiko for nekrotiserende enterokolitt, gastrointestinal perforasjon og påvirkning av nyrefunksjonen. Behandling skal vanligvis ikke startes under pågående dehydrering, akutt nyreskade eller alvorlig gastrointestinal sykdom.
Langtidsbehandling kan gi gastritt, ulcus, blødning og redusert glomerulær filtrasjon. I en langtidsoppfølging av 12 barn utviklet to barn perforert ventrikkelulcus, ett barn ventrikkelulcus og tre barn gastritt. To fikk nedsatt glomerulær filtrasjon [17]. Profylaktisk syrehemming kan vurderes ved gastrointestinal risiko, men skal ikke erstatte klinisk overvåking eller revurdering av NSAID-dosen.
Kontroller før og under behandlingen:
- blodtrykk og hydreringsgrad
- kreatinin, estimert GFR og elektrolytter
- hemoglobin ved mistanke om gastrointestinal blødning
- magesmerter, dyspepsi, melena eller hematemese
- urinproduksjon og behov for substitusjon
- renin, når analysen brukes til dosetitrering.
RAAS-blokkade og kaliumsparende legemidler
ACE-hemmere, angiotensinreseptorblokkere, spironolakton, eplerenon eller amilorid kan øke kalium ved å redusere distal kaliumsekresjon. De kan samtidig svekke den kompensatoriske natriumreabsorpsjonen, senke blodtrykket og utløse akutt nyreskade ved dehydrering.
Disse legemidlene skal derfor ikke brukes rutinemessig. De kan vurderes av spesialist ved vedvarende symptomgivende kalium under 3,0 mmol/L til tross for optimalisert salt- og kaliumsubstitusjon og tolerert prostaglandinhemming. Oppstart krever lav startdose, sikker væskebalanse og hyppige kontroller av blodtrykk, kalium og kreatinin [3].
Kaliumsparende diuretika er særlig risikable under gastroenteritt, faste eller annen hypovolemi. Pasienten må ha tydelige råd om midlertidig seponering.
Ernæring og vekst
Energi- og proteininntak skal vurderes aktivt. Små barn kan trenge energiberikning, hyppige måltider eller enteral sondeernæring. Korrigering av saltmangel og reduksjon av polyuri med NSAID gir ofte bedre vektøkning og lengdevekst.
I en kohort med 13 pasienter hadde 71 prosent fullstendig og 14 prosent delvis innhenting av veksten etter behandling med indometacin og kaliumklorid [18]. Vedvarende kortvoksthet til tross for metabolsk stabilisering krever utredning av ernæring, cøliaki, thyreoideafunksjon, kronisk nyresykdom, pubertetsutvikling og veksthormonaksen.
Veksthormonmangel er rapportert ved antenatalt Bartters syndrom. I en liten studie ble mangel diagnostisert hos fire av sju testede kortvokste barn, og to fikk en tydelig lengdeøkning etter behandling [19]. Veksthormon skal bare gis etter vanlig endokrinologisk diagnostikk.
Akutt dehydrering og interkurrent sykdom
Gastroenteritt, feber, faste eller kirurgi kan raskt utløse hypovolemi, alvorlig hypokalemi og akutt nyreskade.
Ved akutt sykdom:
- Kontroller vekt, blodtrykk, puls, perfusjon og urinproduksjon.
- Ta blodgass, natrium, kalium, klorid, magnesium, kalsium, glukose og kreatinin.
- Erstatt volummangel med isoton krystalloid etter klinisk tilstand.
- Erstatt pågående urin- og gastrointestinale tap.
- Korriger kalium og magnesium under adekvat monitorering.
- Ta EKG ved kalium under 2,5 mmol/L, symptomer eller mistanke om arytmi.
- Gjør opphold i NSAID, RAAS-blokkade og kaliumsparende legemidler ved hypovolemi eller akutt forverring av nyrefunksjonen.
- Gjenoppta langtidsbehandlingen når sirkulasjon og nyrefunksjon er stabilisert.
Pasienten og familien bør ha et skriftlig akuttkort med diagnose, fast behandling, kontaktopplysninger og råd ved faste, oppkast og diaré.
Antenatal behandling
Svangerskap med mistenkt føtalt Bartters syndrom skal håndteres tverrfaglig av fostermedisiner, klinisk genetiker, neonatolog og barnenefrolog.
Seriell amnioreduksjon kan lindre maternelle symptomer og redusere risikoen for ekstrem prematuritet. I en sammenstilling av 31 MAGED2-relaterte tilfeller var gjennomsnittlig gestasjonsalder ved fødsel høyere med seriell amnioreduksjon, 30,7 sammenlignet med 28,7 uker. Ingen neonatale dødsfall inntraff blant serielt behandlede tilfeller, sammenlignet med fem dødsfall blant 18 uten slik behandling. Datagrunnlaget er imidlertid observasjonsbasert, og seleksjonsskjevhet kan ikke utelukkes [20].
Maternell behandling med indometacin kan redusere føtal urinproduksjon og fostervannsmengde, men innebærer risiko for konstriksjon av ductus arteriosus, oligohydramnion og føtal nyrepåvirkning. Behandlingen skal bare brukes på fostermedisinsk spesialistindikasjon med hyppige ultralydkontroller av fostervann, ductus arteriosus og føtale dopplerflow. Bruk etter svangerskapsuke 32 unngås vanligvis på grunn av økende risiko for påvirkning av ductus [16].
Svangerskap hos en kvinne med Bartters syndrom
Under svangerskap kan økte fysiologiske krav forverre hypokalemi og salttap. Behandlingen bygger på tett kontroll og oral eller intravenøs elektrolyttbehandling. I en systematisk oversikt over 55 svangerskap hos 27 kvinner med Bartters syndrom ble det blant annet rapportert prematuritet, veksthemming, oligohydramnion, tretthet og muskelsvakhet [21].
Planlegg svangerskapet sammen med nefrolog og obstetriker. Kontroller elektrolytter hyppigere ved hyperemesis, infeksjon eller raske doseendringer. NSAID skal vurderes ut fra svangerskapsuke og obstetrisk risiko. RAAS-blokkade er kontraindisert under svangerskap.
Oppfølging og prognose
Kontroller
Oppfølgingsintervallet individualiseres. Spedbarn og ustabile pasienter trenger kontroller med dagers til ukers intervall. Stabilt behandlede eldre barn og voksne kan ofte følges hver tredje til hver sjette måned.
Ved oppfølging vurderes:
- lengde, vekt, ernæringsstatus og pubertetsutvikling
- blodtrykk, ortostatiske symptomer og hydreringsgrad
- polyuri, polydipsi, salthunger og muskelsymptomer
- etterlevelse og praktiske vansker med substitusjonen
- natrium, kalium, klorid, bikarbonat, magnesium og kalsium
- kreatinin eller cystatin C og estimert GFR
- albumin- eller proteinutskillelse i urin
- urinkalsium
- renin ved dosetitrering av NSAID
- gastrointestinale bivirkninger
- hørsel ved type 4 eller uavklart genotype.
Ultralyd av nyrene gjøres vanligvis hvert annet til hvert tredje år, oftere ved uttalt hyperkalsiuri, steinepisoder, etablert nefrokalsinose eller forverret nyrefunksjon.
Langtidsprognose
Prognosen er betydelig forbedret med moderne nyfødtmedisin, elektrolyttbehandling og prostaglandinhemming. Type 1 og 2 er ofte mest ustabile i fosterlivet og tidlig spedbarnsalder, men kan bli lettere å behandle med økende alder. MAGED2-relatert sykdom går vanligvis tilbake. Type 3 kan gi vedvarende hypokalemi, kortvoksthet, proteinuri og kronisk nyresykdom. Type 4 har større risiko for progressiv nyrefunksjonssvikt, men tidlig nyresvikt forekommer ikke hos alle [22].
I en langtidsstudie av 13 personer med bialleliske CLCNKB-varianter hadde seks proteinuri og fire GFR under 75 ml/min/1,73 m² etter en median oppfølgingstid på 14 år [23]. I andre mindre kohorter har nyrefunksjonen forblitt normal hos de fleste, noe som illustrerer den betydelige variasjonen [18].
Mulige årsaker til kronisk nyresykdom er tilbakevendende hypovolemi, prematuritetsrelatert lavt nefrontall, nefrokalsinose, kronisk hypokalemi, langvarig RAAS-aktivering og NSAID-eksponering. Risikoen begrunner livslang oppfølging også hos klinisk stabile pasienter.
Nyreerstattende behandling og nyretransplantasjon kan bli aktuelt ved terminal nyresvikt. Det primære tubulære salttapet forventes ikke å komme tilbake i et genetisk friskt transplantat. Før levende donasjon må den genetiske diagnosen være kjent, slik at biologisk beslektede donorer kan vurderes korrekt.
Kilder
- Konrad M et al. Diagnosis and management of Bartter syndrome: executive summary of the consensus and recommendations from the European Rare Kidney Disease Reference Network Working Group for Tubular Disorders. Kidney International 2021. PMID: 33509356
- Bamgbola OF, Ahmed Y. Differential diagnosis of perinatal Bartter, Bartter and Gitelman syndromes. Clinical Kidney Journal 2021. PMID: 33564404
- Seyberth HW, Schlingmann KP. Bartter- and Gitelman-like syndromes: salt-losing tubulopathies with loop or DCT defects. Pediatric Nephrology 2011. PMID: 21503667
- Seyberth HW, Weber S, Kömhoff M. Bartter's and Gitelman's syndrome. Current Opinion in Pediatrics 2017. PMID: 27906863
- Nozu K et al. Inherited salt-losing tubulopathy: An old condition but a new category of tubulopathy. Pediatrics International 2020. PMID: 31830341
- Koulouridis E, Koulouridis I. Molecular pathophysiology of Bartter's and Gitelman's syndromes. World Journal of Pediatrics 2015. PMID: 25754753
- Gasongo G et al. Effect of nonsteroidal anti-inflammatory drugs in children with Bartter syndrome. Pediatric Nephrology 2019. PMID: 30426218
- García Castaño A et al. Poor phenotype-genotype association in a large series of patients with Type III Bartter syndrome. PLoS One 2017. PMID: 28288174
- Brochard K et al. Phenotype-genotype correlation in antenatal and neonatal variants of Bartter syndrome. Nephrology Dialysis Transplantation 2009. PMID: 19096086
- Legrand A et al. Prevalence of Novel MAGED2 Mutations in Antenatal Bartter Syndrome. Clinical Journal of the American Society of Nephrology 2018. PMID: 29146702
- Bhat YR, Vinayaka G, Sreelakshmi K. Antenatal Bartter syndrome: a review. International Journal of Pediatrics 2012. PMID: 22518185
- Sousa M et al. Bartter Syndrome Presenting as Arginine-Vasopressin Resistance: A Report of 2 Cases. American Journal of Case Reports 2024. PMID: 38885190
- von Vigier RO et al. Hypokalemic rhabdomyolysis in congenital tubular disorders: a case series and a systematic review. Pediatric Nephrology 2010. PMID: 20033223
- Malafronte C et al. Cardiac arrhythmias due to severe hypokalemia in a patient with classic Bartter disease. Pediatric Nephrology 2004. PMID: 15338397
- Knoers N et al. Genetic testing in the diagnosis of chronic kidney disease: recommendations for clinical practice. Nephrology Dialysis Transplantation 2022. PMID: 34264297
- Alajjuri OA et al. Balancing Benefits and Risks of Indomethacin in the Management of Antenatal Bartter Syndrome: A Case Report. Frontiers in Medicine 2022. PMID: 35847797
- Vaisbich MH, Fujimura MD, Koch VH. Bartter syndrome: benefits and side effects of long-term treatment. Pediatric Nephrology 2004. PMID: 15206026
- Rodrigues JHP et al. Clinical Course of Patients with Bartter Syndrome. Iranian Journal of Kidney Diseases 2022. PMID: 35714210
- Spector-Cohen I et al. Growth hormone deficiency in children with antenatal Bartter syndrome. Journal of Pediatric Endocrinology and Metabolism 2019. PMID: 30844761
- Walsh CJ et al. Successful antenatal treatment of MAGED2-related Bartter syndrome and review of treatment options and efficacy. Prenatal Diagnosis 2024. PMID: 38159268
- Hebbard AI, Paizis K, Cutts BA. Gitelman's and Bartter's syndromes in pregnancy: a systematic review. Obstetric Medicine 2025. PMID: 41081288
- Shalev H et al. The neonatal variant of Bartter syndrome and deafness: preservation of renal function. Pediatrics 2003. PMID: 12949294
- Bettinelli A et al. Patients with biallelic mutations in the chloride channel gene CLCNKB: long-term management and outcome. American Journal of Kidney Diseases 2007. PMID: 17185149