Sammendrag
Systemisk sklerose er en sjelden autoimmun systemsykdom som kjennetegnes av mikroangiopati, immunaktivering og fibrose. Sykdomsforløpet varierer betydelig, og håndteringen skal derfor baseres på hududbredelse, autoantistoffprofil, sykdomsvarighet og aktuell organaffeksjon. Diagnosen er klinisk, men ACR/EULAR-kriteriene, neglefoldkapillaroskopi og autoantistoffer som er spesifikke for systemisk sklerose, gir viktig støtte. Alle pasienter med sikker systemisk sklerose bør ved diagnose gjennomgå høyoppløselig computertomografi av lungene, lungefunksjonsundersøkelse inkludert diffusjonskapasitet, EKG, ekkokardiografi, blodtrykksmåling og målrettet laboratorieutredning. Screening for pulmonal hypertensjon skal gjentas årlig, og pasienter med interstitiell lungesykdom trenger hyppigere lungefunksjonskontroller.
Behandlingen er organbasert. Mykofenolatmofetil er vanligvis førstevalg ved tidlig diffus hudsykdom og interstitiell lungesykdom. Nintedanib bremser tapet av lungefunksjon ved fibrotisk interstitiell lungesykdom, men erstatter ikke immunmodulerende behandling. Tocilizumab eller rituksimab kan vurderes i utvalgte tilfeller, og autolog hematopoetisk stamcelletransplantasjon er et alternativ ved raskt progredierende diffus sykdom med høy risiko, men uten irreversibel avansert organaffeksjon. Raynauds fenomen behandles med karbeskyttende tiltak og kalsiumantagonister av dihydropyridintypen, deretter fosfodiesterase-5-hemmere eller intravenøs iloprost. Mistenkt sklerodermisk nyrekrise er en akutt tilstand der ACE-hemmer skal startes umiddelbart. Pulmonal arteriell hypertensjon skal bekreftes med høyre hjertekateterisering og behandles ved ekspertsenter, vanligvis med initial kombinasjon av endotelinreseptorantagonist og fosfodiesterase-5-hemmer.
Bakgrunn og epidemiologi
Systemisk sklerose, SSc, er en kronisk bindevevssykdom med en samlet global prevalens på 17,6 per 100 000 innbyggere (95 % KI 15,1–20,5), med stor regional variasjon [23]. I Skåne var prevalensen blant voksne 305 per million innbyggere etter de foreslåtte ACR/EULAR-kriteriene og 235 per million etter ARA-kriteriene fra 1980 [24]. Kvinner rammes betydelig oftere enn menn, men mannlig kjønn er assosiert med høyere risiko for alvorlig lunge- og hjerteaffeksjon. Sykdommen debuterer vanligvis i middelalderen, men kan forekomme i alle aldre [1].
SSc inndeles tradisjonelt etter hududbredelse:
- Begrenset kutan SSc, med hudsklerose distalt for albuer og knær, iblant også i ansiktet og på halsen.
- Diffus kutan SSc, med hudsklerose også proksimalt for albuer eller knær, eller på truncus.
- SSc sine scleroderma, der typisk vaskulær, serologisk eller visceral sykdom foreligger uten klinisk påvisbar hudsklerose.
Inndelingen er praktisk nyttig, men utilstrekkelig som eneste risikomarkør. Alvorlig interstitiell lungesykdom, pulmonal hypertensjon, hjerteaffeksjon og gastrointestinal sykdom kan forekomme i begge hudgruppene. Autoantistoffprofil og sykdomsvarighet skal derfor tas med i all risikovurdering [2].
Nesten alle pasienter utvikler Raynauds fenomen. Gastrointestinal affeksjon forekommer hos opptil 90 prosent, mens interstitiell lungesykdom kan påvises radiologisk hos en betydelig andel, men bare progredierer klinisk hos en mindre gruppe. Omkring en tredjedel utvikler klinisk relevant interstitiell lungesykdom og omtrent en tidel pulmonal hypertensjon. Lungefibrose og pulmonal arteriell hypertensjon (PAH) er de viktigste sykdomsrelaterte dødsårsakene [1,2].
Patofysiologi
Tre delvis overlappende prosesser driver sykdommen:
- Mikrovaskulær skade, med endoteldysfunksjon, vasospasme, karremodellering og kapillærtap.
- Immunaktivering, med autoantistoffdannelse og aktivering av blant annet B-celler, T-celler og cytokinsystemer.
- Fibrose, der aktiverte fibroblaster og myofibroblaster produserer overskudd av ekstracellulær matriks i hud og indre organer.
Den relative betydningen av inflammasjon, vaskulopati og etablert fibrose varierer mellom pasienter og over tid. Tidlig, inflammatorisk aktiv sykdom responderer oftere på immunmodulering. Ved avansert fibrotisk lungesykdom kan antifibrotisk behandling være et viktig tillegg, men eksisterende fibrose er vanligvis ikke reversibel.
Det samme prinsippet forklarer hvorfor behandlingen må rettes mot det dominerende organproblemet. Karutvidende legemidler brukes mot Raynauds fenomen og pulmonal arteriell hypertensjon, immunsuppresjon mot aktiv hud- og lungeaffeksjon, og antifibrotisk behandling mot progressiv lungefibrose.
Klinisk bilde
Tidlige tegn
Raynauds fenomen er ofte det første symptomet og kan gå forut for øvrige manifestasjoner med flere år. Følgende funn bør gi mistanke om sekundært Raynauds fenomen og SSc:
- debut etter 30 til 40 års alder
- uttalte eller asymmetriske anfall
- hovne eller oppsvulmede fingre
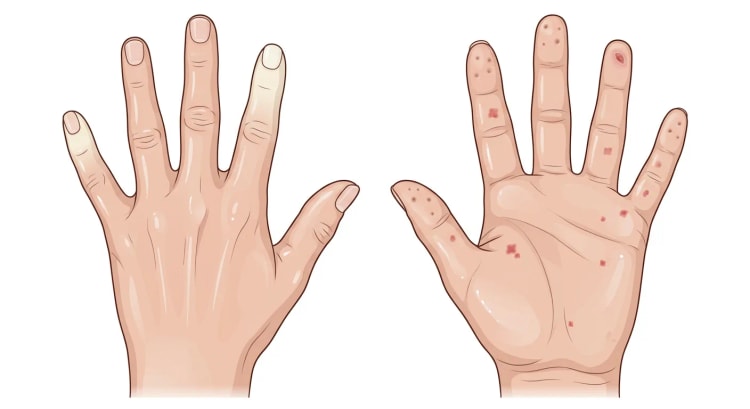
- digitale sår eller punktformede arr på fingertuppene
- telangiektasier
- patologisk neglefoldkapillærbilde
- positive antinukleære antistoffer (ANA) eller SSc-spesifikt autoantistoff
- nyoppstått refluks eller dysfagi
Ved svært tidlig SSc brukes ofte VEDOSS-konseptet (Very Early Diagnosis of Systemic Sclerosis). Kombinasjonen Raynauds fenomen, oppsvulmede fingre, ANA, SSc-spesifikt autoantistoff og sklerodermimønster ved kapillaroskopi innebærer høy risiko for progresjon [3]. I EUSTARs VEDOSS-register med pasienter med Raynauds fenomen oppfylte 52,4 prosent av dem som fullførte oppfølgingen, ACR/EULAR-kriteriene for SSc innen fem år. Kombinasjonen SSc-spesifikt autoantistoff og oppsvulmede fingre ga høyest risiko (16 av 17, 94,1 prosent), mens bare 10,8 prosent av de ANA-negative progredierte [25].
Hud, hender og bevegelsesapparat
Tidlig ses ofte håndødem og kløe. Deretter utvikles hudfortykkelse, nedsatt elastisitet og kontrakturer. Ansiktsaffeksjon kan gi redusert gapeevne, radiære furer rundt munnen og mikrostomi. Hypo- og hyperpigmentering kan forekomme.
Hududbredelsen dokumenteres med modifisert Rodnan skin score, mRSS, der 17 områder palperes og graderes 0 til 3. Totalskåren er 0 til 51. En endring på omkring 4 til 5 poeng regnes ofte som klinisk betydningsfull [1].
Artralgi, inflammatorisk artritt, tenosynovitt, senefriksjonsgnidninger og muskelaffeksjon forekommer. Nyoppstått muskelsvakhet gir indikasjon for analyse av kreatinkinase (CK) og troponin samt vurdering av mulig inflammatorisk myopati eller overlappssyndrom.
Vaskulære manifestasjoner
Raynauds fenomen kan kompliseres av digitale sår, nekrose, infeksjon og i alvorlige tilfeller gangren. Punktformede fingertupparr, tap av fingerpulpa og akroosteolyse er tegn på kronisk iskemi. Telangiektasier er vanlige, særlig i ansiktet, på hendene og i munnslimhinnen.
Lunger og hjerte
Interstitiell lungesykdom (ILD) kan være asymptomatisk. Hoste, anstrengelsesdyspné og basale inspiratoriske knatrelyder oppstår ofte først når sykdommen er blitt mer utbredt. Det vanligste radiologiske mønsteret er uspesifikk interstitiell pneumoni, NSIP.
Pulmonal hypertensjon gir anstrengelsesdyspné, tretthet, presynkope, synkope, brystsmerter eller høyresidig hjertesvikt. Symptomene er uspesifikke og må ikke brukes som eneste screeningmetode.
Primær hjerteaffeksjon kan omfatte myokarditt, myokardfibrose, diastolisk eller systolisk dysfunksjon, perikarditt, perikardvæske og arytmier. Subkliniske forandringer er vanlige. EKG-avvik, troponinstigning, NT-proBNP-stigning, ventrikulære ekstraslag eller synkope krever utvidet vurdering. Ekkokardiografi er førstevalgsundersøkelse, mens hjerte-MR kan påvise inflammasjon og diffus fibrose som ikke ses ved rutineundersøkelse [4].
Gastrointestinal affeksjon
Øsofagus er hyppigst affisert. Hypomotilitet og nedsatt tonus i nedre øsofagussfinkter gir refluks, øsofagitt, aspirasjon og dysfagi. Barretts øsofagus forekommer oftere enn i normalbefolkningen.
Gastroparese gir tidlig metthet, kvalme, oppblåsthet og vekttap. Tynntarmsdysmotilitet kan gi bakteriell overvekst, diaré, malabsorpsjon og pseudoobstruksjon. Forstoppelse og fekal inkontinens er vanlig ved henholdsvis kolon- og anorektal affeksjon. Gastrisk antral vaskulær ektasi, GAVE, kan gi jernmangelanemi eller akutt gastrointestinal blødning [5].
Nyreaffeksjon
Sklerodermisk nyrekrise kjennetegnes vanligvis av raskt stigende blodtrykk og akutt nyreskade. Hodepine, synsforstyrrelser, kvalme, dyspné, lungeødem, encefalopati og mikroangiopatisk hemolytisk anemi kan forekomme. Omkring 10 prosent av tilfellene er normotensive etter vanlige grenseverdier. En tydelig blodtrykksøkning fra pasientens normale nivå kan derfor være diagnostisk betydningsfull.
Risikofaktorer er tidlig diffus sykdom, raskt progredierende hudfortykkelse, anti-RNA-polymerase III, senefriksjonsgnidninger, leddkontrakturer, perikardvæske og glukokortikoidbehandling, særlig prednisolon over 15 mg daglig [6].
Utredning og diagnostikk
Diagnostisk prinsipp
SSc er en klinisk diagnose. ACR/EULAR-kriteriene er klassifikasjonskriterier og skal ikke mekanisk erstatte klinisk vurdering. De har likevel høy sensitivitet og spesifisitet og er særlig nyttige ved tidlig eller begrenset sykdom [7].
Hudfortykkelse på fingrene på begge hender som strekker seg proksimalt for metakarpofalangealleddene (MCP-leddene), gir i seg selv tilstrekkelig poengsum for klassifikasjon. I øvrige tilfeller summeres poeng for funnene nedenfor. Pasienten klassifiseres som SSc ved minst 9 poeng.
| Kategori | Funn | Poeng |
|---|---|---|
| Tilstrekkelig kriterium | Hudfortykkelse på fingrene på begge hender proksimalt for MCP-leddene | 9 |
| Hudfortykkelse på fingrene | Oppsvulmede fingre | 2 |
| Hudfortykkelse på fingrene | Sklerodaktyli distalt for MCP-leddene, men proksimalt for de proksimale interfalangealleddene (PIP-leddene) | 4 |
| Fingertupplesjoner | Digitale fingertuppsår | 2 |
| Fingertupplesjoner | Punktformede fingertupparr | 3 |
| Telangiektasier | Telangiektasier | 2 |
| Neglefoldkapillærer | Patologiske neglefoldkapillærer | 2 |
| Lungeaffeksjon | Pulmonal arteriell hypertensjon eller interstitiell lungesykdom | 2 |
| Raynauds fenomen | Raynauds fenomen | 3 |
| SSc-relaterte autoantistoffer | Anti-sentromer, anti-topoisomerase I eller anti-RNA-polymerase III | 3 |
Bare den høyeste poengsummen innen hver kategori telles. Kriteriene skal ikke brukes dersom en annen sykdom bedre forklarer funnene [7].
Anamnese og klinisk undersøkelse
Dokumenter tidspunktet for Raynaud-debut og første ikke-Raynaud-manifestasjon. Sykdomsvarigheten regnes vanligvis fra den første ikke-Raynaud-manifestasjonen.
Den kliniske undersøkelsen bør omfatte:
- fullstendig hudstatus og mRSS
- digitale sår, arr, nekrose, kalsinose og infeksjon
- kapillaroskopi eller dermatoskopisk vurdering
- blodtrykk i hvile
- hjerte- og lungeauskultasjon
- tegn på høyre- eller venstresidig hjertesvikt
- leddstatus, kontrakturer og senefriksjonsgnidninger
- proksimal muskelstyrke
- gapeevne, tannstatus og ernæringsstatus
Autoantistoffer
ANA er positiv hos mer enn 90 prosent. Ved klinisk mistanke skal minst anti-sentromer, anti-topoisomerase I og anti-RNA-polymerase III analyseres. Overlappsantistoffer, for eksempel anti-PM/Scl, anti-U1-RNP og anti-Ku, kan være relevante ved myositt, artritt eller annen overlappende fenotype [8].
| Autoantistoff | Vanlige kliniske assosiasjoner |
|---|---|
| Anti-sentromer | Begrenset hudsykdom, digital vaskulopati, senere pulmonal arteriell hypertensjon |
| Anti-topoisomerase I, anti-Scl-70 | Interstitiell lungesykdom, diffus eller begrenset hudsykdom |
| Anti-RNA-polymerase III | Rask diffus hudprogresjon, nyrekrise, GAVE, kreft nær SSc-debut |
| Anti-PM/Scl | Myosittoverlapp, kalsinose, interstitiell lungesykdom |
| Anti-U1-RNP | Blandet bindevevssykdom eller overlappssyndrom |
| Anti-U3-RNP | Diffus sykdom, myopati, hjerteaffeksjon og pulmonal karaffeksjon |
Anti-RNA-polymerase III er særlig viktig å identifisere fordi antistoffet er assosiert med nyrekrise og malignitet i nær tidsmessig sammenheng med SSc-debut [9].
Basal organutredning
Alle pasienter med sikker SSc bør gjennomgå en strukturert organvurdering selv om de er asymptomatiske [2].
| Område | Basal undersøkelse | Videre kontroll |
|---|---|---|
| Lungeparenkym | Høyoppløselig computertomografi (HRCT) av thorax, spirometri, lungevolumer og diffusjonskapasitet for karbonmonoksid (DLCO) | Lungefunksjon hver 3. til 6. måned ved tidlig eller aktiv ILD |
| Pulmonal hypertensjon | Ekkokardiografi, NT-proBNP, DLCO, EKG | Minst årlig |
| Hjerte | EKG, ekkokardiografi, troponin og NT-proBNP etter klinisk vurdering | Årlig eller ved symptomer |
| Nyrer | Blodtrykk, kreatinin, eGFR, urinstiks, blodstatus | Ved hver kontroll, hyppigere ved høy risiko |
| Gastrointestinaltraktus | Symptomer, vekt, blodstatus, ferritin, albumin | Målrettet endoskopi, manometri eller transittutredning |
| Bevegelsesapparat | Leddstatus, muskelstyrke, CK | Etter symptomer og behandling |
| Hud og kar | mRSS, sårstatus, kapillaroskopi | Ved hver revmatologisk kontroll |
Interstitiell lungesykdom
HRCT skal tas ved diagnose fordi normal spirometri ikke utelukker ILD. Lungefunksjonsundersøkelse brukes deretter til longitudinell oppfølging. Risikoen for progresjon er høyere ved tidlig sykdom, diffus hududbredelse, anti-topoisomerase I, forhøyede inflammasjonsmarkører, lav forsert vitalkapasitet (FVC) eller DLCO og større utbredelse på HRCT [2].
Progresjon kan defineres på flere måter. Klinisk betydningsfull forverring foreligger blant annet ved:
- absolutt reduksjon av FVC med minst 10 prosentpoeng
- reduksjon av FVC med 5 til 9 prosentpoeng sammen med reduksjon av DLCO med minst 15 prosent
- økende fibrose på HRCT
- tydelig forverrede symptomer som ikke forklares av infeksjon, hjertesykdom, pulmonal hypertensjon eller anemi
HRCT gjentas ved forverring og kan vurderes etter 1 til 3 år hos pasienter med høy risiko eller usikker utvikling.
Pulmonal hypertensjon
Pulmonal hypertensjon defineres hemodynamisk som middeltrykk i lungearterien over 20 mmHg ved høyre hjertekateterisering. Prekapillær pulmonal hypertensjon krever i tillegg pulmonalt kapillært kiletrykk høyst 15 mmHg og pulmonal vaskulær motstand over 2 Wood-enheter, ifølge ESC/ERS 2022 [26].
SSc kan gi:
- gruppe 1, pulmonal arteriell hypertensjon
- gruppe 2, pulmonal hypertensjon som følge av venstresidig hjertesykdom
- gruppe 3, pulmonal hypertensjon ved ILD eller hypoksi
- gruppe 4, kronisk tromboembolisk pulmonal hypertensjon
- blandingsformer
Høyre hjertekateterisering kreves før PAH-spesifikk behandling. DETECT-algoritmen er validert for pasienter med sykdomsvarighet over tre år og DLCO under 60 prosent av forventet. Den bruker FVC/DLCO-ratio, telangiektasier, anti-sentromer, NT-proBNP, urat og høyre akse, etterfulgt av ekkokardiografiske variabler. I den opprinnelige studien oversåg algoritmen 4 prosent av PAH-tilfellene, men førte til kateterisering hos 62 prosent av den selekterte høyrisikogruppen [10].
flowchart TD
A["Sikker eller sterkt mistenkt SSc"] --> B["Basal organutredning<br>HRCT, lungefunksjon, EKG,<br>ekkokardiografi, blodtrykk og laboratorieprøver"]
B --> C["Risikostratifiser etter<br>hududbredelse, antistoffer,<br>sykdomsvarighet og organfunn"]
C --> D["Interstitiell lungesykdom"]
C --> E["Mistenkt pulmonal hypertensjon"]
C --> F["Rask blodtrykksstigning<br>eller akutt nyreskade"]
C --> G["Aktiv hudsykdom<br>eller annen organaffeksjon"]
D --> H["Bedøm utbredelse og progresjon<br>vurder mykofenolatmofetil og ved behov<br>målrettet tilleggsbehandling"]
E --> I["Utred årsak og gjennomfør<br>høyre hjertekateterisering"]
F --> J["Akutt innleggelse<br>start ACE-hemmer"]
G --> K["Organbasert behandling<br>og tverrfaglig oppfølging"]
Gastrointestinal utredning
Gastroskopi er indisert ved dysfagi, behandlingsrefraktær refluks, blødning, jernmangelanemi, ufrivillig vekttap eller mistanke om striktur, GAVE eller Barretts øsofagus. Øsofagusmanometri med pH- og impedansmåling brukes ved vedvarende dysfagi eller refluks til tross for behandling.
Ved mistenkt gastroparese brukes ventrikkeltømmingsundersøkelse. Bakteriell overvekst kan utredes med glukose- eller laktulosepustetest, men testenes sensitivitet er begrenset. Ved tydelig klinisk bilde er empirisk antibiotikabehandling ofte rimelig [5].
Mistenkt nyrekrise
Utredningen skal ikke forsinke behandlingen. Mål blodtrykket gjentatte ganger og analyser kreatinin, elektrolytter, blodstatus, retikulocytter, bilirubin, LD, haptoglobin og urinstiks. Blodutstryk brukes for å identifisere schistocytter. Proteinuri og hematuri er vanligvis moderate.
Nyrebiopsi er sjelden nødvendig ved typisk bilde, men vurderes ved normotensiv nyresvikt, aktivt urinsediment, uttalt proteinuri, feber eller mistanke om ANCA-assosiert vaskulitt, glomerulonefritt eller annen trombotisk mikroangiopati [6].
Differensialdiagnoser
| Differensialdiagnose | Funn som taler mot klassisk SSc |
|---|---|
| Primært Raynauds fenomen | Normalt kapillærbilde, negative SSc-antistoffer, ingen digitale sår eller systemmanifestasjoner |
| Lokalisert sklerodermi, morfea | Avgrensede hudlesjoner uten Raynauds fenomen, sklerodaktyli eller typisk affeksjon av indre organer |
| Eosinofil fasciitt | Smertefullt ødem, appelsinskallignende hud, eosinofili, fasciitt, vanligvis sparte fingre og ikke Raynauds fenomen |
| Skleromyksødem | Voksaktige papler, monoklonal gammopati, typisk histopatologi |
| Skleroødem | Indurasjon over nakke og øvre del av ryggen, ofte diabetesassosiert, hendene vanligvis spart |
| Nefrogen systemisk fibrose | Avansert nyresykdom og tidligere gadoliniumeksponering |
| Diabetisk keiroartropati | Diabetes, voksaktig håndhud, begrenset leddbevegelighet, ingen SSc-spesifikke karfunn |
| Kronisk graft-versus-host-sykdom | Forutgående allogen transplantasjon |
| Legemiddel- eller toksinutløst sklerodermi | Tidsmessig sammenheng med for eksempel bleomycin, taksaner, vinylklorid eller løsemidler |
| Blandet bindevevssykdom | Høye titre av anti-U1-RNP, typisk overlappsfenotype |
| Antisyntetasesyndrom eller inflammatorisk myopati | Uttalt muskelsvakhet, myosittantistoffer, mekanikerhender |
| Systemisk amyloidose eller annen avleiringssykdom | Monoklonal komponent, organmønster og histologi som taler for avleiring |
Ved raskt nyoppstått diffus hudsklerose hos en eldre pasient, særlig med anti-RNA-polymerase III, skal malignitet vurderes. Den samlede kreftrisikoen er moderat forhøyet, og lunge-, bryst-, hematologisk og hudmalignitet er overrepresentert i enkelte kohorter. Kreft nær SSc-debut er særlig assosiert med anti-RNA-polymerase III [11,12].
Behandling
Overordnede prinsipper
Pasienter med tidlig diffus SSc, progressiv ILD, pulmonal hypertensjon, hjerteaffeksjon eller nyrekrise bør håndteres i samarbeid med et senter med særlig SSc-kompetanse. Behandlingen velges etter organmanifestasjon og ikke bare etter hudsubtype [2,13].
Ikke-farmakologiske tiltak omfatter:
- røykeslutt
- individuelt tilpasset fysisk trening
- håndtrening og kontrakturprofylakse
- ergoterapeutisk vurdering
- karbeskyttelse og unngåelse av kulde
- ernæringsvurdering
- munn- og tannpleie
- vaksinasjon ut fra risikoprofil og immunsuppresjon
- psykososial støtte
Glukokortikoider skal brukes restriktivt. Dersom behandling er nødvendig for myositt, artritt eller annen overlappssykdom, bør lavest effektive dose brukes, og blodtrykk og nyrefunksjon må følges nøye.
Samlede legemiddeldoser
Dosene er typiske spesialistdoser og må tilpasses organfunksjon, komorbiditet, interaksjoner og lokale behandlingsprotokoller.
| Legemiddel | Dose | Kommentar |
|---|---|---|
| Mykofenolatmofetil | Start 500 mg to ganger daglig, titrering til 1 000 til 1 500 mg to ganger daglig | Førstevalg ved SSc-ILD og ofte ved tidlig diffus hudsykdom |
| Metotreksat | 15 til 25 mg én gang per uke | Primært hudsykdom og artritt, ikke førstevalg ved betydelig ILD |
| Nintedanib | 150 mg to ganger daglig, dosereduksjon til 100 mg to ganger daglig ved intoleranse | Antifibrotisk, vanlig bivirkning er diaré |
| Tocilizumab | 162 mg subkutant én gang per uke | Vurderes ved tidlig inflammatorisk diffus SSc, særlig med ILD-risiko |
| Rituksimab | 1 000 mg intravenøst dag 1 og 15, alternativt 375 mg/m² én gang per uke i fire uker | Regimet varierer mellom sentre og indikasjoner |
| Nifedipin med modifisert frisetting | 30 mg daglig, titrering til 60 mg daglig | Førstevalg ved Raynauds fenomen dersom blodtrykket tillater det |
| Sildenafil | 20 mg tre ganger daglig | Ved alvorligere Raynauds fenomen eller digitale sår; høyere doser brukes iblant etter spesialistforordning |
| Iloprost | 0,5 til 2 ng/kg/min intravenøst over cirka 6 timer daglig i 3 til 5 dager | Ved truende iskemi eller alvorlige digitale sår |
| Bosentan | 62,5 mg to ganger daglig i 4 uker, deretter 125 mg to ganger daglig | Reduserer nye digitale sår, men leger ikke sikkert eksisterende sår |
| Omeprazol | 20 til 40 mg én eller to ganger daglig | Tas før måltid, dosen styres av symptomer og endoskopifunn |
Nasjonal refusjon, godkjent indikasjon og regional tilgang kan avvike fra internasjonale anbefalinger, særlig for biologiske legemidler, nintedanib, bosentan og PAH-legemidler.
Hudfibrose og tidlig diffus sykdom
Alle pasienter med tidlig diffus kutan SSc bør vurderes for sykdomsmodifiserende behandling. Mykofenolatmofetil er vanligvis førstevalg fordi det kan påvirke både hud og lunger. Metotreksat er et alternativ ved dominerende hud- eller leddsykdom uten klinisk viktig ILD [2,13].
I Scleroderma Lung Study II bedret FVC, dyspné og hudskår seg i både mykofenolatmofetil- og cyklofosfamidgruppen, uten signifikant forskjell mellom behandlingene. Mykofenolatmofetil ga færre behandlingsavbrudd og betydelig mindre leukopeni og trombocytopeni [14].
Rituksimab kan vurderes ved progressiv hudsykdom eller samtidig ILD. I DESIRES-studien falt mRSS etter 24 uker med 6,30 poeng i rituksimabgruppen, men økte med 2,14 poeng i placebogruppen, en forskjell på 8,44 poeng [15].
Autolog hematopoetisk stamcelletransplantasjon kan bedre hendelsesfri overlevelse og hudsykdom ved aggressiv tidlig diffus SSc. Behandlingen er forbundet med risiko for behandlingsrelatert mortalitet, infeksjon, infertilitet, kardiotoksisitet og sekundær malignitet. Den skal derfor forbeholdes nøye selekterte pasienter med høy risiko for progresjon, men uten avansert irreversibel hjerte-, lunge- eller nyreskade [1].
Interstitiell lungesykdom
Mykofenolatmofetil anbefales som førstelinjebehandling ved klinisk relevant eller progresjonsutsatt SSc-ILD. Cyklofosfamid, rituksimab og tocilizumab er alternativer eller tillegg i utvalgte tilfeller. American Thoracic Society anbefaler mykofenolatmofetil og foreslår, med lavere evidensstyrke, cyklofosfamid, rituksimab, tocilizumab, nintedanib og kombinasjonen nintedanib pluss mykofenolatmofetil [16].
Nintedanib er primært antifibrotisk og er ikke vist å bedre hudsykdom. I SENSCIS-studien var det årlige FVC-tapet 52,4 ml med nintedanib og 93,3 ml med placebo, en forskjell på 41,0 ml per år. Diaré ble rapportert hos 75,7 prosent med nintedanib [17]. Følg vekt, leverprøver, gastrointestinal toleranse og ernæringsstatus.
Tocilizumab er særlig relevant ved tidlig diffus sykdom med inflammatorisk aktivitet og risiko for lungeprogresjon. I en post hoc-analyse av focuSSced var endringen i FVC i prosent av forventet verdi etter 48 uker minus 0,1 prosentpoeng med tocilizumab og minus 6,3 prosentpoeng med placebo blant pasienter med ILD [18]. Hudendepunktet i den opprinnelige studien nådde derimot ikke det primære effektmålet.
Støttebehandling omfatter lungerehabilitering, fysisk aktivitet, røykeslutt, behandling av refluks og aspirasjon, vaksinasjon, oksygen ved hypoksemi og tidlig transplantasjonsvurdering ved avansert sykdom. Profylakse mot Pneumocystis jirovecii-pneumoni vurderes ved kraftig kombinert immunsuppresjon, særlig med rituksimab eller cyklofosfamid.
Raynauds fenomen og digitale sår
Alle pasienter skal få råd om varmende bekledning, hansker, røykeslutt, unngåelse av sympatomimetika og beskyttelse mot mekanisk traume.
Kalsiumantagonister av dihydropyridintypen er førstelinjebehandling. Ved utilstrekkelig effekt brukes fosfodiesterase-5-hemmere. Intravenøs iloprost brukes ved alvorlig iskemi, alvorlige digitale sår eller truende vevstap. Bosentan reduserer forekomsten av nye digitale sår, men er ikke primært en sårhelende behandling. Systematiske litteraturoversikter støtter nifedipin, sildenafil, intravenøs iloprost og bosentan, men effektene er ofte moderate [19].
Digitale sår skal vurderes med tanke på infeksjon, osteitt, kalsinose og makrovaskulær okklusjon. Gi adekvat analgesi og lokal sårbehandling. Ved kritisk iskemi kreves akutt karvurdering og intravenøs vasodilatasjon. Kirurgisk sympatektomi eller revaskularisering kan bli aktuelt i terapiresistente tilfeller.
Pulmonal arteriell hypertensjon
Behandlingen skal skje ved PAH-senter. Nydiagnostisert SSc-PAH behandles vanligvis med initial kombinasjon av en endotelinreseptorantagonist og en fosfodiesterase-5-hemmer. Ved utilstrekkelig respons eller høyrisikoprofil legges prostasyklinrettet behandling til. Intravenøs epoprostenol er sentralt ved avansert høyrisiko-PAH.
Initial kombinasjon med ambrisentan og tadalafil har i studier redusert risikoen for klinisk svikt sammenlignet med monoterapi. Valget påvirkes av funksjonsklasse, hemodynamikk, høyre ventrikkels funksjon, komorbiditet, graviditetsrisiko og samtidig ILD [20].
Rutinemessig antikoagulasjon anbefales ikke ved SSc-PAH fordi nytten er usikker og risikoen for gastrointestinal blødning kan være forhøyet. Antikoagulasjon gis derimot ved annen etablert indikasjon, for eksempel kronisk tromboembolisk pulmonal hypertensjon.
Sklerodermisk nyrekrise
Mistenkt nyrekrise krever akutt sykehusbehandling og umiddelbar behandling med ACE-hemmer. Behandlingen skal fortsette selv om kreatinin initialt stiger. En langtidsvirkende ACE-hemmer titreres raskt, ofte ved doseøkning hvert døgn, til blodtrykket er kontrollert eller maksimal tolerert dose er nådd. Ved hemodynamisk ustabilitet kan korttidsvirkende kaptopril være lettere å styre.
Kalsiumantagonister, alfablokkere eller andre antihypertensiva kan legges til. Betablokkere bør unngås i den akutte situasjonen fordi de kan redusere minuttvolumet og forverre perifer og renal vasokonstriksjon. Angiotensinreseptorblokkere regnes ikke som likeverdige med ACE-hemmere.
ACE-hemmer skal ikke gis profylaktisk utelukkende for å forebygge nyrekrise. Forutgående behandling kan maskere den diagnostisk viktige blodtrykksstigningen og har i observasjonsdata vært assosiert med dårligere nyreutfall [6].
Dialyse er ofte nødvendig akutt. Bedring av nyrefunksjonen kan skje inntil to år etter krisen. Henvisning til nyretransplantasjon kan vurderes etter 12 måneder dersom tegn til betydelig bedring av nyrefunksjonen mangler (BSR 2024, 1B) [2].
Gastrointestinal sykdom
Refluks behandles med protonpumpehemmere, ofte i høy dose, sammen med hevet hodeende, små måltider og unngåelse av sene kveldsmåltider. Ved vedvarende symptomer skal etterlevelse, doseringstidspunkt, øsofagitt, striktur, candidaøsofagitt, dysmotilitet og gastroparese vurderes.
Prokinetiske legemidler kan vurderes ved dokumentert dysmotilitet eller gastroparese, men bruken begrenses av interaksjoner og bivirkninger. Bakteriell overvekst behandles med antibiotika, iblant i roterende kurer ved residiv. Unngå rutinemessig probiotikabehandling som erstatning for diagnostikk og etablert behandling.
Intestinal pseudoobstruksjon krever sykehusbehandling, tarmhvile, korreksjon av væske og elektrolytter, dekompresjon og spesialistvurdering. Mekanisk hinder må utelukkes før prokinetisk behandling gis. Ved underernæring trengs klinisk ernæringsfysiolog, substitusjonsbehandling og iblant enteral eller parenteral ernæring [5].
GAVE behandles endoskopisk, vanligvis med argonplasmakoagulasjon, og jernmangel korrigeres. Transfusjon kan være nødvendig ved alvorlig anemi eller aktiv blødning.
Kalsinose
Kalsinose forekommer hos opptil 20 til 40 prosent og kan gi smerter, sår, infeksjon og nervekompresjon. Konvensjonell røntgen er oftest tilstrekkelig diagnostikk. Ingen medikamentell behandling har overbevisende effekt i større randomiserte studier. Unngå traume, behandle infeksjon og optimaliser den digitale sirkulasjonen. Kirurgisk eksisjon er mest effektiv ved velavgrensede symptomgivende lesjoner, men medfører risiko for residiv og sårtilhelingsproblemer [21].
Graviditet
Graviditet bør planlegges sammen med revmatolog og spesialisert svangerskapsomsorg. Pasienter med tidlig raskt progredierende diffus sykdom, pulmonal arteriell hypertensjon, alvorlig hjerte- eller lungesykdom eller nylig gjennomgått nyrekrise har høy risiko. Pulmonal arteriell hypertensjon innebærer særlig høy maternell mortalitet, og det frarådes vanligvis graviditet.
Mykofenolat, metotreksat, cyklofosfamid, nintedanib og endotelinreseptorantagonister er kontraindisert under graviditet. Ved mistenkt nyrekrise under graviditet skal ACE-hemmer likevel gis fordi morens livstruende tilstand veier tyngre enn risikoen for fosteret [22].
Oppfølging og prognose
Oppfølgingen skal være individualisert, men strukturert. Ved tidlig diffus sykdom og i løpet av de første tre til fem årene trengs ofte vurdering hver tredje til sjette måned. Stabil begrenset sykdom kan følges sjeldnere, men årlig kardiopulmonal screening skal fortsette fordi PAH og annen organaffeksjon kan debutere sent.
Ved hver kontroll bør følgende vurderes:
- nyoppstått dyspné, hoste, synkope, palpitasjoner eller brystsmerter
- dysfagi, refluks, avføringsforstyrrelser og vekttap
- Raynaud-aktivitet, digitale sår og infeksjon
- hudprogresjon og kontrakturer
- blodtrykk, kreatinin og urinstiks
- behandlingseffekt, toksisitet og vaksinasjonsstatus
Pasienter med høy risiko for nyrekrise bør måle blodtrykket hjemme minst to ganger per uke. En vedvarende systolisk økning på over 30 mmHg fra det vanlige nivået, eller nyoppstått hodepine, synsforstyrrelser eller dyspné, skal føre til umiddelbar kontakt med helsetjenesten [6].
Utover ordinær befolkningsbasert kreftscreening bør utvidet malignitetsutredning vurderes ved sen debut, anti-RNA-polymerase III, raskt progredierende diffus hudsykdom, vekttap, avvikende funn ved klinisk undersøkelse eller annen paraneoplastisk fenotype. Undersøkelsen rettes etter alder, kjønn, symptomer, røyking, tidligere cyklofosfamideksponering og eksisterende lunge- eller øsofagussykdom [11,12].
Prognosen er bedret gjennom tidligere oppdagelse av organaffeksjon, ACE-hemmerbehandling ved nyrekrise og mer effektiv behandling av ILD og PAH. Prognostisk ugunstige faktorer er mannlig kjønn, høy alder ved debut, diffus hudsykdom, rask hudprogresjon, anti-topoisomerase I, anti-RNA-polymerase III, lav FVC eller DLCO, omfattende ILD, pulmonal hypertensjon, primær hjerteaffeksjon og nyrekrise. Den viktigste måten å bedre prognosen på er systematisk screening, korrekt fenotyping og behandling før irreversibel organskade har utviklet seg.
Kilder
- Pope JE et al. State-of-the-art evidence in the treatment of systemic sclerosis. Nature Reviews Rheumatology 2023. PMID: 36849541
- Denton CP et al. The 2024 British Society for Rheumatology guideline for management of systemic sclerosis. Rheumatology 2024. PMID: 39255973
- Bellocchi C et al. Predicting the Progression of Very Early Systemic Sclerosis: Current Insights. Open Access Rheumatology 2022. PMID: 36133926
- Glynn P et al. Cardiovascular Imaging for Systemic Sclerosis Monitoring and Management. Frontiers in Cardiovascular Medicine 2022. PMID: 35433887
- Volkmann ER, McMahan Z. Gastrointestinal involvement in systemic sclerosis: pathogenesis, assessment and treatment. Current Opinion in Rheumatology 2022. PMID: 35993874
- Cole A et al. Renal Disease and Systemic Sclerosis: an Update on Scleroderma Renal Crisis. Clinical Reviews in Allergy & Immunology 2023. PMID: 35648373
- van den Hoogen F et al. 2013 classification criteria for systemic sclerosis: an American college of rheumatology/European league against rheumatism collaborative initiative. Annals of the Rheumatic Diseases 2013. PMID: 24092682
- Hamaguchi Y, Takehara K. Anti-nuclear autoantibodies in systemic sclerosis: News and perspectives. Journal of Scleroderma and Related Disorders 2018. PMID: 35382013
- Lazzaroni MG, Airò P. Anti-RNA polymerase III antibodies in patients with suspected and definite systemic sclerosis: Why and how to screen. Journal of Scleroderma and Related Disorders 2018. PMID: 35382018
- Coghlan JG et al. Evidence-based detection of pulmonary arterial hypertension in systemic sclerosis: the DETECT study. Annals of the Rheumatic Diseases 2014. PMID: 23687283
- Lepri G et al. Systemic Sclerosis Association with Malignancy. Clinical Reviews in Allergy & Immunology 2022. PMID: 36121543
- Romanowska-Próchnicka K et al. Scleroderma and scleroderma-like syndromes. Frontiers in Immunology 2024. PMID: 38887288
- Del Galdo F et al. EULAR recommendations for the treatment of systemic sclerosis: 2023 update. Annals of the Rheumatic Diseases 2025. PMID: 39874231
- Tashkin DP et al. Mycophenolate mofetil versus oral cyclophosphamide in scleroderma-related interstitial lung disease: Scleroderma Lung Study II. Lancet Respiratory Medicine 2016. PMID: 27469583
- Ebata S et al. Safety and efficacy of rituximab in systemic sclerosis: DESIRES. Lancet Rheumatology 2021. PMID: 38279402
- Raghu G et al. Treatment of Systemic Sclerosis-associated Interstitial Lung Disease: Evidence-based Recommendations. American Journal of Respiratory and Critical Care Medicine 2024. PMID: 37772985
- Distler O et al. Nintedanib for Systemic Sclerosis-Associated Interstitial Lung Disease. New England Journal of Medicine 2019. PMID: 31112379
- Roofeh D et al. Tocilizumab Prevents Progression of Early Systemic Sclerosis-Associated Interstitial Lung Disease. Arthritis & Rheumatology 2021. PMID: 33538094
- Costa E et al. Systematic literature review to inform the Portuguese recommendations for the management of Raynaud's phenomenon and digital ulcers in systemic sclerosis and other connective tissue diseases. ARP Rheumatology 2024. PMID: 38306796
- Saygin D, Domsic RT. Pulmonary Arterial Hypertension in Systemic Sclerosis: Challenges in Diagnosis, Screening and Treatment. Open Access Rheumatology 2019. PMID: 31920409
- Davuluri S et al. Calcinosis in systemic sclerosis. Current Opinion in Rheumatology 2022. PMID: 35993867
- Clark KE et al. Systemic sclerosis in pregnancy. Obstetric Medicine 2020. PMID: 33093861
- Bairkdar M et al. Incidence and prevalence of systemic sclerosis globally: a comprehensive systematic review and meta-analysis. Rheumatology (Oxford) 2021. PMID: 33630060
- Andréasson K et al. Prevalence and incidence of systemic sclerosis in southern Sweden: population-based data with case ascertainment using the 1980 ARA criteria and the proposed ACR-EULAR classification criteria. Annals of the Rheumatic Diseases 2014. PMID: 23897770
- Bellando-Randone S et al. Progression of patients with Raynaud's phenomenon to systemic sclerosis: a five-year analysis of the European Scleroderma Trial and Research group multicentre, longitudinal registry study for Very Early Diagnosis of Systemic Sclerosis (VEDOSS). Lancet Rheumatology 2021. PMID: 38287630
- Humbert M et al. 2022 ESC/ERS Guidelines for the diagnosis and treatment of pulmonary hypertension. European Heart Journal 2022. PMID: 36017548