Sammendrag
Turners syndrom skyldes fullstendig eller delvis mangel på det ene kjønnskromosomet og forekommer hos omtrent 50 per 100 000 jenter og kvinner. Fenotypen varierer fra uttalte medfødte avvik til bare kortvoksthet eller prematur ovarialinsuffisiens. Diagnosen stilles med kromosomanalyse der minst 30 metafaser telles. Alle med diagnosen trenger livslang tverrfaglig oppfølging, uavhengig av karyotype [1].
Ved diagnose skal hjertet og hele den torakale aorta vurderes med ekkokardiografi og hjerte-MR. Hos symptomfrie barn med fullstendig visualiserte og normale funn ved ekkokardiografi kan hjerte-MR utsettes til den kan gjøres uten narkose. Blodtrykket følges minst årlig, helst supplert med 24-timersmåling. Kortvoksthet behandles tidlig med veksthormon. Ved ovarialsvikt startes pubertetsinduksjon med lav dose 17-beta-østradiol rundt 11 til 12 års alder, etterfulgt av langsom doseøkning og senere tillegg av progesteron. Fertilitetsrådgivning skal tilbys tidlig, fordi ovarialreserven kan forsvinne raskt. Svangerskap krever grundig kardiovaskulær risikovurdering og bør unngås ved uttalt aortadilatasjon. Regelmessig screening er nødvendig for blant annet hypotyreose, cøliaki, diabetes, leverpåvirkning, hørselstap og lav bentetthet.
Bakgrunn og epidemiologi
Turners syndrom defineres klinisk og cytogenetisk hos et individ med kvinnelig fenotype, ett normalt X-kromosom og fullstendig eller delvis mangel på det andre kjønnskromosomet, sammen med minst ett typisk klinisk funn. Ren 45,X utgjør omtrent 40 til 50 prosent av tilfellene. De øvrige har for eksempel 45,X/46,XX-mosaikk, isokromosom Xq, ring-X, delesjon av Xp eller Xq eller Y-kromosommateriale [2].
Prevalensen blant levendefødte jenter er omtrent 1 av 2 000 til 2 500. Prenatalt er 45,X betydelig vanligere, men de fleste slike svangerskap ender med spontanabort. Graden av mosaikk i perifert blod forutsier ikke fenotypen sikkert, fordi fordelingen mellom ulike cellelinjer kan variere mellom organer.
Komorbiditeten omfatter først og fremst:
- kortvoksthet
- prematur ovarialinsuffisiens
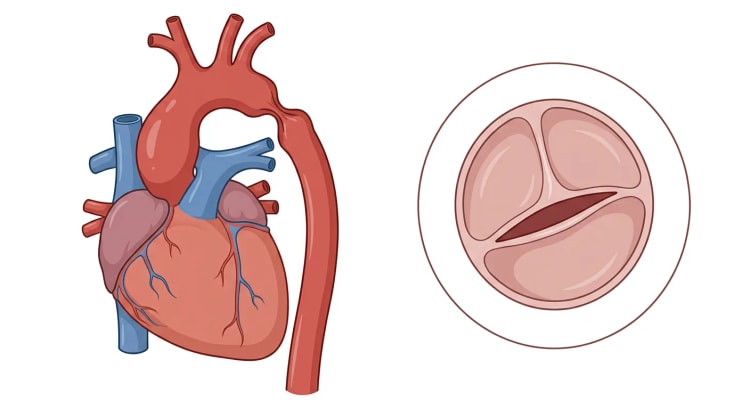
- bikuspid aortaklaff, koarktasjon av aorta og aortopati
- hypertensjon og metabolsk sykdom
- autoimmun tyreoideasykdom og cøliaki
- hørselstap og residiverende otitter
- nyremisdannelser
- leverpåvirkning
- nedsatt benstyrke
- spesifikke nevrokognitive og psykososiale vansker
Kardiovaskulær sykdom er den viktigste årsaken til for tidlig død. I en retrospektiv langtidskohort hadde 41 prosent medfødt hjertefeil, 32 prosent bikuspid aortaklaff, 14 prosent koarktasjon av aorta og 2 prosent aortadisseksjon. Overlevelsen var lavere enn hos matchede kontroller, og dødeligheten var omtrent tredoblet [3]. Resultater fra slike spesialistkohorter kan likevel overvurdere forekomsten av alvorlig sykdom.
Patofysiologi
Fenotypen skyldes hovedsakelig haploinsuffisiens av gener som normalt unngår X-inaktivering. Best etablert er haploinsuffisiens av SHOX, som bidrar til kortvoksthet, korte metakarpalben, cubitus valgus og Madelungs deformitet. Ytterligere doseavhengige gener antas å påvirke karvegg, lymfesystem, immunregulering og gonadeutvikling [2].
Ovariene inneholder vanligvis kjønnsceller tidlig i fosterlivet, men follikkeltapet akselererer senere i fosterlivet og i barndommen. Følgen blir varierende grad av ovarialsvikt, fra primær amenoré til spontan pubertet med senere prematur menopause.
Aortasykdommen er multifaktoriell. Bikuspid aortaklaff, koarktasjon og hypertensjon øker den hemodynamiske belastningen, men trolig bidrar også en primær arteriopati. Disseksjon kan derfor oppstå ved mindre absolutte aortadiametre og i yngre alder enn i normalbefolkningen. Aortamålene må indekseres til kroppsstørrelse eller høyde.
Klinisk bilde
Når diagnosen bør mistenkes
Fenotypen er aldersavhengig og kan være diskret. Diagnosen bør vurderes ved ett eller flere av følgende funn:
| Alder eller situasjon | Funn som bør vekke mistanke |
|---|---|
| Foster | Cystisk hygrom, generalisert ødem, venstresidig hjertefeil, kort femur, nyremisdannelse eller avvikende screening for kjønnskromosomer |
| Nyfødt | Lymfødem i hender eller føtter, nakkefold, bred brystkasse, koarktasjon, ernæringsvansker eller lav fødselsvekt |
| Barndom | Uforklart kortvoksthet, avflatende lengdevekst, residiverende otitter, hørselstap, cubitus valgus, kort fjerde metakarpalben eller nyremisdannelse |
| Ungdom | Manglende eller stagnert pubertet, primær amenoré, kortvoksthet eller hypergonadotrop hypogonadisme |
| Voksen | Infertilitet, prematur ovarialinsuffisiens, kortvoksthet, bikuspid aortaklaff, koarktasjon eller tidlig aortadisseksjon |
Venstresidig medfødt hjertefeil hos en jente, særlig koarktasjon eller bikuspid aortaklaff, skal føre til genetisk vurdering med tanke på Turners syndrom. Bikuspid aortaklaff forekommer hos omtrent 20 til 30 prosent og koarktasjon hos omtrent 7 til 18 prosent [4].
Vekst og pubertet
Lengdeveksten er ofte nedsatt allerede prenatalt og avtar gradvis gjennom barndommen. Uten behandling blir sluttlengden i gjennomsnitt omtrent 20 cm kortere enn i den kvinnelige normalbefolkningen [2]. Den pubertale vekstspurten uteblir ofte.
Spontan brystutvikling forekommer hos et mindretall, særlig ved 45,X/46,XX-mosaikk. Bare omtrent 5 til 20 prosent får spontan menarke, og ovarialfunksjonen kan deretter avta raskt. Normalt pubertetsforløp utelukker derfor ikke diagnosen.
Nevrokognisjon og psykisk helse
Det generelle intelligensnivået er vanligvis normalt. Vanlige relative vansker gjelder visuospatial evne, matematikk, eksekutive funksjoner, oppmerksomhet, forståelse av sosiale situasjoner og prosesseringshastighet. Språklige ferdigheter er ofte en relativ styrke. Ring-X kan være forbundet med utviklingshemning. Kognitiv og nevropsykologisk vurdering samt screening av atferd og sosial og emosjonell fungering anbefales som del av oppfølgingen gjennom hele livet [1]. Målrettet psykologisk vurdering gjøres i tillegg ved skolevansker, sosiale vansker, angst, depresjon eller mistanke om nevropsykiatrisk tilstand.
Utredning og diagnostikk
Cytogenetisk diagnostikk
Førstevalg er kromosomanalyse av perifert blod med telling av minst 30 metafaser. Dette gir omtrent 95 prosent sannsynlighet for å oppdage en cellelinje som utgjør minst 10 prosent av cellene. Ved sterk klinisk mistanke til tross for normal karyotype i blod kan flere metafaser, FISH, kromosomal mikromatriseanalyse eller analyse av annet vev vurderes [1].
Mikromatriseanalyse kan påvise kopitallsendringer, men viser ikke alltid lavgradig mosaikk eller strukturelle kromosomavvik like godt som konvensjonell karyotyping. Hurtiganalyse med FISH eller PCR kan brukes når det trengs et raskt svar, men bør følges av fullstendig kromosomanalyse.
Let etter Y-kromosommateriale med molekylær metode ved virilisering eller når karyotypen tyder på Y-materiale. Generell molekylær screening av alle med 45,X uten virilisering anbefales ikke rutinemessig i den internasjonale retningslinjen [1].
Lavgradig 45,X-mosaikk under 5 prosent som oppdages etter 50 års alder skal normalt ikke alene diagnostiseres som Turners syndrom. En isolert delesjon distalt for Xq24 gir heller ikke det typiske syndrombildet.
Prenatal diagnostikk
Et avvikende NIPT-resultat er et screeningfunn, ikke en diagnose. Falskt positive resultater kan skyldes placentamosaikk eller avvik i morens kjønnskromosomer. Tilby genetisk veiledning, detaljert ultralyd og invasiv diagnostikk med korionvillusbiopsi eller amniocentese. Ved normal fosterdiagnostikk, eller dersom invasiv prøvetaking ikke gjøres, kan karyotyping av moren vurderes. Prenatal diagnose skal bekreftes postnatalt med karyotyping i blod [1].
Føtal ekkokardiografi skal utføres ved bekreftet eller sterkt mistenkt diagnose.
Basal organutredning etter diagnose
flowchart TD
A["Turners syndrom<br>bekreftet"] --> B["Klinisk undersøkelse<br>og vekstdata"]
A --> C["Ekkokardiografi, EKG<br>og blodtrykk"]
A --> D["Hjerte-MR, hos barn når den<br>kan gjøres uten narkose"]
A --> E["Ultralyd av nyrer"]
A --> F["TSH, glukose, lipider<br>leverprøver og cøliakiprøve"]
A --> G["Hørsel og syn"]
A --> H["FSH, LH og AMH<br>ut fra alder"]
H --> I["Endokrinologisk og<br>fertilitetsmedisinsk plan"]
C --> J["Risikobasert livslang<br>kardiologisk oppfølging"]
D --> J
Ved ny diagnose bør følgende inngå:
- høyde, vekt, KMI og pubertetsstadium
- blodtrykk i armer og ben, pulser og hjerteauskultasjon
- ekkokardiografi og hvile-EKG
- hjerte-MR hos ungdom og voksne, helst innen 12 måneder; hos symptomfrie barn der hjerte og aorta er fullstendig visualisert og normale ved ekkokardiografi anbefales likevel en første hjerte-MR, som kan utsettes til den kan gjøres uten narkose
- ultralyd av nyrer og urinveier
- hørselsvurdering og otoskopi
- øyeundersøkelse, særlig hos små barn
- TSH og fritt T4
- blodstatus, kreatinin og leverprøver
- fastende glukose eller HbA1c samt lipidprofil ut fra alder
- IgA-antistoffer mot transglutaminase og total-IgA
- FSH, LH, østradiol og AMH når pubertet eller fertilitet skal vurderes
- 25-OH-vitamin D og senere bentetthetsmåling etter alder og risiko
Nyremisdannelser forekommer hos omtrent en tredjedel eller flere, først og fremst hesteskonyre, dobbelt samlesystem og leiringsanomalier [2]. Normal nyrefunksjon utelukker ikke anatomisk avvik.
Differensialdiagnoser
| Tilstand | Skillende funn eller analyse |
|---|---|
| SHOX-mangel | Kortvoksthet og skjelettrekk uten typisk ovarialsvikt eller generelt X-kromosomavvik |
| Noonans syndrom | Lignende halsfold og hjertefeil, men ofte pulmonalstenose eller hypertrofisk kardiomyopati. Diagnose med genpanel |
| 46,XX prematur ovarialinsuffisiens | Normal kvinnelig karyotype, uten typisk aortopati eller Turner-fenotype |
| Komplett gonadedysgenesi, 46,XY | Kvinnelige ytre genitalia, manglende pubertet, forhøyede gonadotropiner og 46,XY |
| Hypofysær hypogonadisme | Lav eller inadekvat normal FSH og LH, i motsetning til ovarialsvikt |
| Konstitusjonelt forsinket pubertet | Bevart veksthastighet, ofte arvelighet og ingen syndromspesifikk komorbiditet |
| Kronisk systemsykdom eller cøliaki | Veksthemming med sykdomsspesifikke laboratoriefunn |
| Andre kromosomavvik | Fastslås med karyotyping eller mikromatriseanalyse |
Behandling
Behandlingen bør koordineres av barneendokrinolog i oppveksten og deretter av endokrinolog for voksne eller annen lege med særlig erfaring med Turners syndrom. Kardiologi, klinisk genetikk, gynekologi, reproduksjonsmedisin, øre-nese-hals-lege og psykolog trekkes inn ved behov.
Veksthormon
Veksthormon bør tilbys tidlig ved avtagende veksthastighet, kortvoksthet eller klar risiko for kort sluttlengde. Behandling kan startes fra omtrent 2 års alder og trenger ikke å forutgås av påvist veksthormonmangel [1].
Startdosen er som regel 45 til 50 mikrogram/kg daglig subkutant. Ved utilstrekkelig respons kan dosen økes til høyst 68 mikrogram/kg daglig. Behandlingen bedrer sluttlengden, særlig når den startes tidlig og brukes konsekvent gjennom de prepubertale årene [5].
Mål høyde minst hver sjette måned og IGF-1 minst årlig. Vurder etterlevelse, injeksjonsteknikk, tyreoideafunksjon og cøliaki ved utilstrekkelig respons. Dosen kan måtte reduseres ved vedvarende forhøyet IGF-1. Avslutt når lengdeveksten er under 2 cm per år, skjelettalderen er minst 14 år eller epifyseskivene er lukket.
Pubertetsinduksjon og hormonell substitusjon
FSH, LH og AMH måles hensiktsmessig ved 8 til 9 års alder og deretter årlig til omtrent 11 til 12 års alder. Ved forhøyet FSH i minst to prøver og manglende spontan pubertet startes lavdose 17-beta-østradiol rundt 11 til 12 års alder [1].
Transdermalt østradiol foretrekkes fordi det gir fysiologisk tilførsel uten førstepassasjemetabolisme i leveren. Peroralt 17-beta-østradiol er et alternativ. Dosen økes gradvis over 2 til 4 år, veiledet av brystutvikling, vekst, uterusstørrelse, blødningsmønster og serum-østradiol. Et rimelig mål ved full voksendose er en østradiolkonsentrasjon i serum på omtrent 350 til 500 pmol/L, men prøven må tolkes i lys av preparat og tidspunkt.
Progesteron legges til ved gjennombruddsblødning eller etter omtrent 18 til 24 måneders østrogenbehandling, når uterus og endometriet er østrogenstimulert. Mikronisert progesteron 200 mg daglig i 10 til 12 dager per måned er førstevalg ifølge den internasjonale retningslinjen. Behandlingen fortsetter minst til normal menopausealder, vanligvis 50 til 55 år [1,6].
| Legemiddel | Dose | Kommentar |
|---|---|---|
| Somatropin | 45 til 50 mikrogram/kg subkutant én gang daglig | Kan økes ved utilstrekkelig respons |
| Somatropin, maksimal dose | 68 mikrogram/kg subkutant én gang daglig | Følg høyde og IGF-1 |
| Transdermalt 17-beta-østradiol | Start vanligvis 7 mikrogram per døgn (et halvt 14-mikrogramsplaster eller en fjerdedel av et 25-mikrogramsplaster) | Øk hver 6. til 12. måned over 2 til 4 år til voksendose |
| Peroralt 17-beta-østradiol | Start vanligvis 0,25 mg daglig | Alternativ når transdermal behandling ikke er egnet, titreres gradvis |
| Transdermalt 17-beta-østradiol, voksendose | Vanligvis 50 til 100 mikrogram per døgn | Individualiseres etter klinisk respons og østradiolnivå |
| Peroralt 17-beta-østradiol, voksendose | Vanligvis 2 til 4 mg daglig | Unge kvinner har ofte nytte av mer enn 2 mg |
| Mikronisert progesteron | 200 mg daglig i 10 til 12 dager per måned | Legges til etter gjennombruddsblødning eller etablert østrogenisering |
Tilgjengelige preparater og muligheten til å dele transdermale plastre varierer. Dosering hos barn bør derfor forordnes og følges opp av barneendokrinolog med kjennskap til tilgjengelige produkter.
Fertilitet
Fertilitetsspørsmålet skal tas opp tidlig og gjentatte ganger. Spontant svangerskap forekommer hos omtrent 1 til 3 prosent med ren 45,X og betydelig oftere ved 45,X/46,XX-mosaikk. Spontan menarke, målbar AMH og en 46,XX-cellelinje er forbundet med større sannsynlighet for gjenværende ovarialreserve, men ingen enkelttest forutsier fertiliteten sikkert [7].
Henvis tidlig til reproduksjonsmedisinsk enhet dersom AMH er målbar, spontan pubertet foreligger eller familien ønsker rådgivning. Nedfrysing av egg etter hormonstimulering er den viktigste etablerte metoden hos postmenarkale pasienter som kan forstå og gjennomgå behandlingen. I publiserte tilfeller har medianen vært omtrent fem nedfrosne oocytter per stimuleringssyklus, noe som innebærer usikker sjanse for fremtidig levende fødsel. Kryopreservering av ovarialvev er eksperimentelt og bør ved Turners syndrom, uansett alder, bare tilbys innenfor en etisk godkjent forskningsprotokoll eller etter godkjenning fra klinisk etikkomité [1].
Eggdonasjon kan muliggjøre svangerskap ved ovarialsvikt, men den kardiovaskulære risikoen avgjør om svangerskap er medisinsk forsvarlig.
Kardiovaskulær behandling og svangerskapsvurdering
Alle trenger livslang oppfølging. Dersom den innledende undersøkelsen er helt normal, gjøres ekkokardiografi ved 9 til 11 års alder, ved avsluttet vekst eller overgang til voksenhelsetjenesten og deretter minst hvert femte til tiende år hos voksne. Hyppigere bildediagnostikk kreves ved bikuspid aortaklaff, koarktasjon, hypertensjon eller aortadilatasjon [1].
Hos personer over 15 år brukes blant annet:
- AHI, aortadiameter i mm delt på høyde i meter
- ASI, aortadiameter i cm delt på kroppsoverflate i m²
- Turner-spesifikk Z-skår
Aortadilatasjon anses å foreligge ved omtrent AHI minst 20 mm/m, ASI over 2,0 cm/m² eller Z-skår over 2,5. Betablokker, angiotensinreseptorblokker eller begge anbefales ved samtidig hypertensjon og dilatert aorta. Behandling kan vurderes også ved normalt blodtrykk dersom aorta er dilatert. Hypertensjon uten aortadilatasjon behandles etter vanlige retningslinjer.
Kardiovaskulær kirurgisk konferanse bør vurderes ved AHI over 23 mm/m, ASI over 2,3 cm/m² eller Z-skår over 3,5 sammen med en ytterligere risikofaktor. Risikofaktorer er bikuspid aortaklaff, koarktasjon, hypertensjon eller diametertilvekst over 3 mm per år. AHI over 25 mm/m, ASI over 2,5 cm/m² eller Z-skår over 4 tilsier vurdering for elektiv kirurgi også uten ytterligere risikofaktor [1].
Før svangerskap eller assistert befruktning skal hjerte-MR eller EKG-styrt CT være utført innen to år, ofte nærmere svangerskapet. Svangerskap bør unngås ved uttalt aortadilatasjon, særlig sammen med andre risikofaktorer. Under svangerskapet tilstrebes blodtrykk under 130/80 mmHg. Lavrisikopasienter undersøkes med ekkokardiografi rundt svangerskapsuke 20. Ved aortadilatasjon eller annen risikofaktor gjøres ekkokardiografi minst hver tolvte uke. Risikoen vedvarer postpartum [1].
Y-kromosommateriale
Y-kromosommateriale medfører risiko for gonadoblastom. I en multisenterkohort ble gonadoblastom påvist hos 19 prosent og dysgerminom hos 3 prosent. Normal ultralyd utelukket ikke tumor [8]. Beslutning om gonadektomi og tidspunkt for den tas individuelt, der risikoen for gonadoblastom og dysgerminom veies mot mulig gonadefunksjon og fertilitet, og diskuteres tverrfaglig [1]. Pasienten skal være delaktig i beslutningen.
Oppfølging og prognose
Strukturert livslang oppfølging
| Område | Anbefalt oppfølging |
|---|---|
| Vekst og vekt | Høyde minst hver sjette måned i oppveksten, deretter vekt, KMI og livvidde minst årlig |
| Blodtrykk | Minst årlig, helst med 24-timersmåling |
| Hjerte og aorta | Risikobasert ekkokardiografi og hjerte-MR, minst hvert femte til tiende år hos voksne med lav risiko |
| Tyreoidea | TSH årlig til annethvert år fra omtrent 2 års alder og ved symptomer |
| Cøliaki | IgA-antistoffer mot transglutaminase og total-IgA hvert annet til femte år fra omtrent 2 års alder og ved symptomer |
| Glukosemetabolisme | HbA1c eller fastende glukose årlig til annethvert år fra omtrent 10 års alder |
| Lipider | Senest ved overgang til voksenhelsetjenesten og deretter omtrent hvert tredje år |
| Lever | Minst ALAT årlig til annethvert år fra 10 års alder og livet ut; hos voksne legges ASAT, GT og ALP til |
| Hørsel | Audiometri hvert annet til tredje år i barndommen, deretter minst hvert femte år |
| Skjelett | 25-OH-vitamin D ved 9 til 11 års alder og deretter hvert 2. til 3. år, DXA etter avsluttet vekst, men før 21 års alder, og deretter hvert femte til tiende år ut fra risiko |
| Fertilitet | AMH og klinisk vurdering gjentatte ganger dersom fertilitetsbevarende tiltak vurderes |
| Psykososial fungering | Kognitiv, nevropsykologisk og psykososial screening gjennom hele livet; målrettet vurdering ved skolevansker, sosiale vansker, psykiske symptomer og ved overgang til voksenhelsetjenesten |
Autoimmun tyreoideasykdom er den vanligste autoimmune manifestasjonen. En metaanalyse anslo prevalensen til omtrent 22 prosent. Også type 1-diabetes, cøliaki og alopecia areata er vanligere enn i befolkningen [9]. Cøliaki forekommer hos omtrent 4,5 prosent, noe som begrunner regelmessig screening også uten tydelige gastrointestinale symptomer [10].
Hørselsproblemene endrer seg med alderen. Ledningstap som følge av residiverende mellomørebetennelse dominerer i barndommen, mens sensorinevralt hørselstap blir vanligere senere. En systematisk oversikt fant hørselstap hos 36 til 84 prosent og residiverende mellomørebetennelse hos 24 til 48 prosent [11]. Otitt og kolesteatom skal behandles aktivt, og høreapparat skal tilbys uten unødig forsinkelse.
Frakturrisikoen er omtrent 1,4 til 2,2 ganger høyere enn hos jevnaldrende og øker med alderen. Østrogenmangel, endret bengeometri, D-vitaminmangel, komorbiditet og fallrisiko bidrar [12]. DXA kan undervurdere bentettheten fordi kort kroppslengde og små knokler påvirker arealbasert bentetthet. Resultatet bør derfor tolkes med hensyn til høyde og benstørrelse. Adekvat østrogensubstitusjon, vektbærende fysisk aktivitet, røykeslutt samt tilstrekkelig inntak av kalsium og D-vitamin er sentralt.
Hypertensjon er vanlig allerede hos barn. En metaanalyse fant en prevalens på 16 prosent, og 21 prosent når 24-timersmåling ble brukt [13]. Normalt blodtrykk målt på legekontoret utelukker derfor ikke maskert hypertensjon.
Forhøyede leverenzymer er ofte asymptomatiske og kan skyldes metabolsk assosiert steatotisk leversykdom (MASLD), autoimmun sykdom, legemidler eller syndromassosierte kar- og galleveisforandringer. Østrogenbehandling skal ikke rutinemessig seponeres ved lett forhøyede leverenzymer. Vedvarende avvik utredes med vanlig leverutredning og ved behov ultralyd, elastografi og vurdering av hepatolog.
Overgangen fra barnehelsetjeneste til voksenhelsetjeneste skal planlegges i tidlig ungdom. Pasienten trenger gradvis kunnskap om diagnosen, legemidlene, fertiliteten, svangerskapsrisikoen og symptomer på aortadisseksjon. Plutselig sterk smerte i bryst, rygg, nakke, skulder eller flanke skal føre til akutt vurdering.
Prognosen påvirkes først og fremst av oppdagelse og behandling av kardiovaskulær sykdom, hypertensjon og metabolsk komorbiditet. Tidlig diagnose bedrer muligheten for vekstbehandling, fysiologisk pubertetsinduksjon og fertilitetsrådgivning. Med strukturert livslang oppfølging kan de fleste leve et selvstendig liv med god livskvalitet, selv om den publiserte evidensen for mange eksakte kontrollintervaller fortsatt hovedsakelig bygger på ekspertkonsensus [1,14].
Kilder
- Gravholt CH, Andersen NH, Christin-Maitre S et al. Clinical practice guidelines for the care of girls and women with Turner syndrome. European Journal of Endocrinology 2024. PMID: 38748847
- Yoon SH, Kim GY, Choi GT et al. Organ Abnormalities Caused by Turner Syndrome. Cells 2023. PMID: 37408200
- Fuchs MM, Attenhofer Jost C, Babovic-Vuksanovic D et al. Long-Term Outcomes in Patients With Turner Syndrome: A 68-Year Follow-Up. Journal of the American Heart Association 2019. PMID: 31131660
- Donadille B, Christin-Maitre S. Heart and Turner syndrome. Annales d'Endocrinologie 2021. PMID: 33307001
- Aversa T, Li Pomi A, Pepe G et al. Growth Hormone Treatment to Final Height in Turner Syndrome: Systematic Review. Clinical Therapeutics 2024. PMID: 38151406
- ESHRE, ASRM, CREWHIRL and IMS Guideline Group on POI, Panay N, Anderson RA et al. Evidence-based guideline: Premature Ovarian Insufficiency. Fertility and Sterility 2025. PMID: 39652037
- van der Coelen S, van der Velden J, Nadesapillai S et al. Navigating fertility dilemmas across the lifespan in girls with Turner syndrome, a scoping review. Human Reproduction Update 2024. PMID: 38452347
- Dabrowski E, Johnson EK, Patel V et al. Turner Syndrome with Y Chromosome: Spontaneous Thelarche, Menarche, and Risk of Malignancy. Journal of Pediatric and Adolescent Gynecology 2020. PMID: 31465855
- Hwang S, Park Y, Moon H et al. Global prevalence of autoimmune diseases in Turner syndrome: a systematic review and meta-analysis. Annals of Medicine 2025. PMID: 41243107
- Al-Bluwi GSM, AlNababteh AH, Östlundh L et al. Prevalence of Celiac Disease in Patients With Turner Syndrome: Systematic Review and Meta-Analysis. Frontiers in Medicine 2021. PMID: 34222285
- Geerardyn A, Willaert A, Decallonne B et al. Prevalence of Otological Disease in Turner Syndrome: A Systematic Review. Otology & Neurotology 2021. PMID: 33625195
- Ikegawa K, Hasegawa Y. Fracture risk, underlying pathophysiology, and bone quality assessment in patients with Turner syndrome. Frontiers in Endocrinology 2022. PMID: 36325455
- McCarrison S, Carr A, Wong SC et al. The prevalence of hypertension in paediatric Turner syndrome: a systematic review and meta-analysis. Journal of Human Hypertension 2023. PMID: 36471031
- Gravholt CH, Andersen NH, Conway GS et al. Clinical practice guidelines for the care of girls and women with Turner syndrome: proceedings from the 2016 Cincinnati International Turner Syndrome Meeting. European Journal of Endocrinology 2017. PMID: 28705803