Sammendrag
Fabrys sykdom er en X-bundet lysosomal lagringssykdom forårsaket av patogene varianter i GLA, med mangel på alfa-galaktosidase A og opphopning av hovedsakelig globotriaosylceramid (Gb3) og globotriaosylsfingosin (lyso-Gb3). Klassisk sykdom debuterer ofte i barndommen med akroparestesier, smertekriser, svetteforstyrrelser, varmeintoleranse, gastrointestinale symptomer, angiokeratomer og cornea verticillata. Senere utvikles nyresykdom, hypertrofisk kardiomyopati, arytmier og cerebrovaskulære komplikasjoner. Sent debuterende former kan hovedsakelig manifestere seg som uforklart venstre ventrikkelhypertrofi eller nyresykdom [1].
Diagnostikken er kjønnsspesifikk. Hos menn er kraftig nedsatt alfa-galaktosidase A-aktivitet et sterkt diagnostisk funn, men GLA-analyse skal utføres for genetisk bekreftelse og valg av behandling. Hos kvinner kan enzymaktiviteten være normal, og diagnosen krever derfor påvist patogen eller sannsynlig patogen GLA-variant. Lyso-Gb3 støtter fenotypevurdering og oppfølging, men kan være normalt, særlig hos kvinner, og skal ikke alene bekrefte eller utelukke sykdommen. En variant av usikker betydning er ikke ensbetydende med Fabrys sykdom [1,2].
Alle nyoppdagede pasienter skal gjennomgå systematisk kartlegging av nyrer, hjerte, nervesystem, hørsel, øyne, hud, gastrointestinale symptomer og livskvalitet. Kaskadetesting av slektninger er sentral. Sykdomsspesifikk behandling gis med intravenøs enzymerstatningsterapi eller, ved en behandlingsresponsiv GLA-variant, peroral migalastat. Behandlingen har størst mulighet til å bevare organfunksjon når den startes før avansert glomerulosklerose eller myokardfibrose. Kvinner skal vurderes som potensielt syke pasienter og ikke som symptomfrie bærere [2,3].
Bakgrunn og epidemiologi
Fabrys sykdom hører til sfingolipidosene. Historiske estimater, hovedsakelig basert på klassisk sykdom, angir en forekomst på omkring 1 per 40 000 til 117 000 personer. Nyfødtscreening gir betydelig høyere tall, iblant omkring 1 per 3 100, fordi den også identifiserer sent debuterende varianter og varianter med usikker klinisk betydning [2].
Sykdommen arves X-bundet. En mann med en patogen GLA-variant overfører varianten til alle sine døtre, men ikke til sine sønner. En kvinne med en heterozygot variant har 50 prosent sannsynlighet for å overføre den ved hvert svangerskap. Kvinner kan ha alt fra ingen kliniske manifestasjoner til like alvorlig sykdom som menn med klassisk fenotype, delvis avhengig av X-kromosominaktivering [3].
To hovedfenotyper skilles vanligvis:
- Klassisk Fabrys sykdom: svært lav eller ikke målbar enzymaktivitet hos menn, tidlig debut og gradvis multiorganaffeksjon.
- Sent debuterende Fabrys sykdom: gjenværende enzymaktivitet, senere debut og iblant hovedsakelig hjerte- eller nyreaffeksjon.
Inndelingen er klinisk nyttig, men ikke absolutt. Samme variant kan gi varierende alvorlighetsgrad innen en familie, særlig hos kvinner. Fenotypen må derfor vurderes ut fra genotype, kjønn, alder, familiehistorie, lyso-Gb3 og dokumentert organaffeksjon.
Fabrys sykdom påvirker livskvaliteten gjennom smerter, nedsatt fysisk funksjonsevne, gastrointestinale symptomer, depresjon, engstelse samt fravær fra skole og arbeid. En systematisk oversikt fant gjennomgående dårligere livskvalitet enn i sammenligningspopulasjoner, særlig når det gjaldt kroppslig smerte, fysisk funksjon og generell helseopplevelse. Belastningen økte med nyre-, hjerte- og cerebrovaskulære komplikasjoner [4].
Patofysiologi
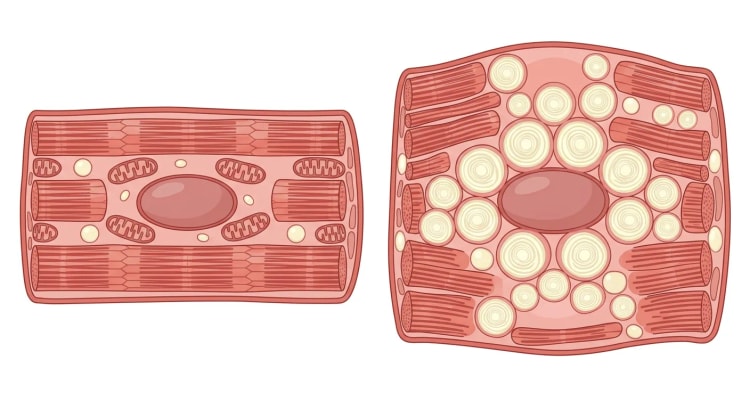
GLA koder for det lysosomale enzymet alfa-galaktosidase A. Enzymmangel svekker nedbrytningen av nøytrale glykosfingolipider og fører til intracellulær opphopning av Gb3 og det mer løselige derivatet lyso-Gb3. Avleiringen forekommer blant annet i podocytter, tubulusceller, kardiomyocytter, ledningssystemet, vaskulære celler og perifere nervefibre.
Organskaden skyldes ikke bare mekanisk avleiring. Sekundære prosesser omfatter inflammasjon, oksidativt stress, endotel- og mikrovaskulær dysfunksjon samt prohypertrof og profibrotisk signalering. Når glomerulosklerose, tubulointerstitiell fibrose eller erstatningsfibrose i myokardet først har oppstått, kan redusert substratavleiring ikke forventes å gjenopprette normalt vev. Dette er hovedgrunnen til at man tilstreber tidlig diagnose og behandling [1,2].
Klinisk bilde
Tidlige manifestasjoner
Ved klassisk sykdom begynner symptomene ofte i skolealder eller tenårene. Tidlige funn er:
- Brennende smerter og parestesier i hender og føtter.
- Fabry-kriser med alvorlige distale eller generaliserte smerter, ofte utløst av feber, fysisk anstrengelse, stress eller temperaturskifter.
- Hypohidrose eller anhidrose, iblant hyperhidrose.
- Varme- og kuldeintoleranse.
- Tilbakevendende magesmerter, diaré, forstoppelse, oppblåsthet, kvalme eller tidlig metthetsfølelse.
- Angiokeratomer, ofte på nedre del av truncus, i lyskene og genitalregionen.
- Cornea verticillata, vanligvis uten synsnedsettelse.
- Tinnitus, hørselstap eller svimmelhet.
- Tretthet og nedsatt fysisk utholdenhet.
Småfibernevropati er typisk. Nevrologisk status og rutinemessig nevrografi kan være normale, fordi tynne umyeliniserte og tynt myeliniserte fibre ikke vurderes godt med konvensjonell nevrografi [5].
Cornea verticillata er en sterk klinisk støtte for klassisk Fabrys sykdom, men er ikke spesifikk. Lignende hornhinneforandringer kan for eksempel skyldes amiodaron eller klorokin.
Nyremanifestasjoner
Gb3-avleiring kan påvises i nyrevev allerede før klinisk målbar nyresykdom. Forløpet omfatter ofte:
- Podocyttavleiring og podocyttskade.
- Iblant glomerulær hyperfiltrasjon.
- Albuminuri og senere proteinuri.
- Gradvis fallende eGFR.
- Kronisk nyresvikt og hos ubehandlede menn med klassisk sykdom iblant terminal nyresvikt i middelalderen.
Hematuri er ikke typisk og bør føre til utredning av annen eller samtidig nyresykdom. Uttalt proteinuri kan skyldes Fabry-nefropati, men skal også vekke mistanke om for eksempel diabetisk nefropati, IgA-nefropati eller annen glomerulær sykdom.
Hjertemanifestasjoner
Hjerteaffeksjon er en dominerende årsak til sykelighet og dødelighet. Vanlige manifestasjoner er:
- Konsentrisk venstre ventrikkelhypertrofi.
- Diastolisk dysfunksjon og hjertesvikt med bevart ejeksjonsfraksjon.
- Angina, iblant på grunn av mikrovaskulær dysfunksjon til tross for normale epikardiale koronararterier.
- Sinusbradykardi og kronotrop inkompetanse.
- Kort PR-intervall tidlig i forløpet.
- AV-blokk, grenblokk og annen ledningsforstyrrelse.
- Atrieflimmer eller atrieflutter.
- Ikke-vedvarende eller vedvarende ventrikkeltakykardi.
- Myokardfibrose og risiko for plutselig hjertedød.
- Klaffefortykkelse og vanligvis lett mitral- eller aortainsuffisiens.
Hypertrofien er oftest konsentrisk, men kan være septal, apikal eller obstruktiv. Systolisk dysfunksjon er vanligvis en sen manifestasjon [6].
Cerebrovaskulære og nevropsykiatriske manifestasjoner
TIA og iskemisk hjerneslag kan inntreffe i yngre alder enn forventet. Mekanismene er sannsynligvis flere, blant annet småkarsykdom, vaskulopati, kardioembolisme ved atriearytmi samt bidrag fra tradisjonelle risikofaktorer. Cerebral MR kan vise forandringer i hvit substans, lakunære infarkter eller eldre kortikale infarkter. Slike forandringer er ikke spesifikke for Fabrys sykdom.
Depresjon, angst og psykososial belastning er vanlige og bør etterspørres aktivt. De kan være knyttet både til den biologiske sykdommen, til kroniske smerter og til konsekvensene den arvelige diagnosen har for familien [4].
Kvinner
Kvinner er ikke bare bærere. En kvinne kan utvikle nevropatiske smerter, nyresykdom, hjerneslag, arytmi og avansert kardiomyopati til tross for normal alfa-galaktosidase A-aktivitet. Myokardfibrose kan dessuten oppstå før tydelig venstre ventrikkelhypertrofi har utviklet seg. Organbasert vurdering og regelmessig oppfølging er derfor nødvendig også ved lett eller fraværende symptombilde [7].
Utredning og diagnostikk
Når bør Fabrys sykdom mistenkes?
Diagnosen bør vurderes i følgende situasjoner:
| Klinisk situasjon | Funn som styrker mistanken |
|---|---|
| Småfibernevropati eller tilbakevendende akrale smerter | Debut i barndommen, varmeintoleranse, svetteforstyrrelse, gastrointestinale symptomer |
| Uforklart venstre ventrikkelhypertrofi | Kort PR-intervall, bradykardi, nyreaffeksjon, lav native T1 ved hjerte-MR |
| Albuminuri, proteinuri eller nyresvikt uten sikker forklaring | Familiehistorie, angiokeratomer, nevropatiske smerter, cornea verticillata |
| TIA eller hjerneslag i ung alder | Samtidig hjerte- eller nyreaffeksjon, hørselsproblemer, Fabry-typiske symptomer |
| Kjent Fabrys sykdom i slekten | X-bundet arvegang |
| Kombinasjon av hjerte-, nyre- og nevrologiske funn | Selv lette funn i flere organsystemer er av betydning |
Målrettet screening av pasienter med uforklart venstre ventrikkelhypertrofi, nyresvikt, albuminuri eller tidlig hjerneslag har høyere diagnostisk utbytte enn uspesifikk populasjonsscreening [8].
Biokjemisk og genetisk diagnostikk
Menn
Bestem alfa-galaktosidase A-aktivitet i tørket blod, plasma eller leukocytter. En avvikende screeningprøve i tørket blod skal verifiseres med en robust enzymanalyse, vanligvis i leukocytter, fordi prøvehåndtering og transport kan gi falskt lave verdier.
Menn med klassisk sykdom har ofte mindre enn 1 til 5 prosent av normal aktivitet. Ved sent debuterende sykdom kan aktiviteten være høyere. GLA-sekvensering skal utføres også når enzymmangel er påvist, både for å bekrefte diagnosen, for familieutredning og for å vurdere om varianten er responsiv for migalastat [1,2].
Kvinner
Normal enzymaktivitet utelukker ikke sykdommen. Ved klinisk mistanke eller kjent familievariant skal genetisk analyse utføres direkte. Påvist patogen eller sannsynlig patogen heterozygot GLA-variant etablerer diagnosen. Enzymaktivitet og lyso-Gb3 kan supplere fenotypevurderingen, men er ikke tilstrekkelige for å utelukke sykdom [1,7].
Lyso-Gb3
Plasma-lyso-Gb3 er vanligvis kraftig forhøyet hos menn med klassisk sykdom og mer moderat forhøyet ved sent debuterende sykdom og hos kvinner. Det kan brukes til å:
- Støtte diagnostikken.
- Bidra til klassifisering av klassisk og sent debuterende fenotype.
- Støtte vurderingen av en ny eller uavklart variant.
- Følge biokjemisk behandlingsrespons.
Lyso-Gb3 er ikke et selvstendig mål på organfunksjon. En normal verdi utelukker ikke Fabrys sykdom, og en reduksjon under behandling garanterer ikke at nyre- eller hjertesykdom stabiliseres. Organutfall må følges direkte med eGFR, albuminuri, hjertebildediagnostikk og rytmeovervåking [9].
Tolkning av genetiske varianter
En GLA-variant skal klassifiseres som patogen, sannsynlig patogen, variant av usikker betydning, sannsynlig benign eller benign. En variant av usikker betydning skal ikke alene føre til diagnose eller livslang sykdomsspesifikk behandling.
Ved uavklart variant bør følgende vurderes samlet:
- Variantens frekvens i referansepopulasjoner.
- Tidligere rapportert fenotype.
- Segregering med sykdom i familien.
- Enzymaktivitet hos menn.
- Plasma-lyso-Gb3.
- Typiske kliniske funn.
- Objektiv nyre- eller hjerteaffeksjon.
- Histologi når diagnosen ikke kan avgjøres på annen måte.
Vurderingen bør gjøres ved et senter med erfaring med Fabrys sykdom og klinisk genetikk.
Baselineutredning etter diagnose
| Område | Anbefalt vurdering |
|---|---|
| Generelt | Anamnese, stamtre over tre generasjoner, blodtrykk, høyde, vekt, røyking og kardiovaskulære risikofaktorer |
| Nyrer | Kreatinin, eGFR, urin-albumin/kreatinin, urin-protein/kreatinin, urinstiks og sediment |
| Hjerte | 12-avlednings-EKG, ekkokardiografi, høysensitivt troponin og NT-proBNP |
| Rytme | Minst 24 til 48 timers Holter-EKG hos voksne, tidligere ved symptomer eller EKG-avvik |
| Hjertebildediagnostikk | Hjerte-MR med veggtykkelse, venstre ventrikkels masse, native T1 og sent gadoliniumopptak når gjennomførbart |
| Nevrologi | Nevrologisk status, smerteanamnese, tidligere TIA eller hjerneslag; cerebral MR ved nevrologiske symptomer og vanligvis som baselineundersøkelse i voksen alder |
| Øyne | Spaltelampeundersøkelse |
| Hørsel | Audiometri, særlig ved tinnitus, svimmelhet eller hørselstap |
| Hud | Inspeksjon med tanke på angiokeratomer |
| Gastrointestinalt | Symptomkartlegging, ernæringsstatus og vekst hos barn |
| Psykososialt | Livskvalitet, skole- eller arbeidsevne, depresjon og angst |
Hjertebildediagnostikk
Ekkokardiografi er førstevalgsmetode for veggtykkelse, venstre ventrikkels masse, diastolisk funksjon, klaffer og utløpsobstruksjon. Global longitudinell strain kan avdekke subklinisk dysfunksjon, men er ikke diagnostisk i seg selv.
Hjerte-MR gir sikrere kvantifisering av hypertrofi og vevskarakterisering. Typiske, men ikke patognomoniske funn er:
- Lav native T1, forenlig med intracellulær sfingolipidavleiring.
- Midtmyokardialt sent gadoliniumopptak, ofte basalt inferolateralt.
- Forhøyet T2 i inflammerte eller fibrotiske områder.
- Normalt ekstracellulært volum tidlig og økt volum ved avansert fibrose.
Hos kvinner kan sent gadoliniumopptak gå forut for hypertrofi. Omfattende fibrose er prognostisk ugunstig og forbundet med arytmier og dårligere mulighet for strukturell bedring ved sykdomsspesifikk behandling [10,11].
Nyrebiopsi
Nyrebiopsi er ikke nødvendig ved typisk klinikk, tydelig enzymmangel hos en mann og en kjent patogen GLA-variant. Den bør vurderes når:
- En variant av usikker betydning er påvist.
- Årsaken til nyresykdommen er usikker.
- Uttalt proteinuri eller hematuri taler for samtidig glomerulær sykdom.
- Nyrefunksjonen forverres uventet raskt.
- Tidlig behandling av et asymptomatisk barn diskuteres og øvrige markører er utilstrekkelige.
Elektronmikroskopi kan vise lamellære inklusjoner, såkalte zebralegemer. Lignende fosfolipidinklusjoner kan imidlertid forårsakes av legemidler, for eksempel amiodaron og hydroksyklorokin. Histologien må derfor tolkes sammen med legemiddelanamnese, enzymaktivitet og genetikk [2].
Diagnostisk algoritme
flowchart TD
A["Klinisk mistanke eller<br>kjent Fabry-variant i familien"] --> B["Fastslå biologisk kjønn<br>og ta GLA-analyse"]
B -->|"Mann"| C["Mål alfa-galaktosidase A<br>og plasma-lyso-Gb3"]
B -->|"Kvinne"| D["Genetisk analyse er avgjørende,<br>enzymprøve kan supplere"]
C --> E["Patogen GLA-variant og<br>nedsatt enzymaktivitet"]
D --> F["Patogen eller sannsynlig<br>patogen GLA-variant"]
E --> G["Diagnose bekreftet"]
F --> G
C --> H["Uavklart variant eller<br>motstridende funn"]
D --> H
H --> I["Ekspertvurdering, familiesegregering,<br>lyso-Gb3 og organutredning"]
I --> J["Ved fortsatt uklarhet:<br>vurder vevsbiopsi"]
G --> K["Kartlegg nyrer, hjerte,<br>nervesystem og øvrige organer"]
K --> L["Kaskadetest slektninger<br>og vurder behandling"]
Familieutredning
Etter et indekstilfelle bør det settes opp et stamtre over minst tre generasjoner. Hvis familievarianten er kjent, brukes målrettet genetisk analyse hos både menn og kvinner. Hvis varianten ikke er kjent, kan enzymanalyse brukes som første test hos menn, men ikke for å utelukke sykdom hos kvinner. Kaskadetesting identifiserer ofte flere affiserte slektninger og muliggjør behandling før avansert organskade [1,3].
Genetisk veiledning skal omfatte arvegang, variabel sykdomsgrad, reproduktive alternativer og psykologiske konsekvenser. Prenatal og preimplantasjonsgenetisk diagnostikk kan være mulig når familievarianten er kjent.
Differensialdiagnoser
| Manifestasjon | Viktige differensialdiagnoser | Skillende forhold |
|---|---|---|
| Venstre ventrikkelhypertrofi | Sarkomerrelatert hypertrofisk kardiomyopati, hypertensjon, aortastenose, transtyretin- eller AL-amyloidose, Danons sykdom | Fabry-typiske ekstrakardiale funn, lav native T1, inferolateral fibrose, GLA-variant |
| Proteinuri og nyresvikt | Diabetisk nefropati, hypertensiv nefrosklerose, IgA-nefropati, fokal segmental glomerulosklerose (FSGS), Alports syndrom | Enzymaktivitet, genetikk, lyso-Gb3 og ved behov nyrebiopsi |
| Småfibernevropati | Diabetes, amyloidose, Sjögrens syndrom, alkohol, B12-mangel, legemidler og idiopatisk småfibernevropati | Tidlig debut, Fabry-kriser, hypohidrose, gastrointestinale symptomer og familiehistorie |
| Angiokeratomer | Solitære angiokeratomer, angiokeratoma corporis diffusum ved andre lysosomale sykdommer | Utbredelse og samtidige systemmanifestasjoner |
| Cornea verticillata | Amiodaron, klorokin, hydroksyklorokin og andre legemidler | Legemiddelanamnese og øvrig Fabry-fenotype |
| Tidlig hjerneslag | Kardioembolisme, disseksjon, antifosfolipidsyndrom, vaskulitt, monogen småkarsykdom | Fabrys sykdom skal ikke antas å være årsaken uten fullstendig hjerneslagutredning |
| Zebralegemer i nyrebiopsi | Legemiddelutløst fosfolipidose | Genetisk og biokjemisk bekreftelse kreves |
Behandling
Overordnede behandlingsprinsipper
Behandlingen skal koordineres av et tverrfaglig team med kompetanse innen metabolske sykdommer, nyremedisin, kardiologi, nevrologi, klinisk genetikk og pediatri. Målene er å:
- Forebygge eller bremse nyre-, hjerte- og cerebrovaskulær sykdom.
- Redusere smerter og gastrointestinale symptomer.
- Bevare fysisk funksjon og livskvalitet.
- Behandle etablerte organkomplikasjoner i henhold til gjeldende retningslinjer.
- Minimere infusjonsreaksjoner, antistoffdannelse og behandlingsbyrde.
Tidlige tegn som vedvarende albuminuri, patologisk nyrehistologi, avvikende hjerte-MR, tidlig hypertrofi, troponinstigning, nevropatiske smerter eller betydelig gastrointestinal nevropati kan begrunne sykdomsspesifikk behandling før avansert organdysfunksjon har oppstått [12].
Indikasjon for sykdomsspesifikk behandling
Sykdomsspesifikk behandling bør normalt tilbys:
- Menn med klassisk Fabrys sykdom, også før klinisk avansert organskade har utviklet seg.
- Menn og kvinner med dokumentert Fabry-relatert nyre-, hjerte- eller cerebrovaskulær affeksjon.
- Pasienter med betydelige Fabry-relaterte nevropatiske smerter eller gastrointestinale symptomer.
- Pasienter med sent debuterende fenotype når tidlig organaffeksjon kan tilskrives Fabrys sykdom.
- Barn med symptomer, patologisk albuminuri, hjerteaffeksjon eller annen objektiv organaffeksjon.
For asymptomatiske gutter med klassisk variant kan enzymerstatningsterapi vurderes fra omkring 7 års alder. Beslutningen skal individualiseres ut fra variant, enzymaktivitet, lyso-Gb3, sykdomsforløpet i familien og behandlingsbyrde. Asymptomatiske jenter behandles vanligvis først ved tidlige tegn på sykdom, fordi kunnskapsgrunnlaget for generell profylaktisk behandling er svakere [13].
Behandling skal ikke gis utelukkende på grunn av en benign variant eller en variant av usikker betydning uten støttende kliniske, biokjemiske eller histologiske funn.
Enzymerstatningsterapi
Tilgjengelige enzympreparater og regulatoriske aldersgrenser varierer mellom land. Kontroller alltid gjeldende svensk preparatomtale, refusjonsstatus og regional organisering i Sverige. Internasjonalt brukes agalsidase alfa, agalsidase beta og pegunigalsidase alfa. Pegunigalsidase alfa er godkjent i EU for voksne, men tilgjengelighet og finansiering i Sverige kan avvike fra den internasjonale litteraturen.
| Legemiddel | Dose | Kommentar |
|---|---|---|
| Agalsidase alfa | 0,2 mg/kg intravenøst annenhver uke | Godkjent fra 7 års alder i europeisk preparatomtale. Infusjonstid og eventuell premedisinering tilpasses etter toleranse |
| Agalsidase beta | 1 mg/kg intravenøst annenhver uke | Godkjent fra 8 års alder i europeisk preparatomtale. Langsom initial infusjon, deretter kan tiden forkortes ved god toleranse |
| Pegunigalsidase alfa | 1 mg/kg intravenøst annenhver uke | For voksne. Initial infusjon vanligvis minst 3 timer, kan gradvis forkortes til omkring 90 minutter ved god toleranse |
| Migalastat | 123 mg peroralt annenhver dag | Kun ved behandlingsresponsiv GLA-variant. For pasienter fra 12 års alder som veier minst 45 kg i henhold til gjeldende europeisk informasjon. Ingen mat eller koffein 2 timer før og 2 timer etter dosen. Anbefales ikke ved eGFR under 30 ml/min/1,73 m² |
Randomiserte studier av eldre enzympreparater er små og bruker ofte surrogatendepunkter. En Cochrane-oversikt med ni studier og 351 deltakere fant redusert mikrovaskulær Gb3-avleiring og en viss bedring av smerterelatert livskvalitet, men kunne ikke fastslå sikker effekt på mortalitet eller vise at agalsidase alfa eller beta var overlegen [14]. Observasjonsdata tyder på lavere forekomst av nyre-, hjerte- og cerebrovaskulære komplikasjoner med behandling, men sammenligninger mellom preparatene forstyrres av forskjeller i dose, fenotype, sykdomsgrad og registerpopulasjoner [15].
Hos kvinner viser en systematisk oversikt reduserte Gb3-nivåer og bedring av enkelte hjerteparametere, mens kunnskapsgrunnlaget for effekt på smerter, nevrologiske og gastrointestinale manifestasjoner er mer usikkert [16]. Hos barn reduserer enzymerstatningsterapi Gb3 i plasma og urin, bedrer ofte smerter og gastrointestinale symptomer og kan fjerne podocyttavleiring doseavhengig, men langsiktige data på kliniske endepunkter er begrensede [17].
Infusjonsreaksjoner omfatter feber, frysninger, flushing, hodepine, utslett, kvalme, dyspné og blodtrykksendringer. Håndteringen kan omfatte redusert infusjonshastighet, midlertidig pause og individualisert premedisinering. Anafylaksi er sjelden, men krever umiddelbar behandling og spesialistvurdering.
Nøytraliserende antistoffer forekommer hovedsakelig hos menn med klassisk sykdom og ingen egen enzymproduksjon. Antistoffanalyse bør vurderes ved tilbakevendende infusjonsreaksjoner, utilstrekkelig reduksjon av lyso-Gb3 eller uventet organprogresjon til tross for sikret dose og etterlevelse.
Pegunigalsidase alfa har lengre halveringstid enn eldre enzympreparater. I BALANCE-studien ble 78 voksne som tidligere var behandlet med agalsidase beta og hadde forverret nyrefunksjon, randomisert 2:1 til pegunigalsidase alfa eller fortsatt agalsidase beta, og 77 fikk behandling. Etter to år var eGFR-tapet i median henholdsvis 2,51 og 2,16 ml/min/1,73 m² per år. Forskjellen (pegunigalsidase alfa minus agalsidase beta) var −0,36 ml/min/1,73 m² per år, altså numerisk i disfavør av pegunigalsidase alfa, med 95 prosent konfidensintervall fra −2,44 til 1,73, og oppfylte studiens forhåndsdefinerte grense for ikke-underlegenhet. Infusjonsreaksjoner per infusjon var færre med pegunigalsidase alfa, men studiens størrelse, valgt margin og tidligere behandling begrenser konklusjonene [18,19].
Hjemmeinfusjon kan vurderes etter en stabil periode uten alvorlig overfølsomhet, forutsatt at lokal organisering, pasientsikkerhet og akuttberedskap er tilstrekkelige.
Migalastat
Migalastat er en farmakologisk chaperone som reversibelt binder visse feilfoldede former av alfa-galaktosidase A, stabiliserer enzymet og letter transporten til lysosomet. Behandling forutsetter at den spesifikke GLA-varianten er klassifisert som responsiv i en validert funksjonell test. En missense-variant er ikke automatisk responsiv.
Migalastat tas annenhver dag til samme tid på døgnet. Mat og koffein unngås minst 2 timer før og 2 timer etter dosen (minst 4 timers faste), fordi både matinntak og koffein reduserer absorpsjonen. Vann, fruktjuice uten fruktkjøtt og koffeinfrie kullsyreholdige drikker er tillatt. Behandlingen anbefales ikke ved eGFR under 30 ml/min/1,73 m².
Fordeler er peroral administrasjon, fravær av infusjonsreaksjoner og ingen antistoffdannelse mot et tilført enzym. Ulemper er at bare enkelte varianter kan behandles, at etterlevelsen ikke kan observeres direkte, og at langsiktige data på harde kliniske endepunkter er begrensede.
I en langtidsanalyse av 60 kvinner med responsive varianter og median eksponering på 5,1 år var det gjennomsnittlige årlige eGFR-tapet 1,1 ml/min/1,73 m². Venstre ventrikkels masse var i hovedsak stabil. Analysen var post hoc, manglet ubehandlet kontrollgruppe i langtidsfasen og var industrifinansiert, noe som begrenser kausale slutninger [20].
Nyrebeskyttende behandling
Albuminuri og proteinuri skal behandles med ACE-hemmer eller angiotensinreseptorblokker dersom blodtrykk, nyrefunksjon og kalium tillater det. Målet er størst mulig reduksjon av albuminuri uten symptomgivende hypotensjon. Pasienter med Fabrys sykdom har ikke alltid høyt blodtrykk, noe som kan begrense doseringen.
Behandle diabetes, hypertensjon og dyslipidemi i henhold til gjeldende retningslinjer. Unngå røyking og nefrotoksiske legemidler. SGLT2-hemmere er etablert ved mange former for kronisk nyresykdom, men spesifikke randomiserte data ved Fabry-nefropati mangler. Bruk må individualiseres ut fra generell nefrologisk indikasjon.
Dialyse og nyretransplantasjon gjennomføres etter vanlige prinsipper. Transplantasjon korrigerer nyrefunksjonen, men ikke den systemiske enzymmangelen. Sykdomsspesifikk behandling kan derfor fortsatt være begrunnet for å beskytte hjerte, nervesystem og andre organer.
Kardiologisk behandling
Hjertesvikt, iskemisk hjertesykdom og klaffesykdom behandles i hovedsak etter generelle retningslinjer. Vær oppmerksom på følgende:
- Betablokkere, verapamil, diltiazem, digoksin og ivabradin kan forverre bradykardi eller ledningsforstyrrelser.
- Atrieflimmer og atrieflutter medfører høy emboliserisiko. Ekspertanbefalinger tilrår antikoagulasjon uavhengig av CHA2DS2-VASc når arytmien er dokumentert [10].
- Pacemaker vurderes ved symptomgivende bradykardi, avansert AV-blokk eller kronotrop inkompetanse.
- ICD er indisert som sekundærforebygging etter hjertestans eller hemodynamisk ustabil ventrikkeltakykardi. Primærforebyggende vurdering individualiseres ut fra ventrikulære arytmier, synkope, hypertrofi og fibroseutbredelse.
- Amiodaron kan forårsake fosfolipidose og bør om mulig unngås som langtidsbehandling, men evidensen for spesifikk skade ved Fabrys sykdom er begrenset.
Smerte og gastrointestinale symptomer
Pasienten bør lære å identifisere utløsende faktorer som dehydrering, feber, søvnmangel, kraftig anstrengelse og raske temperaturskifter. Nevropatiske smerter behandles vanligvis med gabapentin, pregabalin, karbamazepin, duloksetin eller et trisyklisk antidepressivum, tilpasset alder, nyrefunksjon, interaksjoner og komorbiditet. Evidensen bygger hovedsakelig på ekspertkonsensus og ekstrapolering fra annen nevropatisk smerte, ikke på sammenlignende Fabry-spesifikke studier [21].
Opioider bør unngås som regelmessig langtidsbehandling. Ved alvorlig akutt Fabry-krise skal utløsende infeksjon, dehydrering eller annen komplikasjon behandles samtidig.
Gastrointestinale symptomer kan bedres av enzymerstatningsterapi eller migalastat, men vedvarer hos mange pasienter. Symptomatisk behandling tilpasses det dominerende problemet, for eksempel små og hyppige måltider, loperamid ved diaré, osmotisk laksativ ved forstoppelse og behandling av refluks eller kvalme. Nye alarmsymptomer skal utredes uavhengig av Fabry-diagnosen [22].
Oppfølging og prognose
Oppfølgingsintervaller
Stabile behandlede voksne bør vanligvis vurderes minst årlig. Pasienter med aktiv organprogresjon, nylig startet eller endret behandling, avansert nyresykdom, fibrotisk kardiomyopati eller arytmi følges tettere, ofte hver sjette måned. Barn med klassisk sykdom følges vanligvis årlig, med tettere kontroller ved symptomer eller behandling [6,13].
| Område | Oppfølging |
|---|---|
| Nyrer | Kreatinin, eGFR og albuminuri minst årlig, ofte hver 6. måned under behandling eller ved nyreaffeksjon |
| Hjerte | EKG og ekkokardiografi årlig hos voksne med klassisk sykdom eller hjerteaffeksjon |
| Rytme | Holter-EKG hvert 1 til 2 år, oftere ved symptomer, fibrose, palpitasjoner eller ledningsforstyrrelse |
| Hjerte-MR | Vanligvis hvert 2 til 3 år, tettere ved progresjon eller før behandlingsbeslutninger |
| Biomarkører | Lyso-Gb3, høysensitivt troponin og NT-proBNP som supplement, ikke som eneste mål på behandlingseffekt |
| Nevrologi | Årlig symptomvurdering, akutt utredning ved fokalnevrologiske utfall |
| Hjerne | MR etter individuell vurdering, vanligvis med noen års mellomrom hos voksne eller ved nye symptomer |
| Hørsel og øyne | Baselineundersøkelse, deretter symptomstyrt eller periodisk |
| Livskvalitet | Smerter, psykisk helse, skole- og arbeidsevne minst årlig |
For å vurdere nyreprogresjon bør flere eGFR-verdier over minst ett til to år brukes. Enkeltstående kreatininverdier påvirkes av væskestatus, muskelmasse og laboratorievariasjon. Tiltagende albuminuri, fallende eGFR, økende venstre ventrikkelmasse, ny fibrose, troponinstigning eller nyoppståtte arytmier skal utløse kontroll av etterlevelse, dose, antistoffer, samtidige sykdommer og om behandlingen bør byttes.
Når bør behandlingen byttes eller avsluttes?
Bytte mellom enzympreparater eller fra enzymerstatningsterapi til migalastat kan vurderes ved:
- Alvorlige eller tilbakevendende infusjonsreaksjoner.
- Nøytraliserende antistoffer med utilstrekkelig biokjemisk og klinisk respons.
- Fortsatt organprogresjon til tross for sikret etterlevelse og optimalisert støttebehandling.
- Responsiv variant og sterk pasientpreferanse for peroral behandling.
- Praktiske hindringer som gjør regelmessige infusjoner uholdbare.
Progresjon til tross for behandling innebærer ikke automatisk behandlingssvikt. Irreversibel skade kan fortsette å utvikle seg til tross for redusert avleiring. Før bytte bør alternative årsaker til forverring av nyre- eller hjertefunksjon utredes.
Å avslutte behandlingen kan være rimelig ved pasientens informerte ønske, alvorlig toksisitet som ikke kan håndteres, eller terminal sykdom der fortsatt behandling ikke lenger kan forventes å gi meningsfull nytte. Dialyse, nyretransplantasjon, pacemaker eller en enkelt avansert organkomplikasjon er ikke i seg selv grunn til å avslutte behandlingen, fordi andre organer fortsatt kan ha nytte av den.
Prognose
Prognosen varierer betydelig. Menn med ubehandlet klassisk sykdom har størst risiko for terminal nyresvikt, hjerneslag, hypertrofisk kardiomyopati, arytmier og for tidlig død. Kvinner og personer med sent debuterende varianter har ofte et langsommere forløp, men kan utvikle alvorlig hjerte- eller nyresykdom.
Gunstige prognostiske faktorer er tidlig diagnose, behandling før avansert fibrose, lav grad av proteinuri, bevart eGFR og fravær av omfattende sent gadoliniumopptak. Uttalt proteinuri, raskt fallende eGFR, omfattende myokardfibrose, atrieflimmer og ventrikulære arytmier er ugunstige tegn. Livslang tverrfaglig oppfølging er nødvendig også når symptomene er lette og behandlingen gir god biokjemisk respons.
Kilder
- Silva CAB et al. Brazilian consensus recommendations for the diagnosis, screening, and treatment of individuals with Fabry disease: Committee for Rare Diseases, Brazilian Society of Nephrology/2021. Jornal Brasileiro de Nefrologia 2022. PMID: 35212703
- Lenders M et al. Progress and Challenges in the Treatment of Fabry Disease. BioDrugs 2025. PMID: 40310476
- Mehta A, Hughes DA. Fabry Disease. GeneReviews 2024. PMID: 20301469
- Jovanovic A et al. A systematic literature review on the health-related quality of life and economic burden of Fabry disease. Orphanet Journal of Rare Diseases 2024. PMID: 38689282
- Burlina AP et al. Early diagnosis of peripheral nervous system involvement in Fabry disease and treatment of neuropathic pain: the report of an expert panel. BMC Neurology 2011. PMID: 21619592
- Hung CL et al. 2021 TSOC Expert Consensus on the Clinical Features, Diagnosis, and Clinical Management of Cardiac Manifestations of Fabry Disease. Acta Cardiologica Sinica 2021. PMID: 34257484
- Brand E et al. Clinical management of female patients with Fabry disease based on expert consensus. Orphanet Journal of Rare Diseases 2025. PMID: 39773286
- Vardarli I et al. Diagnosis and Screening of Patients with Fabry Disease. Therapeutics and Clinical Risk Management 2020. PMID: 32606714
- Burlina A et al. An expert consensus on the recommendations for the use of biomarkers in Fabry disease. Molecular Genetics and Metabolism 2023. PMID: 37207471
- Kaur S et al. Contemporary Multimodality Imaging for Diagnosis and Management of Fabry Cardiomyopathy. Journal of Clinical Medicine 2024. PMID: 39200913
- Cameli M et al. The role of cardiovascular multimodality imaging in the evaluation of Anderson-Fabry disease: from early diagnosis to therapy monitoring. European Heart Journal Cardiovascular Imaging 2025. PMID: 39903606
- Hughes DA et al. Early indicators of disease progression in Fabry disease that may indicate the need for disease-specific treatment initiation: findings from the opinion-based PREDICT-FD modified Delphi consensus initiative. BMJ Open 2020. PMID: 33039984
- Germain DP et al. Consensus recommendations for diagnosis, management and treatment of Fabry disease in paediatric patients. Clinical Genetics 2019. PMID: 30941742
- El Dib R et al. Enzyme replacement therapy for Anderson-Fabry disease. Cochrane Database of Systematic Reviews 2016. PMID: 27454104
- El Dib R et al. Enzyme replacement therapy for Anderson-Fabry disease: A complementary overview of a Cochrane publication through a linear regression and a pooled analysis of proportions from cohort studies. PLOS ONE 2017. PMID: 28296917
- Germain DP et al. The effect of enzyme replacement therapy on clinical outcomes in female patients with Fabry disease: A systematic literature review by a European panel of experts. Molecular Genetics and Metabolism 2019. PMID: 30413388
- Spada M et al. The effect of enzyme replacement therapy on clinical outcomes in paediatric patients with Fabry disease: A systematic literature review by a European panel of experts. Molecular Genetics and Metabolism 2019. PMID: 29785937
- Wallace EL et al. Head-to-head trial of pegunigalsidase alfa versus agalsidase beta in patients with Fabry disease and deteriorating renal function: results from the 2-year randomised phase III BALANCE study. Journal of Medical Genetics 2024. PMID: 37940383
- Germain DP, Linhart A. Pegunigalsidase alfa: a novel, pegylated recombinant alpha-galactosidase enzyme for the treatment of Fabry disease. Frontiers in Genetics 2024. PMID: 38680424
- Kallish S et al. Long-term efficacy of migalastat in females with Fabry disease. Journal of Medical Genetics 2025. PMID: 40897525
- Vaisbich MH et al. Recommendations for the diagnosis and management of Fabry disease in pediatric patients: a document from the Rare Diseases Committee of the Brazilian Society of Nephrology. Jornal Brasileiro de Nefrologia 2022. PMID: 35238862
- Radulescu D et al. Gastrointestinal Manifestations and Treatment Options in Fabry Disease Patients. A Systematic Review. Journal of Gastrointestinal and Liver Diseases 2022. PMID: 35306547