
Sammendrag
Guillain-Barrés syndrom (GBS) er en akutt immunmediert polyradikulonevropati som typisk gir raskt progredierende bilateral svakhet, nedsatte senereflekser, lette sensoriske symptomer, smerte og iblant hjernenervepareser, dysautonomi eller respirasjonssvikt. De fleste når maksimal funksjonsnedsettelse innen 2 uker. Normal spinalvæske og normal nevrografi tidlig i forløpet utelukker ikke GBS. Diagnosen er klinisk, støttes av lumbalpunksjon og nevrofysiologi og krever en aktiv vurdering av differensialdiagnoser, særlig ryggmargssykdom, akutt slapp myelitt, myasthenia gravis, botulisme, metabolsk paralyse og akutt debuterende kronisk inflammatorisk demyeliniserende polynevropati, A-CIDP [1].
Alle pasienter med mistenkt GBS bør vurderes akutt på sykehus. Respirasjonsfunksjonen skal følges med gjentatte målinger av vitalkapasitet og klinisk vurdering, selv om pasienten ikke opplever dyspné. Rask progresjon, bulbær svakhet, svak hostekraft, nakkefleksjonssvakhet, autonom instabilitet eller fallende vitalkapasitet mot 20 ml/kg gir grunnlag for tidlig kontakt med intensivavdeling. Intravenøst immunglobulin, IVIg, 0,4 g/kg daglig i 5 dager og plasmaferese, totalt 12 til 15 liter fordelt på 4 til 5 behandlinger over 1 til 2 uker, har likeverdig effekt. Behandling anbefales når pasienten ikke kan gå 10 meter uten hjelp, og bør også vurderes ved bevart gangfunksjon hvis sykdommen progredierer raskt eller kompliseres av bulbær, respiratorisk eller uttalt autonom affeksjon [2]. Kortikosteroider har ingen effekt. Plasmaferese fulgt umiddelbart av IVIg gir ikke bedre resultat enn noen av behandlingene alene. En andre rutinemessig IVIg-kur ved dårlig prognose alene forbedrer ikke utfallet og øker risikoen for alvorlige bivirkninger.
Bakgrunn og epidemiologi
GBS omfatter flere akutte immunmedierte nevropatier. Den klassiske formen er en motorisk eller sensorimotorisk polyradikulonevropati. Elektrofysiologisk skiller man først og fremst mellom:
- akutt inflammatorisk demyeliniserende polyradikulonevropati, AIDP
- akutt motorisk aksonal nevropati, AMAN
- akutt motorisk og sensorisk aksonal nevropati, AMSAN
Miller Fishers syndrom, med oftalmoplegi, ataksi og arefleksi, inngår i samme sykdomsspekter. Ytterligere regionale varianter er faryngeal-cervikal-brakial svakhet, paraparetisk GBS og bilateral facialisparese med parestesier.
Den årlige insidensen er omtrent 1 til 2 tilfeller per 100 000 personer. Insidensen øker med cirka 20 prosent for hvert tiår i alder og er høyere hos menn enn hos kvinner [3]. Alle aldre kan rammes. AIDP dominerer i Europa og Nord-Amerika, mens aksonale former er vanligere i deler av Asia og Latin-Amerika.
Omtrent to tredjedeler har hatt en infeksjon i løpet av de forutgående 6 ukene. Dokumenterte utløsere omfatter Campylobacter jejuni, cytomegalovirus, Epstein-Barr-virus, Mycoplasma pneumoniae, hepatitt E-virus og zikavirus [1]. SARS-CoV-2-infeksjon er også assosiert med økt risiko. I en populasjonsbasert studie var oddsratioen for GBS i løpet av de første 6 ukene etter infeksjon 6,30, med 95 prosents konfidensintervall 2,55 til 15,56 [4]. Sammenhengen med en forutgående infeksjon styrker mistanken, men er ikke nødvendig for diagnosen.
Vaksinasjon er en betydelig svakere risikofaktor enn infeksjon. Influensavaksinasjon har i enkelte sesonger vært forbundet med en svært liten risikoøkning, men den absolutte risikoen er lav og veies normalt opp av at influensa i seg selv kan utløse GBS [5]. En tidligere episode med GBS utgjør derfor ikke et generelt forbud mot vaksinasjon. Tidssammenheng, tidligere sannsynlig vaksineutløst GBS, infeksjonsrisiko og forventet vaksinasjonsnytte bør vurderes individuelt.
Kirurgi, malignitet og behandling med immunmodulerende legemidler, for eksempel immunsjekkpunkthemmere, er rapportert før GBS. Slike sammenhenger er mindre godt underbygd og bør ikke erstatte utredning av andre årsaker til akutt nevromuskulær svakhet.
Patofysiologi
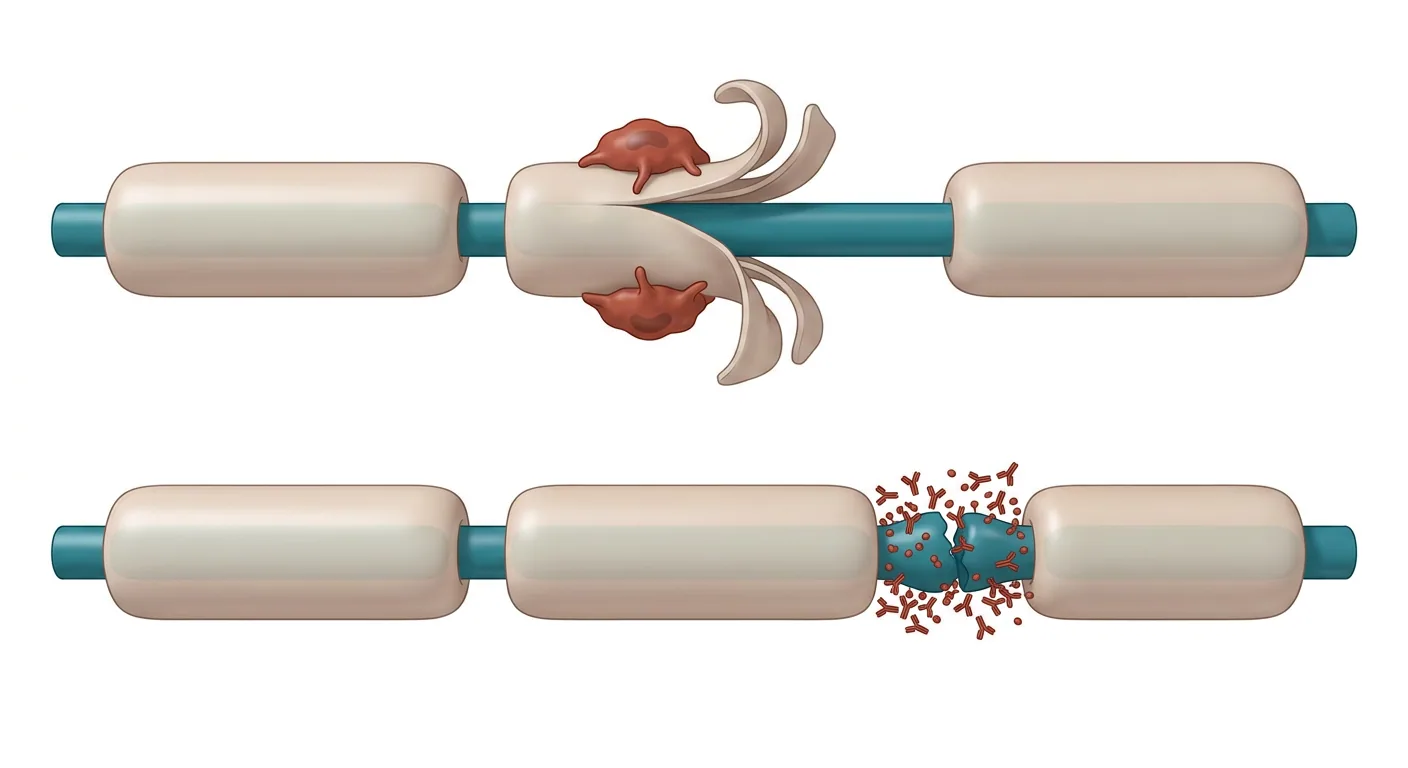
GBS oppstår gjennom et feilrettet immunsvar mot perifere nerver og nerverøtter. Molekylær mimikry er best dokumentert etter C. jejuni-infeksjon. Bakterielle antigener likner gangliosider i perifere nervemembraner, noe som kan indusere antistoffer som kryssreagerer med vertens nervevev. Komplementaktivering og rekruttering av makrofager skader myelin, nodale strukturer eller aksolemma.
Skadens lokalisasjon påvirker den nevrofysiologiske fenotypen:
- Ved AIDP dominerer segmentell demyelinisering med forlengede distale latenser, nedsatt ledningshastighet, temporal dispersjon, ledningsblokk og forlengede eller uteblitte F-svar.
- Ved AMAN angripes motoriske aksoner eller nodale strukturer, mens sensoriske nerveaksjonspotensialer er bevart.
- Ved AMSAN påvirkes både motoriske og sensoriske aksoner.
- Ved Miller Fishers syndrom er IgG-antistoffer mot GQ1b påvisbare hos opptil 90 prosent og har betydelig høyere diagnostisk verdi enn gangliosidantistoffer ved klassisk GBS [1].
Tidlig reversibel nodal ledningssvikt kan elektrofysiologisk likne demyelinisering. En enkeltstående tidlig nevrografi bør derfor ikke brukes til en definitiv subklassifisering. Serier av undersøkelser kan vise om forløpet hovedsakelig er demyeliniserende eller aksonalt.
Klinisk bilde
Typisk GBS
GBS bør mistenkes ved akutt eller subakutt bilateral svakhet uten tydelige tegn på sentralnervøs lesjon. Svakheten begynner ofte i bena og sprer seg til armer, trunkus, nakke og hjernenerveinnervert muskulatur. Forløpet er vanligvis relativt symmetrisk, men mindre sideforskjeller forekommer.
Obligate eller sterkt støttende funn er:
| Funn | Klinisk betydning |
|---|---|
| Progredierende bilateral svakhet | Sentralt diagnostisk kriterium |
| Nedsatte eller opphevede senereflekser | Ses hos nesten alle ved maksimal svakhet, men kan mangle tidlig |
| Progresjon over dager til høyst 4 uker | De fleste når nadir innen 2 uker |
| Parestesier og lett nedsatt sensibilitet | Vanlig, men motorisk funksjonsnedsettelse dominerer |
| Bilateral facialisparese | Støtter diagnosen |
| Bulbær svakhet | Markerer alvorlig sykdom og aspirasjonsrisiko |
| Radikulær, muskulær eller nevropatisk smerte | Vanlig og kan komme før svakheten |
| Dysautonomi | Kan gi blodtrykksvariasjon, arytmi, urinretensjon og ileus |
| Bevart bevissthet | Bevissthetspåvirkning taler mot klassisk GBS |
Senereflekser kan være normale eller økte ved visse motoriske eller aksonale varianter. Bevarte reflekser utelukker derfor ikke GBS hvis øvrig klinikk er typisk.
Hjernenerve- og bulbæraffeksjon
Facialisparese er den vanligste hjernenervemanifestasjonen og er ofte bilateral. Svakhet i svelg, tunge og larynks kan gi dysartri, dysfagi, spyttstagnasjon og svak hoste. Forstyrret øyemotorikk forekommer først og fremst ved Miller Fishers syndrom eller overlappende GBS.
Bulbær svakhet kan progrediere raskt og medfører risiko for aspirasjon selv når gassutveksling og ekstremitetsstyrke ennå er relativt bevart. Svelgvurdering skal derfor gjøres tidlig ved stemmeendring, feilsvelging, hoste ved drikke eller spyttstagnasjon.
Smerte
Smerte forekommer ofte i akuttfasen og kan være det første symptomet. Den kan arte seg som:
- korsrygg- eller interskapulær radikulær smerte
- dyp muskulær verk
- smertefulle parestesier eller allodyni
- ledd- og belastningssmerte sekundært til immobilisering
Hos barn kan smerte, irritabilitet, motvilje mot å gå eller vegring mot å belaste bena dominere før paresen blir tydelig. Dette kan feiltolkes som muskuloskeletal sykdom.
Dysautonomi
Autonom affeksjon er vanligst ved alvorlig GBS, men kan forekomme uavhengig av respirasjonssvikt. I en sykehuskohort hadde 38 prosent minst én autonom manifestasjon. Vanlige funn var ileus, hypertensjon, hypotensjon, feber uten tydelig infeksjon, takykardi eller bradykardi og urinretensjon [6].
Klinisk viktige manifestasjoner er:
- labilt blodtrykk
- sinus- eller annen takyarytmi
- uttalt bradykardi, asystoli eller annen bradyarytmi
- ortostatisk hypotensjon
- paralytisk ileus
- urinretensjon
- forstyrret svetting og temperaturregulering
- hyponatremi, ofte i forbindelse med inadekvat ADH-sekresjon
Dysautonomi er forbundet med høyere sykdomsgrad og dårligere prognose. Suging i luftveiene, snuing og andre stimuli kan utløse uttalt bradykardi hos alvorlig syke pasienter.
Kliniske varianter
| Variant | Typisk klinikk | Viktige kommentarer |
|---|---|---|
| Miller Fishers syndrom | Oftalmoplegi, ataksi og arefleksi | Anti-GQ1b er ofte positiv. Ekstremitetssvakhet kan komme til |
| Ren motorisk GBS | Motorisk svakhet uten sensoriske symptomer | Ofte AMAN. Refleksene kan være bevart |
| Faryngeal-cervikal-brakial variant | Svakhet i svelg, nakke og armer | Kan likne botulisme eller myasthenia gravis |
| Paraparetisk variant | Svakhet begrenset til bena | Ryggmargssykdom må utelukkes |
| Bilateral facialisparese med parestesier | Facialisparese og distale parestesier | Ekstremitetssvakheten kan være lett eller mangle |
| Bickerstaffs hjernestammeencefalitt | Oftalmoplegi, ataksi, bevissthetspåvirkning og iblant pyramidebanetegn | Overlapper med anti-GQ1b-spekteret, men sentralnervøse tegn krever bred utredning |
Rent Miller Fishers syndrom har vanligvis et gunstig spontanforløp. Pasienten må likevel observeres, fordi overgang til generalisert GBS med bulbær eller respiratorisk affeksjon forekommer.
Utredning og diagnostikk
Initial håndtering
Mistenkt GBS skal som regel utredes inneliggende, fordi forverringen kan være rask og respirasjonssvikt kan utvikle seg uten uttalt dyspné. Dokumenter tidspunktet for de første nevrologiske symptomene, svakhetens progresjon, gangfunksjon, forutgående infeksjon, eksponering for legemidler eller toksiner og eventuell tidligere nevropati.
Den nevrologiske undersøkelsen skal minst omfatte:
- hjernenerver, inkludert øyemotorikk og facialisfunksjon
- tale, stemme, svelging, tungemotorikk og hostekraft
- nakkefleksjon og nakkeekstensjon
- styrke i definerte muskelgrupper etter MRC-skalaen
- senereflekser
- overflatisk og dyp sensibilitet
- koordinasjon og gange hvis dette er trygt
- tegn på sensorisk nivå, pyramidebaneaffeksjon eller sfinkterforstyrrelse
- puls, blodtrykk og ortostatisk reaksjon når tilstanden tillater det
MRC-sumskåren omfatter bilateral skulderabduksjon, albuefleksjon, håndleddsekstensjon, hoftefleksjon, kneekstensjon og dorsalfleksjon i ankelen. Hver muskelgruppe graderes 0 til 5, noe som gir en totalsum mellom 0 og 60. Seriemålinger er mer informative enn enkeltverdier.
Diagnostiske kjernekriterier
For klassisk GBS kreves i praksis:
- progredierende bilateral svakhet i armer og ben, initialt kan bare bena være påvirket
- nedsatte eller opphevede senereflekser i affiserte ekstremiteter en gang i løpet av forløpet
- et monofasisk forløp med nadir innen 4 uker
- fravær av en mer sannsynlig alternativ diagnose
Brighton-kriteriene graderer diagnostisk sikkerhet ut fra klinikk, spinalvæske og nevrofysiologi og brukes først og fremst i forskning og epidemiologisk overvåking. De er mindre nyttige for å ta akutte behandlingsbeslutninger og har lavere sensitivitet ved atypiske varianter og Miller Fishers syndrom [7].
Laboratorieprøver
Basal prøvetaking bør omfatte blodstatus, CRP, glukose, natrium, kalium, kalsium, magnesium, fosfat, kreatinin og leverprøver. Kreatinkinase kan bidra til å identifisere myositt eller rabdomyolyse. TSH, vitaminstatus, porfyriutredning, toksikologiske analyser og infeksjonsdiagnostikk styres av anamnese og differensialdiagnoser.
Prøvetaking for forutgående infeksjon bekrefter sjelden selve GBS-diagnosen og skal ikke forsinke behandling. Den kan være relevant ved pågående diaré, epidemiologisk utbrudd eller mistanke om behandlingstrengende infeksjon.
Gangliosidantistoffer har begrenset sensitivitet ved klassisk sensorimotorisk GBS. Et positivt resultat kan støtte en atypisk diagnose, men et negativt resultat utelukker ikke sykdommen. Anti-GQ1b bør analyseres ved mistenkt Miller Fishers syndrom eller annet anti-GQ1b-syndrom [2].
Lumbalpunksjon
Det klassiske funnet er albuminocytologisk dissosiasjon, det vil si forhøyet proteininnhold med normalt eller bare lett forhøyet celletall. Spinalvæskeundersøkelsen er særlig viktig for å støtte diagnosen og oppdage infeksiøs, inflammatorisk eller malign polyradikulitt.
Viktige tolkningsprinsipper:
- I løpet av den første sykdomsuken har 30 til 50 prosent fortsatt normalt proteininnhold.
- I løpet av den andre uken har 10 til 30 prosent normalt proteininnhold.
- En normal proteinverdi tidlig utelukker derfor ikke GBS.
- Et celletall under 10 mononukleære celler per mikroliter er typisk.
- Et celletall mellom 10 og 50 per mikroliter kan forekomme, men bør føre til en fornyet differensialdiagnostisk vurdering.
- Mer enn 50 celler per mikroliter taler sterkt for annen sykdom, for eksempel infeksiøs polyradikulitt, nevroborreliose, HIV, cytomegalovirus eller leptomeningeal malignitet [1].
Lumbalpunksjon skal ikke forsinke behandling hos en raskt forverret pasient med overbevisende klinisk bilde.
Nevrofysiologi
Nevrografi og elektromyografi anbefales for å støtte diagnosen, identifisere mimikk og klassifisere subtype. Undersøkelsen bør inkludere flere motoriske og sensoriske nerver, F-svar og ved behov repetitiv nervestimulering.
Funn som støtter GBS er:
- forlengede distale motoriske latenser
- nedsatt motorisk ledningshastighet
- temporal dispersjon
- motoriske ledningsblokk
- forlengede eller uteblitte F-svar
- lave motoriske eller sensoriske amplituder
- sural sparing, med bevart sural sensorisk nerveaksjonspotensial, men patologiske medianus- eller ulnarissvar
Sural sparing er en relativt spesifikk støtte for demyeliniserende GBS sammenliknet med flere kliniske mimikkdiagnoser [8]. En tidlig undersøkelse kan samtidig være normal, særlig i løpet av den første uken, ved proksimal svakhet eller ved Miller Fishers syndrom. Ved fortsatt mistanke bør nevrofysiologien gjentas etter cirka 2 til 3 uker. Subtypen kan endre seg ved serieundersøkelse, og et tidlig svar om AIDP eller AMAN skal derfor tolkes forsiktig.
Bildediagnostikk
MR-undersøkelse er ikke rutinemessig nødvendig ved typisk GBS. MR av hjerne eller ryggmarg er indisert ved:
- sensorisk nivå
- uttalt asymmetri
- pyramidebanetegn
- tidlig sfinkterforstyrrelse
- bevissthetspåvirkning
- mistenkt myelitt, infarkt, kompresjon eller malignitet
- akutt slapp myelitt hos barn
- atypisk isolert hjernenerveaffeksjon
Kontrastoppladning i cauda equina eller andre nerverøtter kan støtte GBS, men er uspesifikk. Nerveultralyd kan vise forstørrede proksimale nerver eller nerverøtter, men metoden er ennå et supplement og erstatter ikke klinikk, spinalvæske eller nevrofysiologi.
Overvåking av respirasjonsfunksjonen
Respirasjonssvikt kan utvikle seg uten dyspné, fordi pasienten er immobilisert og hyperkapni opptrer sent. Pulsoksymetri er derfor utilstrekkelig som eneste overvåking.
Følg gjentatte ganger:
- forsert eller langsom vitalkapasitet, helst i ml/kg
- respirasjonsfrekvens og respirasjonsmønster
- evnen til å telle på ett åndedrag
- hostekraft og sekretmobilisering
- nakkefleksjon og skulderstyrke
- bulbær funksjon
- blodgass ved klinisk forverring
En praktisk varselregel er vitalkapasitet under 20 ml/kg, maksimalt inspiratorisk trykk svakere enn 30 cm H2O eller maksimalt ekspiratorisk trykk under 40 cm H2O. Trender og klinikk er viktigere enn en enkelt grenseverdi. Vitalkapasitet under 15 til 20 ml/kg, manglende evne til å telle til 15 på ett åndedrag, svak hoste, stigende karbondioksid, uttrettbarhet eller uttalt bulbær dysfunksjon taler for nært forestående respirasjonssvikt [1].
mEGRIS kan brukes til å anslå risikoen for mekanisk ventilasjon. Modellen bygger på tiden fra svakhetsdebut til vurdering samt forekomst av bulbær parese, nakkefleksjonssvakhet og hoftefleksjonssvakhet. Den internasjonale valideringen viste god diskriminasjon, med et areal under ROC-kurven på 0,84 [9]. Skåren supplerer, men erstatter ikke, tette kliniske vurderinger.
Indikasjoner for intensivbehandling
Kontakt intensivavdelingen tidlig ved:
- raskt progredierende svakhet
- fallende vitalkapasitet eller klinisk respirasjonsutmattelse
- bulbær svakhet, spyttstagnasjon eller utilstrekkelig hostekraft
- alvorlig autonom instabilitet eller arytmi
- manglende evne til å løfte hodet eller armene fra underlaget
- behov for tette luftveistiltak
Non-invasiv ventilasjon er ofte uegnet ved uttalt bulbær svakhet eller raskt progredierende nevromuskulær svikt. Planlagt intubasjon under kontrollerte forhold er tryggere enn akutt intubasjon etter aspirasjon, sekretstagnasjon eller sirkulatorisk kollaps.
flowchart TD
A["Mistenkt GBS:<br>akutt bilateral svakhet"] --> B["Innleggelse, lumbalpunksjon,<br>nevrografi og målrettet<br>differensialdiagnostikk"]
B --> C["Gjentatt vitalkapasitet,<br>bulbær og autonom<br>vurdering"]
C --> D["Rask progresjon, fallende<br>vitalkapasitet, bulbær<br>svakhet eller autonom<br>instabilitet?"]
D -->|Ja| E["Tidlig kontakt<br>med intensivavdeling"]
D -->|Nei| F["Fortsatt overvåking på<br>nevrologisk behandlingsnivå"]
E --> G["Kan pasienten gå<br>10 meter uten hjelp?"]
F --> G
G -->|Nei| H["IVIg 0,4 g/kg daglig<br>i 5 dager eller<br>plasmaferese"]
G -->|Ja| I["Rask progresjon eller<br>bulbær, respiratorisk<br>eller uttalt autonom<br>affeksjon?"]
I -->|Ja| J["Vurder IVIg<br>eller plasmaferese"]
I -->|Nei| K["Observasjon og<br>støttebehandling"]
H --> L["Følg styrke, respirasjon,<br>svelging og<br>komplikasjoner"]
J --> L
Håndtering ved mistenkt GBS. Behandlingsnivået styres av respiratorisk, bulbær og autonom risiko, mens beslutningen om immunterapi styres av gangfunksjon og sykdommens tempo [1,2].
Differensialdiagnoser
Funn som særlig bør føre til revurdering er nadir innen noen timer, fortsatt progresjon etter 4 uker, tydelig sensorisk nivå, ekstensoriske plantarreflekser, uttalt og vedvarende asymmetri, feber ved nevrologisk debut, tidlig sfinkterforstyrrelse, uttalt pleocytose eller bevissthetspåvirkning utenfor Bickerstaffs syndrom.
| Lokalisasjon eller tilstand | Skillende funn |
|---|---|
| Ryggmargskompresjon eller transversell myelitt | Sensorisk nivå, pyramidebanetegn, tidlig blæreaffeksjon, MR-funn |
| Akutt slapp myelitt | Ofte asymmetrisk parese, bevart sensibilitet, ryggmargslesjon i grå substans |
| Hjernestammeinfarkt eller encefalitt | Plutselig debut, sentralnervøse tegn, bevissthetspåvirkning, MR-funn |
| Infeksiøs polyradikulitt | Feber, smerte, høyere celletall i spinalvæsken, målrettet mikrobiologisk diagnostikk |
| A-CIDP | Progresjon etter 8 uker eller minst tre forverringsperioder |
| Myasthenia gravis | Fluktuerende okulobulbær svakhet, normal sensibilitet og normale reflekser |
| Botulisme | Descenderende paralyse, pupilleaffeksjon, autonom affeksjon, gastrointestinal eksponering |
| Lambert-Eatons myastene syndrom | Proksimal svakhet, autonom affeksjon, facilitering ved repetitiv stimulering |
| Periodisk paralyse og elektrolyttforstyrrelse | Kalium-, magnesium- eller fosfatforstyrrelse, ingen sensoriske symptomer |
| Myositt eller rabdomyolyse | Muskelsmerte, forhøyet kreatinkinase, myopatiske funn |
| Porfyri | Buksmerte, psykiatriske eller autonome symptomer, mørk urin, porfyrinanalyse |
| Toksisk nevropati | Eksponering for arsenikk, tallium, bly, løsemidler eller legemidler |
| Vaskulittisk nevropati | Smertefull, asymmetrisk mononevritis multiplex |
| Funksjonell nevrologisk lidelse | Inkonsistente funn, men diagnosen krever positive funksjonelle tegn |
Forskjellen mellom behandlingsrelatert fluktuasjon og A-CIDP er særlig viktig. Ved GBS kan forverring opptre etter en innledende stabilisering eller bedring, vanligvis innen 8 uker. A-CIDP bør vurderes når forverring skjer etter 8 uker fra debut, eller når minst tre separate forverringer inntreffer [10]. A-CIDP krever ofte vedlikeholdsbehandling, mens GBS normalt er monofasisk.
Behandling
Indikasjon for immunterapi
Immunterapi skal gis hvis pasienten ikke kan gå 10 meter uten hjelp. Behandling bør også vurderes hos en fortsatt gangfør pasient ved:
- raskt progredierende svakhet
- uttalt bulbær affeksjon
- respiratorisk affeksjon
- betydelig autonom instabilitet
- alvorlig regional variant med risiko for generalisering
IVIg har best dokumentasjon når det startes innen 2 uker etter svakhetsdebut. Den europeiske retningslinjen angir at behandling også kan vurderes mellom 2 og 4 uker. Plasmaferese har dokumentert effekt når det startes innen 4 uker [2].
IVIg og plasmaferese
IVIg og plasmaferese har likeverdig effekt ved alvorlig GBS. I randomiserte studier av 623 deltakere ble det ikke sett noen klinisk betydningsfull forskjell i funksjonsforbedring etter 4 uker. IVIg var oftere mulig å fullføre [11]. Plasmaferese har sammenliknet med bare støttebehandling forbedret sannsynligheten for en bedring på minst ett funksjonstrinn etter 4 uker, risikoratio 1,64, med 95 prosents konfidensintervall 1,37 til 1,96. Behandlingen reduserte også behovet for mekanisk ventilasjon, risikoratio 0,53, med 95 prosents konfidensintervall 0,39 til 0,74 [12].
| Legemiddel | Dose | Kommentar |
|---|---|---|
| Intravenøst immunglobulin, IVIg | 0,4 g/kg intravenøst en gang daglig i 5 dager, totaldose 2 g/kg | Førstevalg i mange virksomheter. Ta hensyn til nyrefunksjon, tromboserisiko, hemolyse og volumbelastning |
| Plasmaferese | Totalt 12 til 15 liter fordelt på 4 til 5 utskiftninger over 1 til 2 uker | Alternativ med likeverdig effekt. Krever vaskulær tilgang og overvåking av sirkulasjon, koagulasjon og elektrolytter |
Valget styres av tilgjengelighet, kontraindikasjoner, hemodynamisk stabilitet, venetilgang, nyrefunksjon, tromboserisiko og lokale ressurser. IVIg er ofte praktisk enklere. Plasmaferese kan være mer egnet ved for eksempel uttalt risiko for IVIg-relatert trombose eller alvorlig nedsatt nyrefunksjon, men kan være vanskelig ved autonomt betinget sirkulatorisk instabilitet.
Plasmaferese fulgt umiddelbart av IVIg anbefales ikke, fordi kombinasjonen ikke har vist bedre effekt enn monoterapi [11]. Plasmaferese etter IVIg kan dessuten fjerne tilført immunglobulin.
Behandlinger som ikke anbefales
Kortikosteroider skal ikke brukes som behandling for GBS. Samlet randomisert evidens viser ingen forbedring av korttids- eller langtidsutfall. Orale kortikosteroider kan forsinke bedringen, og intravenøse kortikosteroider gir ingen sikker nytte [13].
Interferon beta, nevrotrofe faktorer, spinalvæskefiltrasjon, eculizumab og andre utprøvde immunmodulerende behandlinger mangler tilstrekkelig evidens for rutinemessig klinisk bruk. Studiene har vært små og har ikke kunnet bekrefte klinisk betydningsfull nytte [14].
Utilstrekkelig bedring og ny forverring
Fravær av tidlig bedring etter en fullstendig IVIg-kur betyr ikke automatisk behandlingssvikt. Nerveskaden kan fortsette å gi klinisk funksjonsnedsettelse selv om den immunologiske aktiviteten har avtatt.
En andre IVIg-kur skal ikke gis rutinemessig bare på grunn av dårlig prognose eller manglende tidlig bedring. I SID-GBS-studien ga en andre kur ingen signifikant forbedring etter 4 uker, mens alvorlige bivirkninger inntraff hos 35 prosent sammenliknet med 16 prosent i placebogruppen, inkludert flere tromboemboliske hendelser [15].
Ved ny forverring skal man først vurdere:
- respiratorisk infeksjon, sepsis eller annen komplikasjon
- elektrolyttforstyrrelse
- sederende legemidler
- kritisk sykdomsnevropati eller myopati
- behandlingsrelatert fluktuasjon
- A-CIDP
- feil opprinnelig diagnose
Evidensen for gjentatt immunterapi ved en tydelig behandlingsrelatert fluktuasjon er begrenset. Beslutningen bør tas individuelt av nevrolog med nevromuskulær kompetanse.
flowchart TD
A["Ny forverring etter<br>stabilisering eller<br>bedring"] --> B["Infeksjon, sepsis,<br>elektrolyttforstyrrelse,<br>sederende legemidler,<br>kritisk sykdomsnevropati<br>eller myopati?"]
B -->|Ja| C["Behandle årsaken<br>og følg forløpet"]
B -->|Nei| D["Mer enn 8 uker fra<br>debut eller minst tre<br>forverringer?"]
D -->|Ja| E["Mistenk A-CIDP og<br>revurder diagnosen med<br>nevromuskulær nevrolog"]
D -->|Nei| F["Behandlingsrelatert<br>fluktuasjon: individuell<br>beslutning om ny immunterapi"]
Rekkefølge ved ny forverring etter behandling av GBS. Komplikasjoner og andre årsaker utelukkes først, deretter skilles behandlingsrelatert fluktuasjon fra akutt debuterende CIDP [10].
Støttebehandling
God støttebehandling er like viktig som immunterapien. Den skal omfatte:
- kontinuerlig EKG-overvåking ved alvorlig sykdom eller dysautonomi
- gjentatte blodtrykksmålinger
- tromboseprofylakse til immobiliserte pasienter etter vanlige kontraindikasjoner
- trykksårprofylakse, leieendringer og hudkontroll
- fysioterapeutledet passiv og aktiv bevegelsestrening
- forebygging av kontrakturer og feilstillinger
- svelgvurdering og tilpasset ernæring
- hostestøtte, sekretmobilisering og respirasjonsfysioterapi
- forebygging og behandling av urinretensjon, forstoppelse og ileus
- søvnfremmende tiltak og psykologisk støtte
Ved dysautonomi skal hurtigvirkende, lett titrerbare legemidler foretrekkes. Forsiktighet kreves med langtidsvirkende antihypertensive legemidler, fordi hypertensjon raskt kan gå over i hypotensjon. Uttalt bradykardi krever beredskap for atropin og ekstern eller midlertidig pacing. Unødvendig suging eller annen vagal stimulering bør unngås hos en ustabil pasient.
Konsensusbaserte anbefalinger støtter farmakologisk tromboseprofylakse og graderte kompresjonsstrømper hos sengeliggende voksne, med mindre det foreligger kontraindikasjoner [16].
Smertebehandling
Smerten skal karakteriseres som nevropatisk, nociseptiv, radikulær eller sekundær til immobilisering. Paracetamol kan brukes ved nociseptiv smerte. Opioider kan være nødvendige ved alvorlig akutt smerte, men skal titreres forsiktig på grunn av risiko for sedasjon, ileus og respiratorisk påvirkning.
Gabapentinoider, trisykliske antidepressiva eller karbamazepin kan vurderes ved nevropatisk smerte [2]. Evidensen er svak. Små korttidsstudier har vist lavere smerteintensitet med gabapentin og senere effekt av karbamazepin, men grunnlaget har svært lav evidensstyrke [17]. Behandlingen skal individualiseres etter nyrefunksjon, alder, autonom affeksjon, sedasjonsrisiko og samtidig legemiddelbehandling.
Barn, graviditet og Miller Fishers syndrom
Barn håndteres etter de samme diagnostiske hovedprinsippene som voksne, men evidensen for immunterapi er i stor grad ekstrapolert. IVIg anbefales ved alvorlig eller fortsatt progredierende sykdom. Plasmaferese er et alternativ ved IVIg-intoleranse eller i utvalgte situasjoner med behandlingssvikt [18].
Under graviditet brukes i første rekke IVIg eller plasmaferese etter en individuell risikovurdering. Respiratorisk og autonom overvåking er den samme som for andre pasienter. Forløsningsmåten bestemmes obstetrisk, ikke av GBS-diagnosen i seg selv.
Rent Miller Fishers syndrom trenger ofte ingen immunterapi, fordi spontan bedring vanligvis er god. Behandling bør vurderes ved generalisering, uttalt bulbær affeksjon, bevissthetspåvirkning innenfor Bickerstaff-spekteret eller respirasjonssvikt.
Oppfølging og prognose
Akutt oppfølging
I progresjonsfasen bør styrke, gangfunksjon, hjernenervefunksjon, svelging, hostekraft, vitalparametre og respiratoriske målinger dokumenteres serielt. GBS disability score er nyttig:
| Grad | Funksjon |
|---|---|
| 0 | Frisk |
| 1 | Lette symptomer, kan løpe |
| 2 | Kan gå minst 10 meter uten støtte, men ikke løpe |
| 3 | Kan gå minst 10 meter med hjelp |
| 4 | Seng- eller rullestolbundet |
| 5 | Trenger mekanisk ventilasjon |
| 6 | Død |
mEGOS kan brukes ved innleggelse og etter en uke for å anslå sannsynligheten for at pasienten ikke kan gå selvstendig etter henholdsvis 4 og 26 uker. Høy alder og uttalt muskelsvakhet er de viktigste prognostiske faktorene. Modellen er validert internasjonalt, men kalibreringen varierer mellom regioner, og resultatet skal formidles som en sannsynlighet, ikke som et definitivt individuelt utfall [19].
Prognose
Omtrent 20 til 25 prosent trenger mekanisk ventilasjon, og mortaliteten er cirka 3 til 10 prosent selv med moderne behandling. Dødsårsaker omfatter respiratoriske komplikasjoner, infeksjon, tromboembolisme og autonomt betinget arytmi eller sirkulasjonskollaps [1].
Omkring 60 til 80 prosent kan gå selvstendig 6 måneder etter debut. Bedringen er oftest raskest i løpet av det første året, men kan fortsette i flere år. Aksonal nevrofysiologi betyr ikke alltid dårlig prognose, fordi reversibel nodal ledningssvikt kan gi rask bedring. Uttalt aksonal degenerasjon, høy alder, lav MRC-sumskåre, langvarig ventilasjonsbehov og alvorlig autonom affeksjon er derimot ugunstige faktorer. En metaanalyse fant lengre ventilasjons- og liggetid ved aksonale varianter, men resultatene var heterogene, og sammenhengen var forskjellig hos barn og voksne [20].
Tilbakefall av GBS forekommer hos omtrent 2 til 5 prosent. Ved gjentatte forverringer må A-CIDP vurderes.
Rehabilitering og gjenværende symptomer
Rehabilitering skal startes under akuttbehandlingen og fortsette etter utskrivelse ved behov. Teamet kan omfatte fysioterapeut, ergoterapeut, logoped, klinisk ernæringsfysiolog, rehabiliteringslege, sosionom og psykolog. Målene er å forebygge komplikasjoner, gjenvinne gange og håndfunksjon, optimalisere hjelpemidler og støtte retur til arbeid eller studier.
Treningen skal økes gradvis. Smerte, autonom instabilitet og uttalt uttrettbarhet skal tas hensyn til, men frykt for overbelastning bør ikke føre til langvarig inaktivitet. I en liten randomisert studie av pasienter med gjenværende funksjonsnedsettelse minst 6 måneder etter GBS ga individuelt veiledet trening bedre styrke, mindre tretthet og bedre livskvalitet enn et uveiledet hjemmeprogram [21].
Vanlige langtidssymptomer er:
- tretthet og nedsatt utholdenhet
- distal svakhet
- nevropatisk smerte og parestesier
- balanseproblemer
- gjenværende autonom følsomhet
- søvnforstyrrelse, angst eller depresjon
- vansker med å gå tilbake til tidligere arbeidsbelastning
I en liten treårsoppfølging etter rehabilitering hadde 53 prosent fortsatt uttalt tretthet, og mange hadde gjenværende nevropatisk smerte til tross for en tydelig funksjonell bedring [22]. Oppfølgingen bør derfor ikke avsluttes bare fordi pasienten igjen kan gå.
Før utskrivelse skal det finnes en plan for rehabilitering, hjelpemidler, smertebehandling, ernæring og oppfølging av respiratoriske eller autonome restsymptomer. Pasient og pårørende bør få informasjon om å søke akutt hjelp ved nyoppstått svakhet, dysfagi eller respirasjonspåvirkning, samt om å kontakte nevrolog ved tilbakevendende forverring.
Kilder
- Leonhard SE et al. Diagnosis and management of Guillain-Barré syndrome in ten steps. Nature Reviews Neurology 2019. PMID: 31541214
- van Doorn PA et al. European Academy of Neurology/Peripheral Nerve Society Guideline on diagnosis and treatment of Guillain-Barré syndrome. European Journal of Neurology 2023. PMID: 37814552
- Sejvar JJ et al. Population incidence of Guillain-Barré syndrome: a systematic review and meta-analysis. Neuroepidemiology 2011. PMID: 21422765
- Bishara H et al. Association Between Guillain-Barré Syndrome and COVID-19 Infection and Vaccination: A Population-Based Nested Case-Control Study. Neurology 2023. PMID: 37852786
- Sanz Fadrique R et al. Guillain-Barré syndrome and influenza vaccines: current evidence. Revista Española de Quimioterapia 2019. PMID: 31232571
- Chakraborty T et al. Dysautonomia in Guillain-Barré Syndrome: Prevalence, Clinical Spectrum, and Outcomes. Neurocritical Care 2020. PMID: 31297663
- Tan CY et al. Diagnosis of Guillain-Barré syndrome and validation of the Brighton criteria in Malaysia. Journal of the Peripheral Nervous System 2020. PMID: 32511817
- Derksen A et al. Sural sparing pattern discriminates Guillain-Barré syndrome from its mimics. Muscle & Nerve 2014. PMID: 24616124
- Luijten LWG et al. Modified Erasmus GBS Respiratory Insufficiency Score: a simplified clinical tool to predict the risk of mechanical ventilation in Guillain-Barré syndrome. Journal of Neurology, Neurosurgery and Psychiatry 2023. PMID: 36428088
- Ruts L et al. Distinguishing acute-onset CIDP from fluctuating Guillain-Barre syndrome: a prospective study. Neurology 2010. PMID: 20427754
- Hughes RA et al. Intravenous immunoglobulin for Guillain-Barré syndrome. Cochrane Database of Systematic Reviews 2014. PMID: 25238327
- Chevret S et al. Plasma exchange for Guillain-Barré syndrome. Cochrane Database of Systematic Reviews 2017. PMID: 28241090
- Hughes RA et al. Corticosteroids for Guillain-Barré syndrome. Cochrane Database of Systematic Reviews 2016. PMID: 27775812
- Doets AY et al. Pharmacological treatment other than corticosteroids, intravenous immunoglobulin and plasma exchange for Guillain-Barré syndrome. Cochrane Database of Systematic Reviews 2020. PMID: 31981368
- Walgaard C et al. Second intravenous immunoglobulin dose in patients with Guillain-Barré syndrome with poor prognosis: a double-blind, randomised, placebo-controlled trial. Lancet Neurology 2021. PMID: 33743237
- Hughes RA et al. Supportive care for patients with Guillain-Barré syndrome. Archives of Neurology 2005. PMID: 16087757
- Liu J et al. Pharmacological treatment for pain in Guillain-Barré syndrome. Cochrane Database of Systematic Reviews 2015. PMID: 25855461
- Korinthenberg R et al. Diagnosis and treatment of Guillain-Barré Syndrome in childhood and adolescence: An evidence- and consensus-based guideline. European Journal of Paediatric Neurology 2020. PMID: 31941581
- Doets AY et al. Predicting Outcome in Guillain-Barré Syndrome: International Validation of the Modified Erasmus GBS Outcome Score. Neurology 2022. PMID: 34937789
- Castro Diaz SX et al. Mechanical ventilation, hospitalization time, deaths and disability according to the variants of Guillain-Barré syndrome: systematic review and meta-analysis. Revista Peruana de Medicina Experimental y Salud Pública 2024. PMID: 39442106
- Shah N et al. Supervised, individualised exercise reduces fatigue and improves strength and quality of life more than unsupervised home exercise in people with chronic Guillain-Barré syndrome: a randomised trial. Journal of Physiotherapy 2022. PMID: 35396175
- Uz FB et al. Three-year follow-up outcomes of adult patients with Guillain-Barré Syndrome after rehabilitation. Malawi Medical Journal 2023. PMID: 38362288