Sammendrag
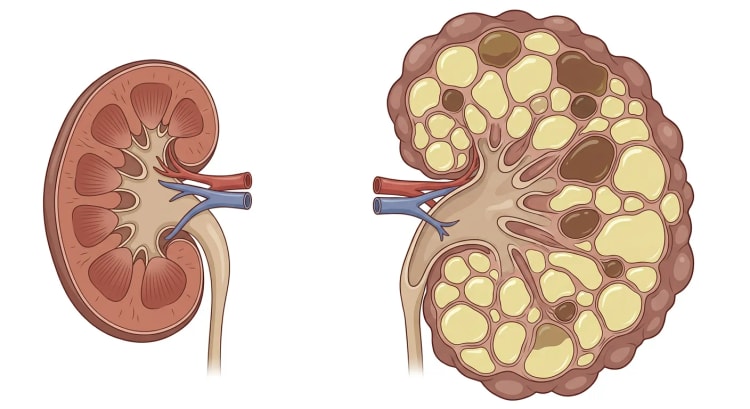
Autosomal dominant polycystisk nyresykdom, ADPKD, er en systemisk arvelig sykdom med progredierende cystedannelse, nyreforstørrelse, hypertensjon og risiko for kronisk nyresvikt. Diagnosen stilles vanligvis med ultralyd hos en person med positiv familieanamnese. Ved uklar familieanamnese, atypisk bildediagnostikk, utredning av en potensiell nyredonor eller reproduksjonsmedisinske problemstillinger er det ofte behov for MR og genetisk analyse. Etter diagnose skal progresjonsrisikoen vurderes, helst med historisk eGFR-utvikling og Mayo Imaging Classification basert på høydejustert total nyrevolum. Rask progresjon defineres vanligvis av en bekreftet eGFR-reduksjon på minst 3 ml/min/1,73 m² per år eller typisk morfologi i Mayo-klasse 1C til 1E, med særlig forsiktighet ved klasse 1C [1,2].
Alle pasienter trenger regelmessig kontroll av blodtrykk, eGFR og albuminuri, behandling av kardiovaskulære risikofaktorer samt rådgivning om saltinntak, vekt, fysisk aktivitet og røykeslutt. ACE-hemmere eller angiotensinreseptorblokkere er førstevalg ved hypertensjon. Tolvaptan bør vurderes hos voksne med dokumentert eller forventet rask progresjon, vanligvis når eGFR er minst 25 ml/min/1,73 m². Behandlingen reduserer årlig eGFR-tap med omkring 1 til 1,3 ml/min/1,73 m², men gir uttalt polyuri og kan gi alvorlig leverpåvirkning. Leverprøver må derfor følges i henhold til preparatomtalen og lokalt sikkerhetsprogram. Cysteinfeksjon, makroskopisk hematuri, nyrestein, kroniske smerter, polycystisk leversykdom og intrakranielle aneurismer krever målrettet håndtering. Nyretransplantasjon er førstevalg ved terminal nyresvikt når det er mulig.
Bakgrunn og epidemiologi
ADPKD er den vanligste monogene årsaken til kronisk nyresvikt hos voksne. Europeiske epidemiologiske studier har anslått diagnostisert prevalens til ca. 2,7 per 10 000 innbyggere, mens familiebaserte anslag som forsøker å fange opp udiagnostiserte tilfeller, ligger nærmere 4 til 5 per 10 000 [3]. Eldre opplysninger om en prevalens på 1 per 400 til 1 per 1 000 fødte inkluderer sannsynligvis mange klinisk udiagnostiserte anleggsbærere og skal ikke likestilles med prevalensen av diagnostisert sykdom.
Arvegangen er autosomal dominant. Hvert barn av en person med en heterozygot sykdomsfremkallende variant har derfor 50 prosent sannsynlighet for å arve varianten. Omkring 10 til 25 prosent av klinisk identifiserte pasienter har ingen kjent familieanamnese. Forklaringer er blant annet nymutasjon, genetisk mosaikk, liten familie, tidlig død hos en av foreldrene, ukjent slektshistorie eller en så mild fenotype at sykdommen ikke er diagnostisert.
PKD1 og PKD2 står til sammen for omkring 90 prosent av genetisk avklarte tilfeller. PKD1 er vanligst og gir i gjennomsnitt mer aggressiv sykdom. Medianalderen for nyresvikt angis til omkring 55 år ved PKD1-relatert sykdom og omkring 74 år ved PKD2-relatert sykdom. Trunkerende PKD1-varianter gir vanligvis et alvorligere forløp enn ikke-trunkerende varianter [2,4]. Patogene varianter i blant annet GANAB, DNAJB11, ALG5, ALG9, IFT140 og NEK8 kan gi mildere eller atypisk cystisk nyresykdom, ofte uten kraftig nyreforstørrelse.
Sykdommens alvorlighetsgrad varierer betydelig, også innen samme familie. Genotypen er derfor prognostisk viktig, men ikke alene avgjørende. Kjønn, blodtrykk, tidlige urologiske komplikasjoner, kroppsvekt, tobakksbruk, samtidige nyresykdommer og sannsynligvis ytterligere genetiske modifikatorer påvirker forløpet.
Patofysiologi
Polycystin-1 og polycystin-2 inngår i signalering og mekanosensoriske funksjoner i primære cilier og andre cellulære strukturer i tubulusepitelet. Nedsatt polycystinfunksjon fører til endret intracellulær kalsiumregulering, økt syklisk AMP-signalering, epitelcelleproliferasjon, klorid- og væskesekresjon samt remodellering av ekstracellulær matriks. Cyster kan oppstå fra flere deler av nefronet og mister etter hvert kontakten med opprinnelig tubulus.
Vasopressin stimulerer V2-reseptorer i samlerørene og øker syklisk AMP. Dette er den behandlingsbare mekanismen som begrunner bruken av V2-reseptorantagonisten tolvaptan. Voksende cyster komprimerer nyreparenkym og intrarenale kar, aktiverer renin-angiotensin-aldosteronsystemet og bidrar til hypertensjon, iskemi, inflammasjon og fibrose. Betydelig strukturell sykdom kan derfor foreligge i mange år før eGFR begynner å falle.
Klinisk bilde
ADPKD oppdages ofte ved familieutredning eller som tilfeldig funn ved ultralyd, computertomografi (CT) eller MR. Vanlige første manifestasjoner er:
- hypertensjon
- flankesmerter eller ryggsmerter
- makroskopisk eller mikroskopisk hematuri
- urinveisinfeksjon eller cysteinfeksjon
- nyrestein
- palpabel oppfylling i abdomen eller økt bukomfang
- nedsatt nyrefunksjon
- levercyster som tilfeldig funn
Hypertensjon debuterer ofte før eGFR-tap og kan forekomme allerede i barnealder. Albuminurien er vanligvis lavgradig. Proteinuri over 1 g per døgn er atypisk og bør vekke mistanke om samtidig glomerulær, diabetisk eller vaskulær nyresykdom.
Akutte flankesmerter skyldes først og fremst cysteblødning, cysteinfeksjon eller nyrestein. Cysteblødning kan gi makroskopisk hematuri og går vanligvis tilbake i løpet av noen dager til to uker. Feber, lokal ømhet og tydelig forhøyet CRP taler mer for infeksjon. Kroniske smerter kan skyldes kapselstrekk, masseeffekt, endret holdning eller kompresjon av nærliggende organer. Smertene korrelerer ikke alltid med total nyrevolum.
Ekstrarenale manifestasjoner
Levercyster er den vanligste ekstrarenale manifestasjonen og blir vanligere med alderen. Nedsatt nyrefunksjon ledsages ikke nødvendigvis av alvorlig leversykdom. Uttalt polycystisk leversykdom forekommer oftere hos kvinner og kan forverres av østrogeneksponering og gjentatte svangerskap. Symptomene er tidlig metthetsfølelse, magesmerter, refluks, dyspné og nedsatt fysisk funksjon.
Intrakranielle aneurismer forekommer hos omkring 10 til 13 prosent, sammenlignet med ca. 2 til 3 prosent i den generelle befolkningen. Andre assosierte tilstander er hjerteklaffesykdom, aortarotdilatasjon, bukveggsbrokk, lyskebrokk, divertikulose, pankreascyster og cyster i sædblærene. Rutinemessig screening for alle slike manifestasjoner anbefales ikke uten klinisk indikasjon.
ADPKD påvirker livskvaliteten også før terminal nyresvikt utvikles. I en metaanalyse var både fysisk og psykisk helserelatert livskvalitet lavere enn i referansebefolkningen. Stort levervolum hadde særlig sterk sammenheng med redusert livskvalitet [5].
Utredning og diagnostikk
Innledende vurdering
Utredningen skal avklare tre spørsmål:
- Foreligger ADPKD eller en annen cystisk nyresykdom?
- Finnes det komplikasjoner eller ekstrarenale manifestasjoner som krever tiltak?
- Er sykdommen raskt progredierende og dermed aktuell for tolvaptan?
Anamnesen bør omfatte nyresykdom, dialyse eller transplantasjon hos første- og andregradsslektninger, alder ved nyresvikt, subaraknoidalblødning, intrakranielle aneurismer, tidlig hypertensjon, hematuri, nyrestein, infeksjoner, smerter og reproduksjonsmedisinske ønsker.
Basal vurdering omfatter:
- standardisert kontorblodtrykk og gjerne hjemmeblodtrykk
- kreatinin med eGFR
- natrium, kalium og bikarbonat
- urinstiks og urin-albumin/kreatinin-ratio
- hematologiske prøver
- leverprøver
- ultralyd av nyrer og lever
- gjennomgang av tidligere kreatininverdier og bildediagnostikk
Bildediagnostisk diagnose
Ultralyd er førstevalg hos personer med positiv familieanamnese. De forente Pei-kriteriene er validert for personer med 50 prosent genetisk risiko når familiens genotype er ukjent [6].
| Alder | Ultralydfunn som bekrefter ADPKD ved positiv familieanamnese |
|---|---|
| 15 til 39 år | Minst 3 cyster totalt, ensidig eller bilateralt |
| 40 til 59 år | Minst 2 cyster i hver nyre |
| 60 år eller eldre | Minst 4 cyster i hver nyre |
Hos en person som er minst 40 år og har færre enn 2 nyrecyster, kan ADPKD i praksis utelukkes når familiens genotype er ukjent. Hos yngre personer, særlig ved PKD2 eller annen mild genotype, utelukker en normal ultralyd ikke sykdommen.
MR er mer sensitiv enn ultralyd og foretrekkes når diagnosen må avklares hos en ung potensiell nyredonor eller når ultralyd ikke gir et sikkert svar. Hos personer mellom 16 og 40 år med positiv familieanamnese taler flere enn 10 cyster totalt på MR sterkt for ADPKD, mens færre enn 5 cyster har svært høy negativ prediktiv verdi [2]. Donorutredning skal likevel individualiseres og kan kreve genetisk analyse.
Ved negativ familieanamnese finnes det ikke like godt validerte aldersspesifikke kriterier. Flere enn 10 cyster per nyre på ultralyd i kombinasjon med bilateral nyreforstørrelse og levercyster støtter diagnosen, men atypiske tilfeller bør vurderes genetisk [1]. Enkelte eller få cyster hos en eldre person er vanlig og skal ikke automatisk klassifiseres som ADPKD.
Genetisk diagnostikk
Genetisk analyse er ikke nødvendig når en voksen person har typisk bilateral cystisk nyreforstørrelse og sikker familieanamnese. Analyse bør vurderes ved:
- negativ eller uklar familieanamnese
- atypisk, ensidig, segmentell eller asymmetrisk cystefordeling
- diskrepans mellom bildefunn, nyrefunksjon og familiens fenotype
- svært tidlig eller uvanlig aggressiv sykdom
- utredning av en potensiell levende nyredonor
- fosterdiagnostikk eller preimplantasjonsgenetisk testing
- mistanke om tuberøs sklerose, von Hippel-Lindaus sykdom, HNF1B-relatert sykdom eller annen ciliopati
Førstevalg er vanligvis et validert multigenpanel med fullgod dekning av PKD1, PKD2 og andre gener som forårsaker cystisk nyresykdom. PKD1 er teknisk vanskelig å analysere på grunn av nærliggende pseudogener. En negativ test utelukker derfor ikke klinisk typisk ADPKD. En variant av usikker betydning skal ikke alene brukes til presymptomatisk diagnostikk eller godkjenning av donor.
Risikovurdering og prognostikk
Historisk eGFR-utvikling er den mest direkte klinisk relevante progresjonsmarkøren. En bekreftet årlig eGFR-reduksjon på minst 3 ml/min/1,73 m², hovedsakelig forårsaket av ADPKD, taler for rask progresjon. Vurderingen bør helst baseres på minst fem kreatininverdier over minst fire år, fordi biologisk variasjon, akutt nyreskade og hemodynamiske endringer ellers kan gi misvisende helning [7].
Total nyrevolum er prognostisk mer informativt enn eGFR i tidlig sykdom. MR eller CT brukes til å beregne total nyrevolum, som justeres for kroppshøyde til høydejustert total nyrevolum (htTKV). Volumet kan måles ved segmentering eller anslås med ellipsoideformelen. MR foretrekkes fordi den ikke innebærer ioniserende stråling.
Mayo Imaging Classification gjelder bare typisk bilateral, diffus og relativt symmetrisk cystesykdom, klasse 1. Pasientene inndeles etter alder og htTKV i klasse 1A til 1E. Risikoen øker gradvis fra 1A til 1E. I den opprinnelige kohorten økte tiårsrisikoen for terminal nyresvikt fra 2,4 prosent i klasse 1A til 66,9 prosent i klasse 1E [8].
| Mayo-klasse | Tolkning |
|---|---|
| 1A | Svært langsom progresjon sannsynlig |
| 1B | Langsom progresjon sannsynlig |
| 1C | Blandet gruppe, supplerende risikofaktorer trengs ofte |
| 1D | Rask progresjon sannsynlig |
| 1E | Svært rask progresjon sannsynlig |
| 2 | Atypisk morfologi, modellen er ikke validert |
Klasse 1C skal ikke alene føre til behandling uten at alder, eGFR-utvikling, genotype og klinisk forløp tas med i vurderingen. Gjentatte volummålinger er normalt ikke nødvendige for Mayo-klassifisering, fordi målevariasjonen kan være større enn den årlige volumendringen.
PROPKD-skåren kan brukes når genotype foreligger og bildefunn eller eGFR gir motstridende svar [9].
| Faktor | Poeng |
|---|---|
| Mannlig kjønn | 1 |
| Hypertensjon før 35 års alder | 2 |
| Første urologiske hendelse før 35 års alder | 2 |
| PKD2-variant | 0 |
| Ikke-trunkerende PKD1-variant | 2 |
| Trunkerende PKD1-variant | 4 |
Totalskår 0 til 3 innebærer lav risiko, 4 til 6 intermediær risiko og 7 til 9 høy risiko. I utviklingskohorten var medianalderen ved terminal nyresvikt 70,6 år i lavrisikogruppen, 56,9 år i den intermediære gruppen og 49 år i høyrisikogruppen [9].
flowchart TD
A["Mistenkt ADPKD<br>familieanamnese eller cystefunn"] --> B["Ultralyd og basal<br>nefrologisk utredning"]
B -->|"Typiske funn og positiv familieanamnese"| C["Diagnose ADPKD"]
B -->|"Uklart eller atypisk bilde"| D["MR nyrer og vurder<br>genetisk panel"]
D -->|"ADPKD bekreftet"| C
D -->|"Annen forklaring sannsynlig"| E["Utred alternativ<br>cystisk nyresykdom"]
C --> F["Vurder eGFR-forløp,<br>blodtrykk og albuminuri"]
F --> G["MR eller CT med htTKV<br>og Mayo-klasse"]
G -->|"Langsom progresjon"| H["Basisbehandling og<br>regelmessig oppfølging"]
G -->|"Rask progresjon sannsynlig"| I["Vurder indikasjon for<br>tolvaptan"]
I --> J["Kontroller kontraindikasjoner,<br>leverprøver og behandlingsbyrde"]
J -->|"Behandling egnet"| K["Start tolvaptan og<br>følg leverprøver"]
J -->|"Behandling uegnet"| H
Differensialdiagnoser
Differensialdiagnostikken er særlig viktig ved negativ familieanamnese, små eller normalstore nyrer, uvanlig cystefordeling, uttalt proteinuri eller syndromale funn [10].
| Tilstand | Funn som skiller fra typisk ADPKD |
|---|---|
| Multiple enkle nyrecyster | Vanligere med økende alder, ingen uttalt bilateral nyreforstørrelse, normalt nyreforløp |
| Ervervet cystisk nyresykdom | Langvarig avansert nyresvikt eller dialyse, små eller atrofiske nyrer, økt tumorrisiko |
| Autosomal recessiv polycystisk nyresykdom | Ofte debut i barnealder, hyperekkogene nyrer, kongenital leverfibrose og portal hypertensjon |
| HNF1B-relatert sykdom | Nyremisdannelser, diabetes, hypomagnesemi, genitale avvik, avvikende leverprøver |
| DNAJB11-relatert sykdom | Små cyster uten kraftig nyreforstørrelse, tubulointerstitielt forløp |
| Autosomal dominant tubulointerstitiell nyresykdom | Små eller normalstore nyrer, få cyster, lavgradige urinfunn, urinsyregikt eller hyperurikemi |
| Tuberøs sklerose | Angiomyolipomer, hudforandringer, epilepsi, pulmonal lymfangioleiomyomatose |
| von Hippel-Lindaus sykdom | Nyrecellekarsinom, feokromocytom, retinale og sentrale hemangioblastomer |
| Nefronoftise og andre ciliopatier | Tidlig konsentreringsdefekt, små nyrer, retinale, nevrologiske eller skjelettrelaterte funn |
| Isolert polycystisk leversykdom | Dominerende levercyster, få nyrecyster og vanligvis bevart nyrefunksjon |
| Unilateral cystisk nyresykdom | Ensidige cyster, ingen familieanamnese eller typiske ekstrarenale funn |
| Obstruktiv nyresykdom | Dilatert samlesystem, anatomisk hinder og annen bildemorfologi |
Kompleks cyste, nyoppstått solid komponent, vedvarende hematuri eller uforklart vekttap skal utredes for malignitet i henhold til radiologisk Bosniak-klassifikasjon. ADPKD i seg selv gir ikke grunnlag for rutinemessig kreftscreening utover gjeldende befolkningsprogrammer.
Behandling
Generelle tiltak
Behandlingsmålene er å bremse tapet av nyrefunksjon, forebygge kardiovaskulær sykdom og behandle komplikasjoner. Følgende anbefales:
- røykeslutt
- regelmessig fysisk aktivitet
- normalisering av overvekt
- natriuminntak under 2 g per døgn, tilsvarende mindre enn 5 g salt
- proteininntak omkring 0,8 til 1,0 g/kg kroppsvekt per døgn
- unngåelse av uttalt høyproteinkost
- begrenset bruk av NSAID
- unngåelse av gjentatt dehydrering
- individualisert væskeinntak
Et normalt væskeinntak som motvirker dehydrering, er rimelig. Et generelt ordinert svært høyt vanninntak har derimot ikke vist seg å bremse eGFR-tap eller nyrevekst. Hos pasienter uten væskerestriksjon er omkring 2 til 3 liter drikke per døgn ofte praktisk, men behovet påvirkes av kroppsstørrelse, klima, hjertesvikt, risiko for hyponatremi og behandling med tolvaptan [2].
Cochrane-oversikten fra 2024 identifiserte 57 randomiserte studier med 8 016 deltakere. Tolvaptan var den eneste intervensjonen som med moderat evidenssikkerhet bevarte eGFR og reduserte veksten av total nyrevolum. Effektene av øvrige sykdomsmodifiserende behandlinger var usikre eller begrenset til surrogatmål [11].
Hypertensjon
ACE-hemmere eller angiotensinreseptorblokkere er førstevalg. Kombinasjonen av ACE-hemmer og angiotensinreseptorblokker skal ikke brukes rutinemessig. I HALT-PKD ga dobbel blokade ingen ytterligere reduksjon av nyrevekst eller eGFR-tap sammenlignet med ACE-hemmer alene [12,13].
For pasienter mellom 18 og 49 år med eGFR over 60 ml/min/1,73 m² og god toleranse kan hjemmeblodtrykk under 110/75 mmHg tilstrebes. I HALT-PKD reduserte et intensivt mål nyrevolumveksten fra 6,6 til 5,6 prosent per år, men ga ingen sikker samlet effekt på eGFR og økte forekomsten av svimmelhet [12]. For øvrige voksne er et standardisert kontorblodtrykk omkring 120/80 mmHg et rimelig mål, tilpasset alder, ortostatisme, komorbiditet og toleranse [1,2].
Tolvaptan
Tolvaptan er en selektiv V2-reseptorantagonist som reduserer vasopressinmediert cystevekst. Behandlingen skal håndteres av eller i samråd med nefrolog.
Egnede kandidater er i første rekke voksne med:
- sikker ADPKD
- eGFR minst 25 ml/min/1,73 m²
- bekreftet eGFR-reduksjon på minst 3 ml/min/1,73 m² per år, eller
- typisk morfologi i Mayo-klasse 1D eller 1E, eller
- Mayo-klasse 1C sammen med ytterligere tegn på rask progresjon
For pasienter eldre enn 55 år kreves særlig tydelig dokumentasjon av rask ADPKD-relatert progresjon, fordi annen nyresykdom oftere bidrar til eGFR-tap. PROPKD-skår over 6, trunkerende PKD1-variant, hypertensjon eller urologisk hendelse før 35 års alder og nyresvikt før 60 års alder hos flere nære slektninger styrker indikasjonen [7].
I TEMPO 3:4 reduserte tolvaptan den årlige nyrevolumveksten fra 5,5 til 2,8 prosent og bremset tapet av nyrefunksjon med omkring 1 ml/min/1,73 m² per år. Behandlingsavbrudd på grunn av bivirkninger var vanligere med tolvaptan, 23 prosent sammenlignet med 14 prosent [14]. I REPRISE, som inkluderte pasienter i et senere sykdomsstadium, falt eGFR med 2,34 ml/min/1,73 m² i løpet av ett år med tolvaptan og med 3,61 med placebo. Forskjellen var 1,27 ml/min/1,73 m² [15].
| Legemiddel | Dose | Kommentar |
|---|---|---|
| Tolvaptan | Start 45 mg om morgenen og 15 mg ca. 8 timer senere | Start helst på en fridag. Første dose tas tidlig for å redusere nattlig polyuri |
| Tolvaptan | Titrer til 60 mg om morgenen og 30 mg senere | Titrer etter toleranse, væskeinntak og klinisk respons |
| Tolvaptan | Måldose 90 mg om morgenen og 30 mg senere | Høyeste vanlige fordelte døgndose er 120 mg |
Polyuri, nokturi, tørste og munntørrhet er forventede farmakologiske effekter. Pasienten trenger fri tilgang til vann og toalett. Legemiddelet skal seponeres midlertidig ved oppkast, diaré, feber med dehydrering, faste, begrenset tilgang til vann eller annen risiko for hypovolemi.
Kontraindikasjoner eller sterke grunner til å avstå omfatter:
- graviditet og amming
- pågående graviditetsplanlegging uten mulighet for sikker prevensjon
- manglende evne til å oppfatte eller reagere på tørste
- hypovolemi eller hypernatremi
- urinveisobstruksjon
- aktiv leversykdom eller vedvarende uforklart transaminasestigning
- samtidig behandling med sterke CYP3A-hemmere
- livssituasjon der den uttalte diuresen ikke kan håndteres sikkert
Transaminasestigning over tre ganger øvre referansegrense forekom hos 4,4 prosent i TEMPO 3:4 og 5,6 prosent i REPRISE [2,15]. ALAT, ASAT og bilirubin kontrolleres før oppstart, deretter minst månedlig de første 18 månedene og så hver tredje måned under fortsatt behandling i henhold til europeisk preparatomtale. Hyppigere prøvetaking kreves ved symptomer eller avvikende verdier. Tretthet, nedsatt appetitt, kvalme, ubehag under høyre kostalbue, mørk urin eller ikterus skal føre til umiddelbar prøvetaking og behandlingspause.
Svenske refusjonsbegrensninger, forskrivningskrav og laboratorieprotokoller kan være strengere enn internasjonale retningslinjer og skal kontrolleres mot gjeldende svensk preparatomtale og regionale rutiner.
SGLT2-hemmere anbefales ikke utelukkende for ADPKD, fordi pasienter med ADPKD i stor grad ble ekskludert fra de store nyrebeskyttelsesstudiene. En separat etablert indikasjon, for eksempel hjertesvikt eller diabetesrelatert nyresykdom, kan vurderes individuelt. mTOR-hemmere, metformin og somatostatinanaloger skal ikke brukes for å bremse ADPKD-relatert tap av nyrefunksjon utenfor kliniske studier.
Makroskopisk hematuri og cysteblødning
Ved makroskopisk hematuri vurderes hemodynamikk, hemoglobin, nyrefunksjon, urindyrking og behov for bildediagnostikk. Cysteblødning behandles vanligvis med hvile, adekvat væsketilførsel og paracetamol. NSAID unngås ved nedsatt nyrefunksjon eller pågående blødning. Antikoagulasjon revurderes ut fra tromboseindikasjon og blødningens alvorlighetsgrad.
Hematuri som vedvarer i mer enn en uke, residiverer hyppig, debuterer etter 50 års alder eller ledsages av vekttap eller atypiske radiologiske funn, skal utredes for stein, tumor og annen urologisk sykdom. Livstruende eller vedvarende blødning kan kreve angiografisk embolisering eller nefrektomi.
Nyrestein
Steinutredning og metabolsk forebygging følger i hovedsak de samme prinsippene som hos andre pasienter, med steinanalyse, døgnurin ved residiv og korrigering av lavt urinvolum, hypocitraturi eller hyperurikosuri. CT uten kontrast er mest sensitiv ved akutt mistanke om stein. Endret anatomi kan vanskeliggjøre kirurgiske inngrep, og kompliserte tilfeller bør derfor håndteres ved en enhet med erfaring med ADPKD.
Cysteinfeksjon
Cysteinfeksjon mistenkes ved feber, lokal ømhet over nyre eller lever og forhøyet CRP uten annen tydelig infeksjonskilde. Negativ urindyrking utelukker ikke infeksjon, fordi cysten ofte mangler forbindelse med urinveiene. I eldre kliniske kriterier er sannsynlig cysteinfeksjon definert ved feber over 38 °C, mage- eller flankesmerter, CRP minst 70 mg/l, fravær av annen inflammasjonskilde og klinisk respons på langvarig antibiotikabehandling [16].
Blodkultur og urindyrking tas før antibiotika når dette ikke forsinker behandlingen. Ultralyd, CT og MR kan vise veggfortykkelse, debris eller pericystisk inflammasjon, men har begrenset sensitivitet. Ved vedvarende diagnostisk usikkerhet eller manglende behandlingsrespons er FDG-PET/CT mest informativ. En metaanalyse med 249 pasienter fant sensitivitet på 84,6 prosent og spesifisitet på 94,9 prosent [17].
Det initiale antibiotikavalget styres av sepsisgrad, tidligere dyrkningsfunn og lokal resistenssituasjon. Ved sannsynlig cysteinfeksjon trengs et preparat med god cystepenetrasjon, ofte et fluorokinolon dersom bakterien er følsom. Trimetoprim-sulfametoksazol kan være et alternativ. Betalaktamantibiotika penetrerer ofte dårligere inn i cyster, men kan være nødvendige initialt ved sepsis. Behandlingstiden er vanligvis minst fire uker og ofte fire til seks uker. Infiserte cyster større enn 5 cm, residiverende infeksjon eller behandlingssvikt bør vurderes for perkutan drenasje [16].
Akutte og kroniske smerter
Ved akutte smerter må blødning, infeksjon og stein først utelukkes. Kroniske smerter håndteres multimodalt med fysisk aktivitet, fysioterapi, holdnings- og stabilitetstrening, varme, søvntiltak og vurdering av depresjon eller angst. Paracetamol er førstevalg blant analgetika. NSAID bør brukes restriktivt og kortvarig, særlig ved kronisk nyresykdom. Langvarig opioidbehandling bør unngås når andre alternativer finnes [18].
Ved fokale smerter fra en stor dominerende cyste kan perkutan aspirasjon med skleroterapi gi lengre lindring enn aspirasjon alene. Refraktære smerter kan kreve cystefenestrering, nerveblokade, embolisering eller nefrektomi, men parenkymødeleggende inngrep bør om mulig unngås før nyreerstattende behandling.
Polycystisk leversykdom
Asymptomatiske levercyster behandles ikke. Eksogent østrogen bør om mulig unngås ved uttalt eller raskt voksende polycystisk leversykdom. Symptomgivende enkeltstående store cyster kan behandles med aspirasjon og skleroterapi. Ved mange overfladiske cyster kan fenestrering vurderes. Segmentell alvorlig sykdom kan behandles med leverreseksjon ved et erfarent senter.
Somatostatinanaloger kan redusere levervolumet hos utvalgte pasienter med uttalt symptomgivende hepatomegali. En metaanalyse av randomiserte studier fant omkring 6,4 prosentpoeng lavere levervolumvekst sammenlignet med kontroll, men ingen sikker effekt på eGFR. Gastrointestinale bivirkninger, gallestein og cysteinfeksjoner forekom [19]. Behandlingen bør derfor konsentreres til spesialistsentre. Levertransplantasjon er et alternativ ved invalidiserende massiv hepatomegali, underernæring, portal hypertensjon eller gjentatte alvorlige komplikasjoner til tross for annen behandling.
Intrakranielle aneurismer
Akutt tordenskrallhodepine skal håndteres som mistenkt subaraknoidalblødning uavhengig av tidligere screening.
Målrettet screening med MR-angiografi uten gadolinium anbefales ved:
- intrakranielt aneurisme eller subaraknoidalblødning hos pasienten
- aneurisme, subaraknoidalblødning eller uforklart plutselig død hos nær slektning
- høyrisikoyrke der bevissthetstap innebærer særlig fare
- planlagt større kirurgi eller transplantasjon når funnet ville endre håndteringen
- uttalt bekymring etter en informert samtale om mulige fordeler og ulemper
En eldre metaanalyse anslo prevalensen til 10 prosent og fant familieanamnese som en tydelig risikofaktor [20]. Nyere data viser at aneurismer ved ADPKD oftere er multiple og lokalisert i store arterier i fremre sirkulasjon [21]. Evidensen for generell screening av alle asymptomatiske pasienter er fortsatt omdiskutert. Dersom den første undersøkelsen er normal, men familierisikoen er høy, kan ny MR-angiografi etter omkring fem til ti år vurderes. Påvist aneurisme skal diskuteres tverrfaglig med nevrokirurgi eller nevrointervensjon.
Graviditet og reproduksjon
Før graviditet vurderes blodtrykk, eGFR, albuminuri, legemidler og tidligere obstetrisk anamnese. ACE-hemmere, angiotensinreseptorblokkere og tolvaptan skal seponeres før graviditet. Pasienter med hypertensjon eller nedsatt nyrefunksjon har økt risiko for preeklampsi, forverret nyrefunksjon og prematur fødsel. I en kasus-kontroll-studie var fosterrisikoene totalt sett moderate, men hypertensjon, proteinuri, urinveisinfeksjon, påvirket nyrefunksjon og preeklampsi var vanligere hos gravide med ADPKD [22].
Genetisk veiledning bør tilbys før graviditet. Alternativene omfatter naturlig unnfangelse, fosterdiagnostikk og IVF med preimplantasjonsgenetisk testing når familiens patogene variant er kjent.
Barn og ungdom
Presymptomatisk testing av barn krever samvalg, fordi en normal ultralyd ikke utelukker ADPKD og sykdomsmodifiserende behandling vanligvis ikke er aktuell. Både diagnostisk testing og klinisk oppfølging uten definitiv diagnose er akseptable strategier. Barn med risiko for ADPKD bør få kontrollert blodtrykket minst årlig og følges for albuminuri. Ambulatorisk blodtrykksmåling er verdifull fra ca. fem års alder, fordi maskert og nattlig hypertensjon forekommer [23]. Tolvaptan skal ikke brukes rutinemessig til barn utenom særskilt barnenefrologisk vurdering.
Avansert nyresvikt
Behandlingen av kronisk nyresykdom følger vanlige prinsipper for anemi, acidose, mineral- og skjelettsykdom, hyperkalemi og kardiovaskulær risiko. Transplantasjonsutredning bør starte i god tid, gjerne med sikte på preemptiv transplantasjon fra levende eller avdød donor.
Rutinemessig nefrektomi av de egne nyrene anbefales ikke. Indikasjoner er gjentatt alvorlig cysteinfeksjon, ukontrollerbar blødning, behandlingsresistente smerter, mistanke om malignitet eller mangel på anatomisk plass til transplantatet. Tidspunktet (før, samtidig med eller etter transplantasjonen) individualiseres. Nefrektomi før transplantasjon innebærer tap av restfunksjon og kan fremtvinge tidligere dialyse, mens samtidig nefrektomi forlenger operasjonen. Observasjonsdata gir ingen entydig støtte for en generell strategi [24].
Oppfølging og prognose
Oppfølgingen tilpasses eGFR, blodtrykk, progresjonsrisiko, komplikasjoner og behandling.
| Parameter | Stabil sykdom | Rask progresjon, avansert kronisk nyresykdom eller tolvaptan |
|---|---|---|
| Blodtrykk | Minst hver 6. til 12. måned, gjerne hjemmeblodtrykk | Ved hver konsultasjon og regelmessig hjemme |
| Kreatinin og eGFR | Hver 6. til 12. måned | Hver 3. til 6. måned, hyppigere etter behandlingsendring |
| Kalium og natrium | Årlig eller ved indikasjon | Hver 3. til 6. måned og ved volumproblemer |
| Urin-albumin/kreatinin-ratio | Årlig | Hver 6. til 12. måned |
| Leverprøver uten tolvaptan | Ved klinisk indikasjon | Før behandlingsstart |
| Leverprøver med tolvaptan | Ikke aktuelt | Månedlig de første 18 månedene, deretter hver tredje måned |
| MR eller CT for Mayo-klasse | Vanligvis én gang når prognosen må vurderes | Gjentas bare hvis resultatet kan endre håndteringen |
| Smerter, infeksjon og livskvalitet | Etterspørres ved hver oppfølging | Etterspørres ved hver oppfølging |
Et plutselig eGFR-fall skal ikke automatisk tilskrives ADPKD-progresjon. Vurder dehydrering, legemidler, obstruksjon, infeksjon, stein, blødning og annen nyresykdom. Uttalt albuminuri eller proteinuri, aktive funn i urinsedimentet og små nyrer taler mot at ADPKD alene forklarer funksjonstapet.
Prognosen varierer fra bevart nyrefunksjon gjennom hele livet til nyresvikt før 40 års alder. Viktigst for prognosen er genotype, Mayo-klasse, tidlig hypertensjon, tidlige urologiske komplikasjoner og observert eGFR-helning. Tolvaptan bremser, men stopper ikke sykdommen. Den absolutte gevinsten blir sannsynligvis størst når en pasient med sikker rask progresjon starter behandling mens nyrefunksjonen fortsatt er god og kan fortsette behandlingen i mange år [7].
Også pasienter med stabil eGFR trenger livslang oppfølging, fordi cystevekst, hypertensjon og ekstrarenale komplikasjoner kan utvikles før tapet av nyrefunksjon blir tydelig.
Kilder
- Torres VE et al. KDIGO 2025 clinical practice guideline for the evaluation, management, and treatment of autosomal dominant polycystic kidney disease: executive summary. Kidney International 2025. PMID: 39848746
- Gordon CE et al. Autosomal Dominant Polycystic Kidney Disease: Core Curriculum 2025. American Journal of Kidney Diseases 2025. PMID: 40844441
- Solazzo A et al. The prevalence of autosomal dominant polycystic kidney disease: A meta-analysis of European literature and prevalence evaluation in the Italian province of Modena suggest that ADPKD is a rare and underdiagnosed condition. PLoS One 2018. PMID: 29338003
- Cornec-Le Gall E et al. Genetic Complexity of Autosomal Dominant Polycystic Kidney and Liver Diseases. Journal of the American Society of Nephrology 2018. PMID: 29038287
- Neijenhuis MK et al. The effect of disease severity markers on quality of life in autosomal dominant polycystic kidney disease: a systematic review, meta-analysis and meta-regression. BMC Nephrology 2017. PMID: 28545401
- Pei Y et al. Unified criteria for ultrasonographic diagnosis of ADPKD. Journal of the American Society of Nephrology 2009. PMID: 18945943
- Müller RU et al. An update on the use of tolvaptan for autosomal dominant polycystic kidney disease: consensus statement on behalf of the ERA Working Group on Inherited Kidney Disorders, the European Rare Kidney Disease Reference Network and Polycystic Kidney Disease International. Nephrology Dialysis Transplantation 2022. PMID: 35134221
- Irazabal MV et al. Imaging classification of autosomal dominant polycystic kidney disease: a simple model for selecting patients for clinical trials. Journal of the American Society of Nephrology 2015. PMID: 24904092
- Cornec-Le Gall E et al. The PROPKD Score: A New Algorithm to Predict Renal Survival in Autosomal Dominant Polycystic Kidney Disease. Journal of the American Society of Nephrology 2016. PMID: 26150605
- Sekine A et al. Cystic Kidney Diseases That Require a Differential Diagnosis from Autosomal Dominant Polycystic Kidney Disease. Journal of Clinical Medicine 2022. PMID: 36362756
- St Pierre K et al. Interventions for preventing the progression of autosomal dominant polycystic kidney disease. Cochrane Database of Systematic Reviews 2024. PMID: 39356039
- Schrier RW et al. Blood pressure in early autosomal dominant polycystic kidney disease. New England Journal of Medicine 2014. PMID: 25399733
- Torres VE et al. Angiotensin blockade in late autosomal dominant polycystic kidney disease. New England Journal of Medicine 2014. PMID: 25399731
- Torres VE et al. Tolvaptan in patients with autosomal dominant polycystic kidney disease. New England Journal of Medicine 2012. PMID: 23121377
- Torres VE et al. Tolvaptan in Later-Stage Autosomal Dominant Polycystic Kidney Disease. New England Journal of Medicine 2017. PMID: 29105594
- Sallée M et al. Cyst infections in patients with autosomal dominant polycystic kidney disease. Clinical Journal of the American Society of Nephrology 2009. PMID: 19470662
- Treglia G et al. Performance of 18F-FDG PET/CT in Diagnosing Cyst Infections in Patients with Autosomal Dominant Polycystic Kidney Disease: A Systematic Review and a Bivariate Meta-Analysis. Diagnostics 2024. PMID: 39125479
- Theivendran T et al. Drug management of autosomal dominant polycystic kidney disease. Australian Prescriber 2022. PMID: 36382165
- Suwabe T et al. Somatostatin analog therapy effectiveness on the progression of polycystic kidney and liver disease: A systematic review and meta-analysis of randomized clinical trials. PLoS One 2021. PMID: 34559824
- Zhou Z et al. Is Regular Screening for Intracranial Aneurysm Necessary in Patients with Autosomal Dominant Polycystic Kidney Disease? A Systematic Review and Meta-analysis. Cerebrovascular Diseases 2017. PMID: 28502970
- Haemmerli J et al. Characteristics and Distribution of Intracranial Aneurysms in Patients with Autosomal Dominant Polycystic Kidney Disease Compared with the General Population: A Meta-Analysis. Kidney360 2023. PMID: 36961086
- Wu M et al. Pregnancy outcomes in autosomal dominant polycystic kidney disease: a case-control study. Journal of Maternal-Fetal and Neonatal Medicine 2016. PMID: 25754208
- Gimpel C et al. International consensus statement on the diagnosis and management of autosomal dominant polycystic kidney disease in children and young people. Nature Reviews Nephrology 2019. PMID: 31118499
- Copur S et al. Native nephrectomy in polycystic kidney disease patients on transplant lists: how and when? Journal of Nephrology 2024. PMID: 38512371