Sammendrag
Multippel endokrin neoplasi type 2, MEN 2, er et autosomalt dominant tumorsyndrom som skyldes aktiverende kimbanevarianter i RET. Medullær tyreoideakreft forekommer hos nesten alle ubehandlede bærere. MEN 2A gir i tillegg varierende risiko for feokromocytom og primær hyperparatyreoidisme, mens MEN 2B kjennetegnes av svært tidlig aggressiv medullær tyreoideakreft, feokromocytom og karakteristiske ikke-endokrine funn som slimhinnenevromer, intestinal ganglionevromatose og marfanoid habitus [1].
Alle pasienter med medullær tyreoideakreft skal tilbys kimbaneanalyse av RET, også uten familieanamnese. Når en patogen variant påvises, skal førstegradsslektninger tilbys genetisk veiledning og målrettet bærertesting. Barn skal testes så tidlig at resultatet kan styre tidspunktet for tyreoidektomi. En variant av usikker klinisk betydning kan ikke alene danne grunnlag for profylaktisk kirurgi.
Total tyreoidektomi er den eneste etablerte muligheten for å forebygge eller kurere arvelig medullær tyreoideakreft. Ved RET M918T, den vanligste årsaken til MEN 2B, bør operasjon gjennomføres i løpet av første leveår, helst så snart diagnosen er sikret. Ved høyrisikovarianter i kodon 634 anbefales vanligvis operasjon senest ved 5 års alder. For varianter med moderat risiko individualiseres tidspunktet ut fra alder, serielle kalsitoninmålinger, familiens fenotype og mulighet for trygg oppfølging [2].
Feokromocytom må utelukkes før ethvert planlagt kirurgisk inngrep hos en person med MEN 2. Ved samtidig feokromocytom og tyreoideasykdom behandles feokromocytomet først, etter adekvat preoperativ alfaadrenerg blokade og volumekspansjon. Kortekssparende adrenalektomi bør vurderes fordi bilateral sykdom er vanlig og bilateral total adrenalektomi medfører livslang binyrebarksvikt. Primær hyperparatyreoidisme ved MEN 2A er ofte mild og behandles i første rekke med målrettet reseksjon av forstørrede kjertler.
Behandlingen bør sentraliseres til et tverrfaglig team med endokrinolog, klinisk genetiker, barneendokrinolog, endokrinkirurg, onkolog, patolog, radiolog og nukleærmedisiner.
Bakgrunn og epidemiologi
MEN 2 deles klinisk inn i MEN 2A og MEN 2B. Familiær medullær tyreoideakreft, der medullær tyreoideakreft dominerer og feokromocytom eller hyperparatyreoidisme ikke forekommer i slekten, betraktes i dag vanligvis som en fenotypisk variant innen MEN 2A snarere enn som et eget syndrom [1].
MEN 2 er sjeldent. En dansk nasjonal studie fant en punktprevalens for MEN 2A på 24 per million innbyggere og en insidens på 28 per million levendefødte, men tallene var trolig påvirket av en dansk grunnleggereffekt for RET C611Y [3]. Forekomsten varierer derfor mellom populasjoner og mellom ulike genetiske registre.
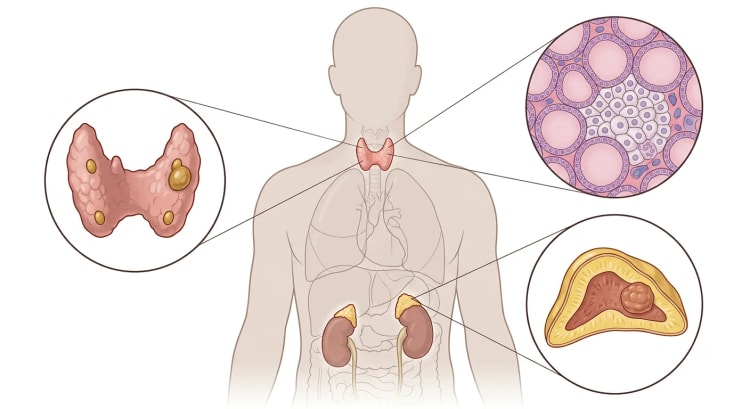
Medullær tyreoideakreft utgår fra tyreoideas parafollikulære C-celler og utgjør omkring 1 til 3 prosent av all tyreoideakreft. Omtrent 25 prosent av tilfellene er arvelige. Blant pasienter som initialt vurderes å ha sporadisk medullær tyreoideakreft, påvises en uventet kimbanevariant i RET hos omkring 5 til 7 prosent [4,5].
Kliniske undergrupper
| Fenotype | Medullær tyreoideakreft | Feokromocytom | Primær hyperparatyreoidisme | Typiske øvrige funn |
|---|---|---|---|---|
| MEN 2A | Nesten full penetrans, varierende debutalder og aggressivitet | Cirka 10 til 80 prosent avhengig av RET-variant | Vanligvis 5 til 30 prosent avhengig av variant og populasjon | Kutan lichenamyloidose og Hirschsprungs sykdom i enkelte familier |
| MEN 2B | Svært tidlig og ofte aggressiv | Omkring 50 prosent, ofte bilateralt | Inngår normalt ikke i fenotypen | Slimhinnenevromer, fortykkede lepper, intestinal ganglionevromatose, marfanoid habitus, fortykkede korneale nerver |
| MEN 2A med hovedsakelig familiær medullær tyreoideakreft | Dominerende manifestasjon, iblant senere debut | Lav, men ikke nødvendigvis fraværende risiko | Lav, men ikke nødvendigvis fraværende risiko | Vanligvis ingen |
MEN 2A arves vanligvis fra en affisert forelder. MEN 2B skyldes ofte en de novo-variant, framfor alt RET M918T, noe som innebærer at negativ familieanamnese ikke svekker mistanken når fenotypen er typisk. Hvert barn av en bærer av en patogen kimbanevariant har 50 prosent sannsynlighet for å arve varianten [1].
Patofysiologi og genotypisk risiko
RET koder for en transmembran reseptortyrosinkinase som deltar i utvikling og signalering i blant annet nevrallistderivert vev. Aktiverende kimbanevarianter fører til konstitutiv signalering og tumorutvikling i C-celler, binyremarg og, ved MEN 2A, biskjoldkjertler. Variantenes lokalisasjon påvirker reseptoraktiveringen og gir en klinisk nyttig kobling mellom genotype og fenotype [6].
Ved MEN 2A ligger flertallet av patogene varianter i de cysteinkodende regionene i ekson 10 og 11, særlig kodon 609, 611, 618, 620 og 634. Kodon 634 er assosiert med tidligere og mer aggressiv medullær tyreoideakreft samt høyere risiko for feokromocytom og hyperparatyreoidisme. RET M918T i ekson 16 forårsaker omkring 95 prosent av MEN 2B og gir den høyeste risikoen for tidlig metastaserende medullær tyreoideakreft [2,6].
Genotypen er veiledende, men ikke deterministisk. Debutalder og penetrans varierer også innen samme familie. Beslutninger om kirurgi og overvåking skal derfor veie sammen variant, alder, kalsitoninutvikling, familiens sykdomsforløp og kvaliteten på tilgjengelig oppfølging.
Risikoklassifisering etter etablert internasjonal praksis
| Risikonivå | Typiske RET-varianter | Behandling av tyreoidea |
|---|---|---|
| Høyeste risiko | M918T | Total tyreoidektomi i løpet av første leveår, helst så snart diagnosen er sikret |
| Høy risiko | Kodon 634, A883F | Total tyreoidektomi vanligvis senest ved 5 års alder, tidligere ved forhøyet kalsitonin eller strukturell sykdom |
| Moderat risiko | Øvrige etablerte MEN 2-varianter, blant annet kodon 609, 611, 618, 620, 768, 790, 791, 804 og 891 | Individualisert operasjon ut fra serielt kalsitonin, ultralyd, familiefenotype og mulighet for tett oppfølging |
Klassifiseringen skal bare brukes på patogene eller sannsynlig patogene varianter. Laboratoriets klassifisering bør vurderes sammen med klinisk genetiker. En variant av usikker klinisk betydning skal ikke behandles som en positiv prediktiv test [7].
Klinisk bilde
Medullær tyreoideakreft
Bærere som identifiseres gjennom familieutredning, er ofte asymptomatiske. Tidlig sykdom kan kun gi stigende serumkalsitonin eller et lite ultralydfunn. Klinisk manifest sykdom kan gi:
- tyreoideaknute eller struma
- forstørrede lymfeknuter på halsen
- heshet, dysfagi eller andre lokale kompresjonssymptomer
- diaré og flushing ved stor tumorbyrde og uttalt peptidsekresjon
- skjelettsmerter, hoste eller leverrelaterte symptomer ved metastatisk sykdom.
Arvelig medullær tyreoideakreft er ofte multifokal og bilateral. Regional spredning skjer hovedsakelig til sentrale og laterale lymfeknuter på halsen. Fjernmetastaser forekommer først og fremst i lever, lunger og skjelett [5].
MEN 2B
MEN 2B skal mistenkes hos spedbarn og barn med flere av følgende funn:
- multiple slimhinnenevromer på lepper, tunge eller konjunktiva
- fremtredende eller fortykkede lepper
- marfanoid habitus
- evertert øvre øyelokk eller fortykkede korneale nerver
- forstoppelse, diaré, distendert abdomen eller megakolon på grunn av intestinal ganglionevromatose
- tidlig tyreoideaknute eller forstørrede lymfeknuter på halsen.
I en internasjonal kohort med 345 bærere av RET M918T hadde samtlige med tilgjengelige data minst ett ikke-endokrint funn. Tyreoidektomi før 1 års alder ga langvarig biokjemisk remisjon hos 15 av 18 evaluerbare pasienter, sammenlignet med bare 15 prosent blant dem som ble operert senere [8]. Et barn med mistenkt fenotype skal derfor utredes raskt, også uten familieanamnese.
Feokromocytom
MEN 2-assosiert feokromocytom oppstår i binyremargen og er ofte bilateralt eller multifokalt. Symptomer kan mangle. Når symptomer forekommer, er vanlige manifestasjoner:
- anfallsvis eller vedvarende hypertensjon
- palpitasjoner og takykardi
- hodepine
- svetting
- tremor, blekhet eller angstfølelse
- ortostatisme
- hyperglykemi.
Penetransen varierer fra omkring 10 til 80 prosent avhengig av RET-variant. Bilateral sykdom er vanlig og kan utvikles metakront etter flere år [9]. Feokromocytom ved MEN 2 metastaserer sjeldnere enn flere andre arvelige former, men ubehandlet katekolaminsekresjon kan gi hypertensiv krise, arytmi, kardiomyopati, hjerneslag eller perioperativ død.
Primær hyperparatyreoidisme
Primær hyperparatyreoidisme forekommer framfor alt ved MEN 2A og er ofte lett. Den oppdages vanligvis gjennom hyperkalsemi snarere enn gjennom symptomer. Mulige manifestasjoner er nyrestein, osteoporose, brudd, muskelsvakhet, abdominalplager og nevropsykiatriske symptomer.
I en dansk populasjonsbasert MEN 2A-kohort var hyppigheten 8 prosent og medianalderen ved diagnose 45 år. Tre fjerdedeler var asymptomatiske [10]. Høyere hyppigheter i eldre serier kan delvis skyldes seleksjon av familier med mer uttalt fenotype.
Utredning og diagnostikk
Når MEN 2 skal mistenkes
Utredning er indisert ved:
- medullær tyreoideakreft uavhengig av alder og familieanamnese
- C-cellehyperplasi med mistanke om arvelig sykdom
- feokromocytom sammen med medullær tyreoideakreft, hyperparatyreoidisme eller typisk familieanamnese
- bilateralt eller multifokalt feokromocytom
- typiske MEN 2B-funn
- kutan lichenamyloidose eller Hirschsprungs sykdom i en familie med mulig MEN 2A
- førstegradsslektskap med bærer av patogen RET-variant.
Genetisk diagnostikk
Alle pasienter med medullær tyreoideakreft skal tilbys kimbaneanalyse av RET etter genetisk veiledning. Analysen bør dekke etablerte sykdomsassosierte regioner og, når målrettet analyse er negativ til tross for sterk mistanke, hele den kodende regionen og relevante spleiseområder. Bredere panelanalyse kan være begrunnet ved atypisk fenotype, men øker sannsynligheten for vanskelig tolkbare bifunn [7].
Når en patogen familievariant er kjent, er målrettet analyse av denne varianten tilstrekkelig for slektninger. Testing av barn er medisinsk begrunnet fordi resultatet kan føre til livreddende kirurgi i barndommen. Ved RET M918T skal foreldre og søsken vurderes selv om varianten sannsynligvis er de novo, fordi gonadal mosaikk og uventet bærerskap hos en forelder kan forekomme.
Før testing skal pasienten informeres om:
- autosomalt dominant arvegang
- konsekvenser for egne kontroller og kirurgi
- konsekvenser for biologiske slektninger
- muligheten for prenatal diagnostikk og preimplantasjonsgenetisk testing
- mulige resultater, inkludert variant av usikker klinisk betydning.
En variant av usikker klinisk betydning skal ikke brukes til prediktiv familietesting eller profylaktisk tyreoidektomi. Behandlingen baseres da på fenotype og familiehistorie mens varianten revurderes [7].
Basal utredning etter påvist patogen RET-variant
Den innledende vurderingen skal omfatte:
- Slektsanamnese over tre generasjoner med alder ved tyreoideakreft, feokromocytom og hyperparatyreoidisme.
- Klinisk undersøkelse av tyreoidea og lymfeknuter på halsen.
- Vurdering av MEN 2B-fenotype og andre variantassosierte funn.
- Serumkalsitonin og CEA.
- TSH, fritt T4 og kalsiumstatus.
- Frie metanefriner i plasma eller fraksjonerte metanefriner i døgnurin.
- Albuminkorrigert eller ionisert kalsium og PTH ved MEN 2A.
- Høyoppløselig ultralyd av halsen når alder, kalsitonin eller planlagt kirurgi tilsier det.
Kalsitonin skal tolkes mot metodespesifikke, alderstilpassede og kjønnsspesifikke referanseområder. Moderat forhøyelse er ikke spesifikk for medullær tyreoideakreft og kan blant annet ses ved nedsatt nyrefunksjon, hypergastrinemi, annen nevroendokrin sykdom og laboratorieinterferens. Prøver som ikke stemmer med det kliniske bildet, bør gjentas, helst med samme analysemetode.
Utredning av mistenkt medullær tyreoideakreft
Basal kalsitoninkonsentrasjon korrelerer overordnet med tumorbyrden, men kan ikke alene fastslå anatomisk stadium. Ved en tyreoideaknute gjøres høyoppløselig ultralyd av hele halsen. Finnålsaspirasjon bør suppleres med immuncytokjemi for kalsitonin, kromogranin og CEA samt ved behov kalsitonin i skyllevæsken fra punksjonsnålen. Cytologien kan være heterogen og feiltolkes som follikulær, papillær eller udifferensiert tumor [5].
Ved bekreftet medullær tyreoideakreft gjøres:
- serumkalsitonin og CEA som preoperative utgangsverdier
- ultralydkartlegging av sentrale og laterale halskompartmenter
- stemmebåndsvurdering ved stemmepåvirkning, tidligere halskirurgi eller avansert tumor
- CT av hals og toraks samt leveravbildning ved omfattende halssykdom, høyt kalsitonin eller mistanke om metastaser
- skjelettrettet bildediagnostikk ved symptomer eller avansert sykdom.
Internasjonale retningslinjer anbefaler bred metastaseutredning når kalsitonin overstiger omkring 500 ng/L, og ved postoperativt kalsitonin over 150 ng/L når lokaliserende undersøkelser er nødvendige [2]. Grenseverdiene er veiledende og kan ikke erstatte klinisk vurdering.
Histopatologi
Operasjonspreparatet skal vurderes av patolog med erfaring med endokrine tumorer. Beskrivelsen bør angi:
- tumorstørrelse, multifokalitet og bilateralitet
- ekstratyreoidal vekst
- karinvasjon
- reseksjonsmarginer
- antall undersøkte og metastatiske lymfeknuter samt største metastase
- forekomst av C-cellehyperplasi
- mitosetall, Ki67-indeks og tumornekrose.
Ifølge International Medullary Thyroid Carcinoma Grading System klassifiseres en tumor som høygradig dersom minst ett av følgende foreligger: minst 5 mitoser per 2 mm², Ki67 minst 5 prosent eller tumornekrose. I valideringskohorten var 10-års sykdomsspesifikk overlevelse 97 prosent ved lavgradig og 53 prosent ved høygradig tumor [11].
Utredning av feokromocytom
Førstevalgsanalyse er frie metanefriner i plasma eller fraksjonerte metanefriner i døgnurin. Prøvetaking for plasmaanalyse bør om mulig skje etter hvile i liggende stilling og med tanke på legemidler, stress og akutt sykdom som kan gi falskt positive resultater. Et positivt resultat skal bekreftes og vurderes opp mot graden av forhøyelse [12].
Biokjemisk bekreftet sykdom lokaliseres i første rekke med CT eller MR av binyrene. MR foretrekkes når stråling skal begrenses, for eksempel hos barn og gravide. Funksjonell bildediagnostikk brukes ved uklar lokalisasjon, multifokal sykdom eller mistanke om metastaser og før enkelte radionuklidbehandlinger.
Feokromocytom skal utelukkes:
- før tyreoidektomi, paratyreoideakirurgi og annen større kirurgi
- før graviditet
- snarest ved typiske symptomer eller nyoppstått hypertensjon
- fortløpende også etter tidligere unilateral adrenalektomi.
Utredning av primær hyperparatyreoidisme
Diagnosen baseres på gjentatt hyperkalsemi med inadekvat høyt eller ikke-supprimert PTH. Vurder samtidig kreatinin eller eGFR, fosfat, 25-hydroksyvitamin D og legemidler som påvirker kalsium. Familiær hypokalsiurisk hyperkalsemi skal vurderes ved lav kalsiumutskillelse i urin, særlig dersom biokjemien ikke samsvarer med familiens RET-fenotype.
Ultralyd og sestamibiscintigrafi brukes til operasjonsplanlegging, ikke til å stille diagnosen.
Praktisk behandlingsalgoritme
flowchart TD
A["Medullær tyreoideakreft,<br>typisk MEN 2-fenotype eller<br>kjent familievariant"] --> B["Genetisk veiledning<br>og kimbaneanalyse av RET"]
B -->|"Patogen variant"| C["Test biologiske slektninger<br>for familievarianten"]
B -->|"Negativ, men sterk mistanke"| D["Utvidet genetisk analyse<br>og fenotypebasert oppfølging"]
C --> E["Kalsitonin, CEA,<br>metanefriner, kalsium og PTH"]
E --> F["Utelukk feokromocytom<br>før hver operasjon"]
F -->|"Feokromocytom påvist"| G["Alfablokade og<br>binyrekirurgi først"]
F -->|"Feokromocytom utelukket"| H["Planlegg tyreoidektomi<br>ut fra RET-risiko og kalsitonin"]
G --> H
H --> I["Postoperativt kalsitonin<br>og CEA etter cirka 3 måneder"]
I -->|"Ikke påviselige markører"| J["Årlig MEN 2-oppfølging"]
I -->|"Vedvarende forhøyelse"| K["Beregn doblingstid<br>og lokaliser strukturell sykdom"]
Differensialdiagnoser
| Presentasjon | Viktige differensialdiagnoser | Skillende utredning |
|---|---|---|
| Medullær tyreoideakreft uten kjent familieanamnese | Sporadisk medullær tyreoideakreft | Kimbaneanalyse av RET, familieanamnese, vurdering av feokromocytom og hyperparatyreoidisme |
| Tyreoideaknute med forhøyet kalsitonin | C-cellehyperplasi, nyresvikt, hypergastrinemi, annen nevroendokrin tumor, analyseinterferens | Gjentatt kalsitonin, nyrefunksjon, legemiddelgjennomgang, cytologi og immunmarkører |
| Feokromocytom | VHL-syndrom, NF1, SDHx-relatert paragangliomsyndrom, MAX- eller TMEM127-relatert sykdom | Genpanel når RET-funn eller MEN 2-fenotype mangler |
| MEN-lignende tumorkombinasjon | MEN 1, MEN 4, sporadisk sammentreff av endokrine tumorer | Tumorspektrum og målrettet genetisk diagnostikk |
| Hyperkalsemi | Sporadisk primær hyperparatyreoidisme, familiær hypokalsiurisk hyperkalsemi, malignitet, legemiddeleffekt | PTH, kalsiumutskillelse i urin, nyrefunksjon og genetisk vurdering |
| Hirschsprungs sykdom | Isolert eller annen genetisk Hirschsprungs sykdom | RET-analyse og vurdering av MEN 2A-fenotype når familieanamnese eller spesifikk RET-variant tilsier det |
| Marfanoid habitus | Marfans syndrom, homocystinuri og andre bindevevssyndromer | Slimhinnenevromer, gastrointestinale funn, RET-analyse og ved behov separat bindevevsutredning |
Behandling
Organisering og operasjonsrekkefølge
Pasienter med MEN 2 bør behandles ved eller i nært samråd med et senter med erfaring med arvelig endokrin tumorsykdom. Operasjonsrekkefølgen er avgjørende:
- Utelukk feokromocytom før hvert inngrep.
- Behandle påvist feokromocytom først.
- Gjennomfør deretter tyreoidektomi og eventuell paratyreoideakirurgi.
- Koordiner inngrepene individuelt. Samtidig kirurgi kan vurderes ved ekspertsenter, men skal ikke gå på bekostning av den hemodynamiske sikkerheten.
Profylaktisk eller tidlig tyreoidektomi
Begrepet profylaktisk tyreoidektomi omfatter operasjon før klinisk manifest kreft foreligger. Mikroskopisk C-cellehyperplasi eller medullært mikrokarsinom kan likevel allerede være til stede.
Høyeste risiko, RET M918T
Total tyreoidektomi skal utføres i løpet av første leveår, helst i de første levemånedene når diagnosen er kjent. Operasjonen skal ikke utsettes i påvente av et tydelig forhøyet kalsitonin. MEN 2B kan utvikle regional metastasering svært tidlig [8].
Sentral lymfeknutedisseksjon vurderes dersom kalsitonin er forhøyet, ultralyd viser mistenkelige lymfeknuter eller operasjonen skjer etter anbefalt tidspunkt. Hos et lite spedbarn må den mulige onkologiske gevinsten veies mot risikoen for permanent hypoparatyreoidisme og nerveskade.
Høy risiko, framfor alt kodon 634
Total tyreoidektomi anbefales vanligvis senest ved 5 års alder. Operasjonen fremskyndes ved stigende eller forhøyet kalsitonin, ultralydfunn eller aggressiv sykdom i familien. Oppfølging med klinisk undersøkelse, kalsitonin og ved behov ultralyd bør starte senest ved 3 års alder [2].
Moderat risiko
Tidspunktet individualiseres. Årlig klinisk vurdering og kalsitoninmåling starter vanligvis rundt 5 års alder. Operasjon anbefales når kalsitonin blir reproduserbart forhøyet, eller tidligere dersom familiefenotypen er aggressiv, oppfølgingen er usikker eller familien foretrekker definitiv risikoreduksjon.
Å utsette operasjonen forutsetter pålitelig årlig oppfølging med samme kalsitoninmetode og tilgang til erfaren barneendokrinolog og kirurg. Et normalt kalsitonin reduserer sannsynligheten for invasiv sykdom, men gir ingen absolutt garanti.
Omfang av tyreoideakirurgi
Total tyreoidektomi er standard fordi arvelig sykdom er bilateral og multifokal. Lobektomi alene er utilstrekkelig ved MEN 2.
Sentral lymfeknutedisseksjon kan unnlates hos nøye utvalgte bærere med normalt eller lavt kalsitonin, normal ultralyd og operasjon ved anbefalt alder. Ved klinisk manifest medullær tyreoideakreft gjøres vanligvis total tyreoidektomi med sentral lymfeknutedisseksjon. Terapeutisk lateral halsdisseksjon utføres i de kompartmentene der metastaser er påvist eller sterkt mistenkt [2,13].
Profylaktisk lateral halsdisseksjon ved normal ultralyd er omdiskutert. Preoperativt kalsitonin, primærtumorens størrelse, sentral lymfeknutestatus og risikoen for fjernmetastaser skal veies mot risikoen for nerveskade, lymfelekkasje og skulderdysfunksjon.
Biskjoldkjertlene skal identifiseres og om mulig bevares med intakt blodforsyning. Autotransplantasjon kan bli nødvendig dersom en kjertel devaskulariseres. Barn, særlig svært små barn, skal opereres av kirurg med høyt volum av pediatrisk tyreoidea- og paratyreoideakirurgi.
Etter total tyreoidektomi gis livslang levotyroksinbehandling med eutyreose som mål. TSH-suppresjon er ikke indisert fordi C-celler ikke er TSH-avhengige. Radiojod har ingen effekt på medullær tyreoideakreft [13].
Feokromocytom
Alle funksjonelle feokromocytomer skal forbehandles med alfaadrenerg blokade. Væske- og saltinntaket økes når dette er medisinsk hensiktsmessig, for å motvirke katekolaminindusert volumkontraksjon og postoperativ hypotensjon. Betablokade skal bare legges til etter etablert alfablokade ved vedvarende takykardi. Isolert betablokade kan gi alvorlig hypertensjon gjennom uhemmet alfaadrenerg vasokonstriksjon [12].
Minimalt invasiv adrenalektomi er standard ved lokalisert feokromocytom. Kortekssparende adrenalektomi bør særlig vurderes ved:
- bilateral sykdom
- tidligere adrenalektomi på motsatt side
- tydelig arvelig sykdom med høy risiko for kontralateral tumor
- liten, velavgrenset tumor der tilstrekkelig normal bark kan bevares.
Kortekssparende kirurgi medfører risiko for ny tumor i gjenværende binyrevev, men kan forebygge permanent binyrebarksvikt. En sammenstilling av arvelige feokromocytomer rapporterte klinisk betydningsfullt lokalt residiv hos færre enn 5 prosent etter 10 år og bevart glukokortikoidfunksjon hos mer enn halvparten [14]. Ved MEN 2B var langtidsresidiv etter kortekssparende kirurgi 10 prosent, og normal binyrefunksjon ble bevart hos 62 prosent [8].
Etter bilateral total adrenalektomi kreves livslang glukokortikoid- og mineralkortikoidsubstitusjon, pasientopplæring om stressdosering, krisekort og tilgang til parenteralt hydrokortison. Også etter kortekssparende kirurgi skal binyrefunksjonen bekreftes.
Primær hyperparatyreoidisme
Asymptomatisk mild hyperkalsemi kan initialt følges etter de samme overordnede prinsippene som sporadisk primær hyperparatyreoidisme. Kirurgi er indisert ved symptomer, nyre- eller skjelettpåvirkning, uttalt hyperkalsemi eller andre etablerte operasjonskriterier.
Kirurgien bør være vevssparende. Bare makroskopisk forstørrede kjertler reseseres når sykdommen er avgrenset. Ved firekjertelsykdom kan subtotal paratyreoidektomi eller total paratyreoidektomi med autotransplantasjon vurderes. Intraoperativ PTH-måling kan være veiledende [15].
Omfattende firekjertelkirurgi som rutine bør unngås fordi MEN 2A-assosiert hyperparatyreoidisme ofte er mild, og risikoen for permanent hypoparatyreoidisme må veies mot residivrisikoen. I den danske kohorten ble 69 prosent kurert etter kirurgi, mens 23 prosent fikk residiv, iblant etter lang tid [10].
Lokalavansert eller metastatisk medullær tyreoideakreft
Kun biokjemisk vedvarende sykdom er ikke indikasjon for systemisk behandling. Behandlingsbeslutninger skal baseres på strukturell tumorbyrde, dokumentert progresjon, symptomer, trussel mot vitale strukturer og forventet behandlingsgevinst.
Mulige tiltak er:
- reoperasjon ved resektabel lokoregional sykdom
- ekstern strålebehandling ved ikke-radikal kirurgi, truende lokal progresjon eller symptomgivende skjelettmetastase
- lokal behandling av enkeltstående lever-, lunge- eller skjelettmetastaser
- aktiv overvåking ved lavvolumsykdom uten klinisk relevant progresjon
- systemisk RET-rettet behandling ved progredierende, symptomatisk eller organtruende sykdom.
Hos pasienter med RET-mutert avansert medullær tyreoideakreft er selektiv RET-hemming førstevalg når behandlingen er tilgjengelig og godkjent. I LIBRETTO-531 ga selperkatinib bedre progresjonsfri overlevelse enn legens valg av kabozantinib eller vandetanib. Risikoen for progresjon eller død ble redusert med 72 prosent, og objektiv respons ble sett hos 69,4 prosent sammenlignet med 38,8 prosent [16]. Tidligere fase 1- og fase 2-data viste respons hos 69 prosent av tidligere behandlede og 73 prosent av tidligere ubehandlede pasienter [17].
Kabozantinib og vandetanib er multikinasehemmere med dokumentert effekt på progresjonsfri overlevelse. I EXAM-studien ga kabozantinib ingen statistisk sikker overlevelsesgevinst i hele studiepopulasjonen, selv om en eksplorativ analyse antydet større effekt ved tumorer med RET M918T [18].
Valg av preparat, dosering, tilgjengelighet og refusjonsstatus må følge gjeldende produktinformasjon og nasjonal onkologisk praksis. Tilgangen kan avvike fra internasjonale studier og retningslinjer. Behandlingen krever strukturert kontroll av blant annet blodtrykk, leverprøver, QT-tid, elektrolytter og legemiddelinteraksjoner.
Oppfølging og prognose
Etter tyreoidektomi
Serumkalsitonin og CEA måles omkring 3 måneder etter operasjonen. Tidligere prøvetaking kan være vanskelig å tolke før markørene har rukket å stabilisere seg.
- Dersom kalsitonin og CEA er upåviselige eller normale, gjentas de etter 6 til 12 måneder og deretter vanligvis årlig.
- Ved vedvarende forhøyelse måles markørene minst hver 6. måned for beregning av doblingstid.
- Ultralyd av halsen utføres ved målbart kalsitonin, stigende markører eller klinisk mistanke.
- Ved kalsitonin over omkring 150 ng/L eller tydelig markørprogresjon gjøres utvidet bildediagnostikk.
Doblingstiden bør beregnes fra minst tre målinger med samme analysemetode. En kalsitonindoblingstid under 2 år er forbundet med dårligere prognose. I en studie hadde høygradige tumorer en gjennomsnittlig doblingstid på cirka 8,5 måneder, sammenlignet med 38 måneder for lavgradige tumorer [19]. Strukturell tumordoblingstid gir supplerende informasjon. Ved metastatisk sykdom var doblingstid på høyst 1 år assosiert med klart dårligere overlevelse enn langsommere vekst [20].
Stigende kalsitonin uten påviselig strukturell sykdom tilsier oppfølging, ikke empirisk kirurgi eller systemisk behandling. Prognosen bestemmes hovedsakelig av anatomisk stadium, reseksjonsradikalitet, histologisk grad og markørenes doblingstid.
Livslang syndromoppfølging
| Manifestasjon | Anbefalt kontroll |
|---|---|
| Medullær tyreoideakreft etter tyreoidektomi | Kalsitonin og CEA, initialt etter cirka 3 måneder og deretter med intervall styrt av resultatene |
| RET-bærere som ennå ikke er operert | Minst årlig klinisk vurdering og kalsitonin, supplert med ultralyd etter risiko og funn |
| Feokromocytom, høyeste og høy RET-risiko | Årlige frie metanefriner i plasma eller fraksjonerte metanefriner i urin fra cirka 11 års alder, tidligere ved symptomer eller tidlig debut i familien |
| Feokromocytom, moderat RET-risiko | Årlige metanefriner fra cirka 16 års alder, tidligere ved symptomer eller tidlig debut i familien |
| Primær hyperparatyreoidisme ved MEN 2A med høy risiko | Årlig albuminkorrigert eller ionisert kalsium, vanligvis fra cirka 11 års alder |
| Primær hyperparatyreoidisme ved MEN 2A med moderat risiko | Årlig kalsium, vanligvis fra cirka 16 års alder |
| Etter binyrekirurgi | Årlige metanefriner livslangt samt vurdering av binyrefunksjon |
| Etter paratyreoideakirurgi | Kalsium og PTH på grunn av risiko for både hypoparatyreoidisme og sent residiv |
Startalderne er veiledende og bør fremskyndes ved symptomer, tidlig sykdom i familien eller en variant med dokumentert tidligere debutmønster [1,2]. MEN 2B med RET M918T medfører ikke rutinemessig klinisk betydningsfull hyperparatyreoidisme.
Graviditet
En kvinne med MEN 2 skal screenes for feokromocytom før planlagt graviditet. Ved ikke-planlagt graviditet tas prøvene så tidlig som mulig. Udiagnostisert feokromocytom innebærer betydelig risiko for både mor og foster, særlig ved fødsel, anestesi og kirurgi [1].
Graviditet hos kvinner med aktuelt eller tidligere feokromocytom bør håndteres tverrfaglig. MR uten gadolinium er vanligvis førstevalg for anatomisk lokalisasjon under graviditet.
Familieoppfølging og reproduktiv veiledning
Når en patogen RET-variant er påvist, skal alle biologiske førstegradsslektninger tilbys målrettet testing. Negativ test for den kjente familievarianten innebærer at personen ikke trenger MEN 2-spesifikk tumorovervåking.
Bærere i fertil alder skal tilbys informasjon om:
- 50 prosent arverisiko ved hvert svangerskap
- fosterdiagnostikk
- preimplantasjonsgenetisk testing
- muligheten for å avstå fra genetisk reproduksjonsdiagnostikk.
Samtalen skal være ikke-direktiv. Pasientens autonomi, mindreåriges fremtidige selvbestemmelse og de betydelige mulighetene for forebyggende behandling skal tas i betraktning.
Prognose
Prognosen er kraftig forbedret gjennom presymptomatisk RET-testing og tidlig tyreoidektomi. Bærere som opereres før regional spredning har utviklet seg, har svært høy sannsynlighet for langvarig helbredelse. Lymfeknutemetastaser, fjernmetastaser, ufullstendig reseksjon, høy histologisk grad og kort markørdoblingstid forverrer prognosen.
Feokromocytomrelatert mortalitet kan i prinsippet forebygges gjennom regelmessig biokjemisk screening og korrekt operasjonsrekkefølge. Hyperparatyreoidisme er sjelden den prognosebestemmende manifestasjonen, men krever livslang kontroll på grunn av risiko for residiv.
Kilder
- Eng C, Plitt G. Multiple Endocrine Neoplasia Type 2. GeneReviews 2023. PMID: 20301434
- Wells SA Jr et al. Revised American Thyroid Association Guidelines for the Management of Medullary Thyroid Carcinoma. Thyroid 2015. PMID: 25810047
- Mathiesen JS et al. Incidence and prevalence of multiple endocrine neoplasia 2A in Denmark 1901-2014: a nationwide study. Clinical Epidemiology 2018. PMID: 30349395
- Larouche V et al. A primer on the genetics of medullary thyroid cancer. Current Oncology 2019. PMID: 31896937
- Jayasinghe R et al. Management of medullary carcinoma of the thyroid: a review. Journal of International Medical Research 2022. PMID: 35822284
- Li SY et al. 5P Strategies for Management of Multiple Endocrine Neoplasia Type 2: A Paradigm of Precision Medicine. Frontiers in Endocrinology 2020. PMID: 33071967
- Butz H et al. Molecular genetic testing strategies used in diagnostic flow for hereditary endocrine tumour syndromes. Endocrine 2021. PMID: 33570725
- Castinetti F et al. Natural history, treatment, and long-term follow up of patients with multiple endocrine neoplasia type 2B: an international, multicentre, retrospective study. Lancet Diabetes & Endocrinology 2019. PMID: 30660595
- Amodru V et al. MEN2-related pheochromocytoma: current state of knowledge, specific characteristics in MEN2B, and perspectives. Endocrine 2020. PMID: 32388798
- Holm M et al. Primary Hyperparathyroidism in Multiple Endocrine Neoplasia Type 2A in Denmark 1930-2021: A Nationwide Population-Based Retrospective Study. Cancers 2023. PMID: 37046785
- Xu B et al. International Medullary Thyroid Carcinoma Grading System: A Validated Grading System for Medullary Thyroid Carcinoma. Journal of Clinical Oncology 2022. PMID: 34731032
- Lenders JW et al. Pheochromocytoma and paraganglioma: an endocrine society clinical practice guideline. Journal of Clinical Endocrinology & Metabolism 2014. PMID: 24893135
- Machens A, Dralle H. Advances in risk-oriented surgery for multiple endocrine neoplasia type 2. Endocrine-Related Cancer 2018. PMID: 28883084
- Castinetti F et al. Outcome of adrenal sparing surgery in heritable pheochromocytoma. European Journal of Endocrinology 2016. PMID: 26297495
- Guerin C et al. Looking beyond the thyroid: advances in the understanding of pheochromocytoma and hyperparathyroidism phenotypes in MEN2 and of non-MEN2 familial forms. Endocrine-Related Cancer 2018. PMID: 28874394
- Hadoux J et al. Phase 3 Trial of Selpercatinib in Advanced RET-Mutant Medullary Thyroid Cancer. New England Journal of Medicine 2023. PMID: 37870969
- Wirth LJ et al. Efficacy of Selpercatinib in RET-Altered Thyroid Cancers. New England Journal of Medicine 2020. PMID: 32846061
- Schlumberger M et al. Overall survival analysis of EXAM, a phase III trial of cabozantinib in patients with radiographically progressive medullary thyroid carcinoma. Annals of Oncology 2017. PMID: 29045520
- Nigam A et al. Tumor Grade Predicts for Calcitonin Doubling Times and Disease-Specific Outcomes After Resection of Medullary Thyroid Carcinoma. Thyroid 2022. PMID: 35950622
- Yeh T et al. Structural Doubling Time Predicts Overall Survival in Patients with Medullary Thyroid Cancer in Patients with Rapidly Progressive Metastatic Medullary Thyroid Cancer Treated with Molecular Targeted Therapies. Thyroid 2020. PMID: 32131709