Sammendrag
Binyrebarkkreft er en sjelden, men aggressiv malignitet med en insidens på omkring 1 tilfelle per million innbyggere per år. Mistanke skal vekkes ved en stor, heterogen eller lokalt invasiv binyretumor, særlig ved rask utvikling av Cushings syndrom, virilisering eller samtidig kortisol- og androgenproduksjon. Pasienten bør uten opphold vurderes av et tverrfaglig team med erfaring med binyretumorer.
Utredningen omfatter hormonell kartlegging, CT av thorax, abdomen og bekken samt ved behov MR og FDG-PET/CT. Feokromocytom må utelukkes før biopsi eller operasjon. Perkutan biopsi skal ikke tas rutinemessig, fordi den sjelden kan skille adenom fra binyrebarkkreft og medfører risiko for tumorspredning. Den histopatologiske diagnosen baseres vanligvis på Weiss-kriteriene, supplert med immunhistokjemi, Ki67-indeks, reseksjonsmargin og ENSAT-stadium.
Komplett kirurgisk en bloc-reseksjon med intakt tumorkapsel og mikroskopisk frie marginer er den eneste potensielt kurative behandlingen. Åpen kirurgi er standard ved sikker eller sterkt mistenkt kreft, særlig ved store eller invasive tumorer. Adjuvant mitotan anbefales i første rekke ved høy residivrisiko, for eksempel ENSAT-stadium III, R1- eller Rx-reseksjon eller Ki67 over 10 prosent. Pasienter med R0-reseksjon og Ki67 høyst 10 prosent har relativt god prognose, og det er ikke vist at de har sikker nytte av adjuvant mitotan. Adjuvant strålebehandling kan vurderes fremfor alt ved R1/Rx, kapselruptur eller lokalt avansert sykdom. Ved raskt progredierende, ikke-resektabel eller metastatisk kreft er etoposid, doksorubicin og cisplatin sammen med mitotan standardbehandling. Lokal behandling og ny kirurgi kan gi langvarig sykdomskontroll hos nøye utvalgte pasienter med oligometastatisk sykdom eller sent residiv.
Bakgrunn og epidemiologi
Binyrebarkkreft, internasjonalt kalt adrenocortical carcinoma, utgår fra binyrebarkens steroidproduserende celler. Den aldersjusterte insidensen er omkring 0,7 til 2 tilfeller per million innbyggere per år. I en amerikansk populasjonsstudie med 2 014 tilfeller var insidensen 1,02 per million og medianalderen ved diagnose 55 år. Om lag 57 prosent var kvinner [1].
Sykdommen kan opptre i alle aldre. Enkelte materialer viser to insidenstopper, én i barndommen og én i voksen alder, mens større populasjonsstudier først og fremst viser en topp i femte og sjette tiår av livet. Barn skiller seg fra voksne ved en større andel arvelig predisposisjon, særlig patogene varianter i TP53. Fremstillingen gjelder i første rekke voksne. Barn med mistenkt binyrebarkkreft skal håndteres i barneonkologisk spesialisthelsetjeneste.
Omkring 40 til 60 prosent søker lege på grunn av hormonoverskudd, om lag 30 prosent på grunn av lokale eller generelle tumorsymptomer, og 20 til 30 prosent diagnostiseres via en tilfeldig oppdaget binyreforandring [2,3]. Mellom en firedel og en tredel har metastaser ved diagnose. Vanlige metastaselokalisasjoner er lever, lunger, regionale lymfeknuter og skjelett.
Femårsoverlevelsen for hele pasientgruppen er omkring 35 prosent, men varierer sterkt med stadium, reseksjonsmargin, tumorproliferasjon og kortisolsekresjon. Rapporterte femårsoverlevelser ligger omtrent mellom 60 og 80 prosent for stadium I, 50 og 70 prosent for stadium II, 25 og 50 prosent for stadium III og under 15 prosent for stadium IV [2,3].
Arvelig predisposisjon
De fleste tilfeller er sporadiske, men binyrebarkkreft inngår i flere arvelige kreftsyndromer. Viktigst hos voksne er:
- Li-Fraumenis syndrom, forårsaket av patogen TP53-variant
- Lynchs syndrom, forårsaket av defekt DNA-mismatch-reparasjon
- multippel endokrin neoplasi type 1
- familiær adenomatøs polypose
- Carneys kompleks
- Beckwith-Wiedemanns syndrom, først og fremst hos barn
Tumorutviklingen er ofte knyttet til forstyrrelser i p53-signalering, Wnt/beta-katenin-signalering og overuttrykk av IGF2. Gjentatte somatiske forandringer omfatter TP53, ZNRF3, CTNNB1 og kromosomregionen 11p15 [4].
Alle pasienter bør få en målrettet egenanamnese og familieanamnese med tanke på tidlig brystkreft, sarkom, hjernetumor, kolorektal kreft, endometriekreft og multiple primærtumorer. Genetisk veiledning og konstitusjonell genetisk analyse bør tilbys ved ung alder, familiær opphopning, multiple tumorer eller funn som taler for et definert syndrom. Fordi binyrebarkkreft er en kjernetumor ved Li-Fraumenis syndrom, er en lav terskel for TP53-analyse begrunnet også uten tydelig familiehistorie [5].
Klinisk bilde
Hormonoverskudd
Kortisol er det vanligste overproduserte hormonet. Hyperkortisolismen kan utvikle seg raskt og gi uttalt proksimal muskelsvakhet, diabetes, hypertensjon, hypokalemi, blåmerker, infeksjoner og økt tromboembolisk risiko, uten den langsomme vektutviklingen som ses ved mer indolent Cushings syndrom.
Androgenoverskudd gir hos kvinner hirsutisme, akne, menstruasjonsforstyrrelser, klitorishypertrofi, dypere stemme og annen virilisering. Hos menn kan androgenoverskudd være klinisk vanskelig å oppdage. Samtidig kortisol- og androgenproduksjon er særlig mistenkelig for malignitet.
Østrogenproduksjon er uvanlig, men gynekomasti, nedsatt libido og testikkelatrofi hos en mann med binyretumor skal betraktes som malignitetsmistenkelig. Primær aldosteronproduksjon forekommer sjelden. Hypertensjon og hypokalemi skyldes oftere svært høye kortisolnivåer eller produksjon av mineralokortikoide steroidforløpere [5].
Biokjemisk steroidoverskudd kan påvises hos en større andel enn dem som har tydelige kliniske symptomer. Massespektrometrisk analyse kan påvise opphopning av forløpere til kortisol, androgener og mineralokortikoider, noe som gjenspeiler tumorens uorganiserte steroidogenese [6].
Tumorrelaterte symptomer
Store tumorer kan gi:
- buk- eller flankesmerter
- tidlig metthet og økt bukomfang
- ryggsmerter
- palpabel oppfylling
- kvalme eller forstoppelse
- vekttap, feber eller tretthet
- symptomer fra metastaser, for eksempel hoste, dyspné eller skjelettsmerter
Akutte smerter kan skyldes blødning eller tumornekrose. Bilateral binyresykdom er uvanlig og bør vekke mistanke om metastaser, lymfom, infeksjon eller et arvelig syndrom snarere enn sporadisk binyrebarkkreft.
Utredning og diagnostikk
Pasienten bør henvises tidlig til et senter der endokrinolog, endokrinkirurg eller urolog, onkolog, radiolog, nukleærmedisiner og endokrinpatolog kan samordne utredningen [2]. Utredningen skal besvare fire spørsmål:
- Er tumoren hormonproduserende?
- Er radiologien forenlig med malignitet?
- Er sykdommen resektabel?
- Foreligger regional eller fjernmetastatisk sykdom?
flowchart TD
A["Binyretumor med<br>malignitetsmistanke"] --> B["Hormonell kartlegging<br>og utelukk feokromocytom"]
B --> C["CT thorax, abdomen og bekken<br>med binyreprotokoll"]
C --> D["Tverrfaglig vurdering:<br>resektabel sykdom?"]
D -->|Ja| E["Komplett en bloc-reseksjon<br>ved ekspertsenter"]
D -->|Nei| F["Vevsdiagnose når den<br>styrer behandlingsvalget"]
E --> G["Ekspertpatologi: Weiss,<br>Ki67, R-status, ENSAT"]
G --> H["Høy residivrisiko?<br>Stadium III, R1 eller Rx,<br>ruptur eller Ki67 over 10 %"]
H -->|Ja| I["Adjuvant mitotan, vurder<br>strålebehandling"]
H -->|Nei| J["Strukturert oppfølging<br>uten adjuvant mitotan"]
F --> K["Mitotan eller EDP-M,<br>lokal behandling ved behov"]
Håndteringsforløp ved binyretumor med malignitetsmistanke. Hormonell kartlegging med utelukket feokromocytom går forut for ethvert invasivt tiltak, og resektabiliteten avgjør om veien går via kirurgi med ekspertpatologi eller via vevsdiagnose og systemisk behandling. Etter operasjonen styrer residivrisikoen om adjuvant mitotan skal gis [2,5,13].
Hormonell utredning
Hormonell utredning skal gjøres selv om kliniske tegn på hormonoverskudd mangler. Formålet er å underbygge mistanken om kortikalt opphav, forebygge perioperative komplikasjoner, planlegge substitusjonsbehandling og identifisere markører som kan følges etter behandling [5].
| Problemstilling | Anbefalte analyser | Kommentar |
|---|---|---|
| Feokromocytom | Frie metanefriner i plasma eller fraksjonerte metanefriner i døgnurin | Skal utelukkes før biopsi eller operasjon |
| Kortisoloverskudd | 1 mg deksametasonsuppresjonstest, ACTH, ved behov kortisol i døgnurin og seint kveldskortisol i spytt | Lav ACTH støtter autonom sekresjon |
| Androgen- eller forløperproduksjon | DHEAS, androstendion, testosteron, 17-hydroksyprogesteron, 11-deoksykortisol | Samsekresjon og forhøyede forløpere styrker malignitetsmistanken |
| Østrogenproduksjon | Østradiol hos menn og postmenopausale kvinner | Feminiserende binyretumor er sterkt malignitetsmistenkelig |
| Primær aldosteronisme | Aldosteron, renin og aldosteron/renin-ratio ved hypertensjon eller uforklart hypokalemi | Korriger kalium og ta hensyn til legemiddelinterferens |
| Individuell tumormarkør | Det eller de steroidene som var forhøyet før behandling | Kan brukes i oppfølgingen |
Kortisol etter 1 mg deksametason skal tolkes etter lokale metodespesifikke grenser. En verdi over 50 nmol/l er forenlig med manglende suppresjon, men ved mistenkt kreft skal graden av hyperkortisolisme vurderes med supplerende tester og klinisk bilde. Svært høyt kortisol kan aktivere mineralokortikoidreseptoren og gi hypokalemi uten forhøyet aldosteron.
Urinbasert steroidprofilering med massespektrometri er et verdifullt tillegg der metoden er tilgjengelig. I den prospektive EURINE-ACT-studien hadde kombinasjonen tumordiameter minst 4 cm, nativ attenuasjon over 20 HU og en høyrisikoprofil i urin en positiv prediktiv verdi på 76,4 prosent og en negativ prediktiv verdi på 99,7 prosent for binyrebarkkreft [7]. Metoden er ennå ikke tilgjengelig som rutineanalyse ved alle laboratorier.
Radiologi
Computertomografi
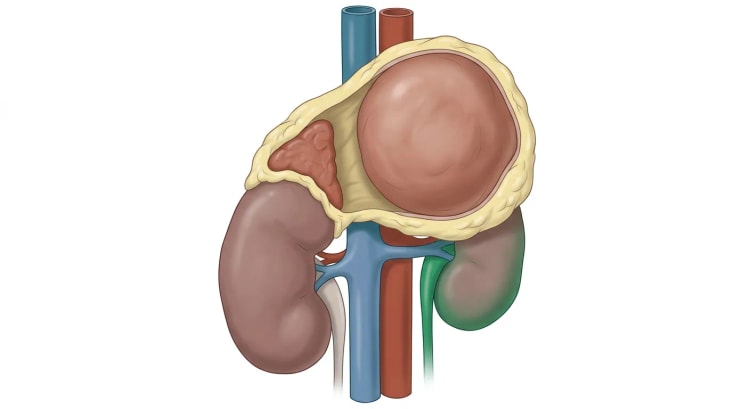
Nativ CT er førstevalg for karakterisering av binyretumoren. Binyrebarkkreft er ofte 10 til 13 cm ved diagnose og viser ett eller flere av følgende funn:
- attenuasjon over 10 HU på nativ CT
- heterogen struktur
- nekrose eller blødning
- uregelmessig eller lobulert kontur
- forkalkninger
- infiltrasjon i omkringliggende fett eller organer
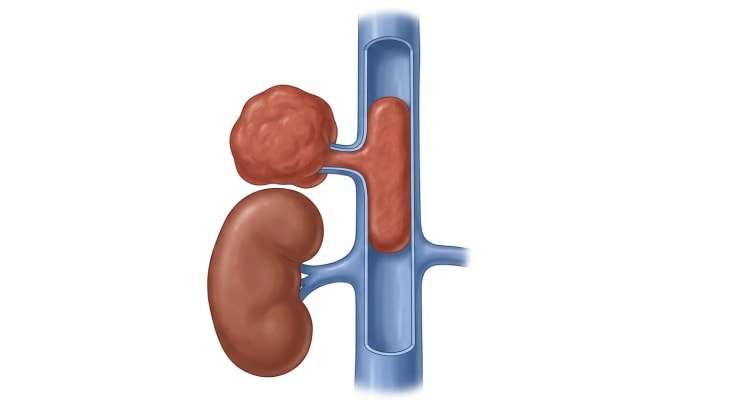
- tumortrombe i nyrevene eller vena cava inferior
- regional lymfeknuteforstørrelse
En homogen forandring med høyst 10 HU er sterkt forenlig med lipidrikt adenom, men størrelse og hele det kliniske bildet må tas med i vurderingen. Prospektive data taler for at 20 HU gir bedre spesifisitet enn 10 HU for å identifisere malignitetsmistenkelige forandringer uten vesentlig tap av sensitivitet [7].
Kontrastutvasking kan støtte diagnosen adenom, men absolutte og relative grenser på henholdsvis 60 og 40 prosent må ikke alene brukes til å utelukke kreft. Store, heterogene forandringer egner seg dårlig for en slik beregning.
Alle med mistenkt binyrebarkkreft skal stadieinndeles med kontrastforsterket CT av thorax, abdomen og bekken. Lever, lunger og regionale lymfeknuter skal granskes særskilt.
Magnetresonanstomografi
MR er egnet når jodholdig kontrast er kontraindisert, og som supplement ved mistenkt invasjon i lever, nyre, pankreas, diafragma eller store vener. Kjemisk skift-avbildning kan påvise intracellulært fett i adenom. Fravær av signaltap er uspesifikt og forekommer ved binyrebarkkreft, feokromocytom og metastaser.
FDG-PET/CT
FDG-PET/CT kan brukes til å:
- karakterisere en uavklart forandring
- kartlegge metastaser før kirurgi
- vurdere mistenkt residiv
- velge egnet biopsilokalisasjon
- skille aktiv tumor fra behandlingsrelaterte forandringer
De fleste binyrebarkkarsinomer er FDG-positive, men falskt negative tilfeller forekommer. Hormonproduserende adenomer og feokromocytomer kan være FDG-positive, noe som begrenser spesifisiteten [8].
Biopsi
Perkutan biopsi skal ikke brukes til å skille binyrebarkadenom fra binyrebarkkreft. En liten biopsi gir ikke grunnlag for pålitelig vurdering av kapsel- eller karinvasjon og kan gi blødning, tumorspredning og forsinket kurativ kirurgi [3].
Biopsi kan være begrunnet dersom:
- tumoren er ikke-resektabel og histologisk diagnose kreves før systemisk behandling
- metastase fra en annen kjent primærtumor er sannsynlig
- lymfom, infeksjon eller en annen behandlingsbar differensialdiagnose mistenkes
Feokromocytom må alltid være biokjemisk utelukket før biopsi.
Histopatologi
Preparatet skal vurderes av en patolog med erfaring med binyrebarktumorer. Steroidogen faktor 1 (SF-1) er den mest pålitelige immunhistokjemiske markøren for binyrebarkopphav. Melan-A, inhibin alfa, calretinin og synaptofysin kan gi supplerende støtte.
Weiss-systemet er standard for konvensjonell binyrebarktumor hos voksne. Hvert oppfylt kriterium gir ett poeng:
- høy kjernegrad
- flere enn 5 mitoser per 50 synsfelt med stor forstørrelse
- atypiske mitoser
- eosinofilt cytoplasma i mer enn 75 prosent av tumorcellene
- diffus arkitektur i mer enn en tredel av tumoren
- nekrose
- veneinvasjon
- sinusoidal invasjon
- kapselinvasjon
Weiss-poengsum minst 3 taler for malignitet. Grensetilfeller krever ekspertvurdering. Onkocytære tumorer skal ikke klassifiseres med konvensjonell Weiss-poengsum, men med Lin-Weiss-Bisceglia-systemet. Pediatriske tumorer vurderes med Wieneke-systemet. WHO legger i tillegg vekt på mitosefrekvens, angioinvasjon og Ki67-indeks som sentrale prognostiske variabler [9].
Patologisvaret bør minst angi:
- histologisk variant
- Weiss-poengsum eller variantspesifikt system
- Ki67-indeks i den mest proliferative delen
- mitosetall
- kar-, sinusoidal- og kapselinvasjon
- tumorstørrelse og tumorvekt
- nekrose
- lymfeknutestatus
- reseksjonsmargin som R0, R1, R2 eller Rx
- pTNM- og ENSAT-stadium
- eventuell tumorruptur
Stadieinndeling
| ENSAT-stadium | Definisjon |
|---|---|
| I | Tumor høyst 5 cm, begrenset til binyren, N0 M0 |
| II | Tumor over 5 cm, begrenset til binyren, N0 M0 |
| III | Innvekst i omkringliggende fett eller tilgrensende organer, tumortrombe i nyrevene eller vena cava, eller regional lymfeknutemetastase, M0 |
| IV | Fjernmetastasering, M1 |
ENSAT-stadium, Ki67-indeks, reseksjonsmargin, kortisolsekresjon og tumorrelaterte symptomer er de mest anvendelige kliniske prognosemarkørene. S-GRAS vekter sammen stadium, Ki67, R-status, alder og symptomer, men erstatter ikke individuell tverrfaglig vurdering [10].
Femårsoverlevelsen faller bratt med stigende ENSAT-stadium: omkring 60 til 80 prosent ved stadium I, 50 til 70 prosent ved stadium II, 25 til 50 prosent ved stadium III og under 15 prosent ved stadium IV. Spredningen innen hvert stadium forklares i stor grad av reseksjonsmargin, Ki67-indeks og kortisolsekresjon, som derfor må tas med i den individuelle prognosevurderingen [2,3].
Differensialdiagnoser
| Differensialdiagnose | Funn som taler for diagnosen | Viktig avgrensende tiltak |
|---|---|---|
| Binyrebarkadenom | Homogen forandring, lav nativ attenuasjon, stabil størrelse | Binyreprotokoll og hormonell utredning |
| Feokromocytom | Katekolaminsymptomer, høyt T2-signal, varierende FDG-opptak | Metanefriner i plasma eller urin før invasivt tiltak |
| Binyremetastase | Kjent ekstraadrenal kreft, ofte bilateral sykdom | Sammenlign med primærtumorens spredningsmønster, selektiv biopsi |
| Primært binyrelymfom | Ofte bilateral stor tumor, allmennsymptomer, binyrebarksvikt | Biopsi etter utelukket feokromocytom |
| Retroperitonealt sarkom | Tumoren forskyver eller omslutter binyren snarere enn å utgå fra den | Ekspertvurdering av radiologien |
| Nyretumor med binyreaffeksjon | Utgangspunkt i nyreparenkymet, nyreveneinvasjon | Multiplanar radiologisk vurdering |
| Ganglionevrom eller annen nevrogen tumor | Paraspinal lokalisasjon, langsom vekst | MR og selektiv histologi |
| Myelolipom | Makroskopisk fett | Typisk CT-utseende |
| Binyreblødning eller pseudocyste | Akutte smerter, blodprodukter, endret utseende over tid | Radiologisk kontroll etter kort intervall hvis malignitet ikke kan utelukkes |
| Infeksjon | Bilateralitet, feber, immunsuppresjon | Mikrobiologisk utredning og biopsi i utvalgte tilfeller |
Behandling
Overordnede prinsipper
Behandlingen skal planlegges ved et ekspertsenter. Målet er forskjellig i tre kliniske situasjoner:
- lokalisert resektabel sykdom: kurativ R0-reseksjon
- oligometastatisk eller lokalt residiverende sykdom: komplett kirurgisk eller lokal eradikering når det er mulig
- utbredt ikke-resektabel sykdom: tumorkontroll, kontroll av hormonoverskudd og symptomlindring
Kirurgi ved lokalisert sykdom
Komplett en bloc-reseksjon med intakt kapsel er den eneste potensielt kurative behandlingen. Tumoren, binyren og omkringliggende retroperitonealt fett fjernes uten kapselruptur. Infiltrerte organer skal reseseres en bloc dersom dette kreves for R0-margin, men en nyre eller et annet organ skal ikke fjernes rutinemessig dersom fri margin kan oppnås uten multivisceral reseksjon.
Åpen adrenalektomi er standard ved:
- radiologisk sikker eller sterkt mistenkt binyrebarkkreft
- lokal invasjon
- tumortrombe
- behov for multivisceral reseksjon
- stor tumor der kapselintegriteten ikke sikkert kan bevares
I en metaanalyse av 2 207 pasienter var minimalinvasiv kirurgi assosiert med mindre blodtap og kortere liggetid, men også med flere positive marginer, tidligere residiv og høyere risiko for peritonealt residiv. Noen sikker forskjell i total overlevelse kunne ikke påvises [11]. Minimalinvasiv kirurgi kan derfor bare vurderes for nøye utvalgte tumorer under omkring 6 cm, uten tegn til invasjon, og hos en kirurg med stor erfaring med både binyrekirurgi og onkologisk kirurgi.
Regional lymfeknutedisseksjon forbedrer stadieinndelingen og kan ha terapeutisk verdi. En metaanalyse av pasienter med stadium I til III fant lavere sykdomsspesifikk mortalitet etter lymfeknutedisseksjon, men grunnlaget var utelukkende retrospektivt [12]. Forstørrede eller mistenkelige lymfeknuter skal alltid fjernes. Systematisk regional disseksjon bør vurderes ved kirurgi med kurativ hensikt.
Adjuvant mitotan
Adjuvant behandling baseres på residivrisikoen.
Lav til intermediær risiko innebærer vanligvis R0-reseksjon, ENSAT-stadium I eller II og Ki67 høyst 10 prosent. I ADIUVO-studien (91 randomiserte pasienter med R0-reseksjon, ENSAT-stadium I–III og Ki67 høyst 10 prosent) var femårs residivfri overlevelse 79 prosent med mitotan og 75 prosent med kun oppfølging (HR 0,74; 95 % KI 0,30–1,85). Forskjellen var ikke statistisk signifikant, og alle mitotanbehandlede pasienter fikk bivirkninger [13]. Strukturert oppfølging uten mitotan er derfor et rimelig førstevalg i denne gruppen.
Høy risiko foreligger ved ett eller flere av følgende:
- ENSAT-stadium III
- R1- eller Rx-reseksjon
- tumorruptur
- Ki67 over 10 prosent
- uttalt karinvasjon eller andre aggressive patologiske funn
Disse pasientene bør tilbys adjuvant mitotan etter informasjon om usikkerheten i evidensen og behandlingens toksisitet. En stor metaanalyse fant en assosiasjon med bedre total og residivfri overlevelse, men evidensens sikkerhet ble vurdert som lav eller svært lav, fordi hoveddelen av studiene var retrospektive [14]. En annen metaanalyse fant bedre residivfri overlevelse, særlig etter R0-reseksjon [15].
Behandlingen startes når pasienten har kommet seg etter operasjonen, ofte innen 6 til 8 uker. Behandlingstiden er minst 2 år, men som regel høyst 5 år hos pasienter som er residivfrie og tåler behandlingen [2].
Mitotan: dosering og monitorering
Mitotan har lang og varierende halveringstid, akkumuleres i fettvev og er en kraftig induktor av CYP3A4. Plasmakonsentrasjonen skal følges, og målet er vanligvis 14 til 20 mg/l. Nivåer over 20 mg/l gir økt risiko for nevrologisk toksisitet [5].
| Legemiddel | Dose | Kommentar |
|---|---|---|
| Mitotan | Start 2 til 3 g per døgn med opptrapping omtrent annenhver uke til plasmanivået ligger i intervallet 14 til 20 mg/l. Ved behov for rask kontroll av alvorlig hyperkortisolisme kan startdosen være 4 til 6 g per døgn med opptrapping hver uke. Startdose over 6 g per døgn anbefales som regel ikke. Døgndosen fordeles på 2 til 3 doser | Tilpass etter toleranse og plasmanivå. Målkonsentrasjon 14 til 20 mg/l |
| Hydrokortison ved langvarig mitotanbehandling | Ofte totalt 50 til 100 mg per døgn fordelt på flere doser | Høyere enn vanlig substitusjonsdose kreves på grunn av økt metabolisme og økt kortisolbindende globulin |
| Etoposid i EDP-M | 100 mg/m² intravenøst dag 2 til 4 | Gis hver fjerde uke |
| Doksorubicin i EDP-M | 40 mg/m² intravenøst dag 1 | Ta hensyn til kumulativ kardiotoksisitet |
| Cisplatin i EDP-M | 40 mg/m² intravenøst dag 3 og 4 | Ta hensyn til nyrefunksjon, hørsel, nevropati og elektrolytter |
Plasmanivået kontrolleres etter hver doseendring og tett under opptrappingen, for eksempel annenhver uke, og hver uke ved høy startdose, og deretter regelmessig, for eksempel månedlig, når vedlikeholdsdosen er nådd. Dosen kan måtte reduseres eller behandlingen pauses ved ataksi, kognitiv påvirkning, uttalte gastrointestinale symptomer eller leverpåvirkning.
Mitotan gir nesten alltid binyrebarksvikt ved effektiv behandling. Hydrokortison skal startes før eller tidlig i behandlingen. Pasienten trenger opplæring i stressdosering, akuttkort og injeksjonsberedskap. Totalt serumkortisol er vanskelig å tolke, fordi mitotan øker kortisolbindende globulin.
Monitoreringen bør omfatte:
- elektrolytter, kreatinin og leverprøver
- blodstatus
- plasmakonsentrasjon av mitotan
- ACTH og kliniske tegn på utilstrekkelig substitusjon
- renin og behov for fludrokortison
- TSH og fritt T4, med særlig vekt på fritt T4
- blodlipider
- nevrologisk status
- gonadefunksjon og fertilitetsspørsmål
- fullstendig gjennomgang av legemiddelinteraksjoner
Adjuvant strålebehandling
Adjuvant strålebehandling er ikke rutine ved fullstendig resesert lavrisikotumor. Den bør diskuteres ved:
- mikroskopisk positiv eller usikker margin
- kapselruptur eller tumorsøl
- stadium III med invasjon i omkringliggende vev
- høy tumorgrad eller svært høy Ki67
- lokalt residiv med høy risiko for ytterligere lokal progresjon
Vanlig dose mot tumorleiet er 50 til 60 Gy i fraksjoner på 2 Gy [16]. En eldre metaanalyse fant at strålebehandling reduserte den lokale residivrisikoen med omkring halvparten, men ingen sikker effekt på total overlevelse [17]. Nyere metaanalyser antyder bedre residivfri og total overlevelse i stadium I til III, men resultatene bygger hovedsakelig på selekterte retrospektive materialer [14,15].
Tabellen oppsummerer hvordan residivrisikoen etter komplett reseksjon styrer valget av adjuvant behandling, og hvilke doser som da er aktuelle.
| Risikogruppe | Kriterier etter reseksjon | Adjuvant systemisk behandling | Adjuvant strålebehandling |
|---|---|---|---|
| Lav til intermediær | R0-reseksjon, ENSAT-stadium I eller II og Ki67 høyst 10 prosent | Strukturert oppfølging uten mitotan er et rimelig førstevalg [13] | Ikke rutine |
| Høy | ENSAT-stadium III, R1- eller Rx-reseksjon, tumorruptur, Ki67 over 10 prosent eller uttalt karinvasjon | Adjuvant mitotan, oppstart innen 6 til 8 uker etter operasjonen, minst 2 og som regel høyst 5 år, målkonsentrasjon 14 til 20 mg/l [5,14,15] | Vurder ved R1 eller Rx, kapselruptur eller stadium III med invasjon. Vanlig dose 50 til 60 Gy mot tumorleiet i fraksjoner på 2 Gy [16] |
| Svært høy | For eksempel Ki67 over 30 prosent, stor tumortrombe i vena cava, stadium IV eller R1-reseksjon | Adjuvant mitotan. Cisplatin og etoposid sammen med mitotan kan vurderes etter individuell vurdering, helst innenfor en klinisk studie [2] | Som ved høy risiko |
Lokalt avansert og metastatisk sykdom
Reseksjon og lokale behandlinger
Kirurgi anbefales ikke rutinemessig ved utbredt metastasering. Den kan vurderes dersom alle makroskopiske tumorlokalisasjoner kan reseseres, særlig ved lav tumorbyrde, langsom sykdom og god allmenntilstand.
Ved residiv er kirurgi eller annen lokal behandling mest begrunnet dersom:
- det sykdomsfrie intervallet er minst 12 måneder
- alle lesjoner kan behandles
- residivet er begrenset til én eller få anatomiske lokalisasjoner
- tumorens veksthastighet er lav
- hormonoverskuddet kan bedres ved lokal tumorreduksjon
Radiofrekvensablasjon, mikrobølgeablasjon, kryoablasjon, stereotaktisk strålebehandling og leverrettet embolisering kan gi lokal kontroll ved oligometastaser. Termisk ablasjon egner seg best for små lever- eller lungemetastaser, ofte under 3 til 5 cm. Palliativ strålebehandling er effektiv ved smertefulle skjelettmetastaser eller lokal kompresjon [18].
Systemisk behandling
Mitotan som monoterapi kan vurderes ved lav tumorbyrde, langsom progresjon eller når kombinasjonskjemoterapi ikke tåles. Ved stor tumorbyrde, rask progresjon, uttalte symptomer eller omfattende hormonproduksjon anbefales EDP-M.
I FIRM-ACT-studien ble 304 pasienter randomisert til EDP-M eller streptozocin pluss mitotan. EDP-M ga høyere responsrate, 23,2 mot 9,2 prosent, og lengre median progresjonsfri overlevelse, 5,0 mot 2,1 måneder. Total overlevelse var henholdsvis 14,8 og 12,0 måneder, og forskjellen var ikke statistisk signifikant, sannsynligvis delvis på grunn av overkrysning mellom behandlingene [19].
EDP-M krever tett kontroll av:
- blodstatus og infeksjonsrisiko
- nyrefunksjon og magnesium
- hørsel og perifer nevropati
- venstre ventrikkelfunksjon og kumulativ doksorubicindose
- kvalme, ernæring og allmenntilstand
- mitotannivå og interaksjoner
- binyrebarksvikt
Adjuvant cytostatikabehandling etter komplett reseksjon er ikke etablert standard. Kombinasjonen cisplatin og etoposid med mitotan kan vurderes etter individuell vurdering, helst innenfor en klinisk studie, ved svært høy residivrisiko, for eksempel Ki67 over 30 prosent, stor tumortrombe i vena cava, stadium IV eller R1-reseksjon [2].
Senere behandlingslinjer
Det finnes ingen etablert standard etter progresjon på EDP-M. Alternativer omfatter streptozocin pluss mitotan, gemcitabin pluss kapecitabin, temozolomid, immunterapi, multikinasehemmere eller klinisk studie. Valget påvirkes av tidligere behandling, mitotannivå, tumorens molekylære profil og pasientens organfunksjon.
Immunsjekkpunkthemmere har moderat aktivitet. En metaanalyse av 250 pasienter viste en objektiv responsrate på 14 prosent, sykdomskontroll hos 43 prosent og median progresjonsfri overlevelse på 2,8 måneder [20]. Behandlingen er særlig relevant å diskutere ved mismatch-reparasjonsdefekt eller mikrosatellittinstabil tumor, men disse markørene har ikke konsekvent predikert respons ved binyrebarkkreft.
Rutinemessig målrettet behandling har ennå ingen etablert plass. Molekylær tumorprofilering kan være begrunnet ved avansert sykdom for å identifisere mismatch-reparasjonsdefekt, høy mutasjonsbyrde eller en uvanlig behandlingsbar forandring, og for å lette inklusjon i klinisk studie [21].
Kontroll av hormonoverskudd
Alvorlig hyperkortisolisme krever parallell behandling, fordi infeksjon, tromboembolisme, hypokalemi, hyperglykemi og muskelsvakhet kan være mer akutt truende enn tumorbyrden.
Mitotan virker langsomt. Ved uttalt hyperkortisolisme trengs derfor ofte hurtigvirkende steroidogenesehemmere som metyrapon, osilodrostat eller ketokonazol. Ved livstruende hyperkortisolisme kan intravenøst etomidat brukes under intensiv overvåking. Blokade med samtidig hydrokortisonsubstitusjon kan være tryggere enn forsøk på delvis hemming. Eksakte doser skal individualiseres av endokrinolog ut fra preparatvalg, leverfunksjon, interaksjoner og tilgjengelighet.
Hypokalemi behandles med kalium og ofte spironolakton eller eplerenon. Diabetes og hypertensjon krever aktiv behandling. Tromboseprofylakse og profylakse mot opportunistiske infeksjoner skal vurderes ved uttalt hyperkortisolisme.
Tilgangen til mitotan, enkelte steroidogenesehemmere og spesialisert legemiddelmonitorering kan avvike fra internasjonale publikasjoner. Behandlingen bør derfor samordnes med nasjonalt eller regionalt ekspertsenter og gjeldende lokale legemiddelrutiner.
Oppfølging og prognose
Etter komplett reseksjon
Oppfølgingen skal omfatte CT eller MR av thorax, abdomen og bekken samt analyse av de hormonene eller steroidforløperne som var forhøyet før operasjonen. Et rimelig opplegg er:
- hver tredje måned de første 2 årene
- hver tredje til sjette måned i år 3 til 5
- deretter individualisert, ofte årlig ved fortsatt residivrisiko
De fleste residiv inntreffer innen 5 år, men sene residiv forekommer. Langvarig oppfølging er derfor begrunnet, særlig ved stadium II eller III, høy Ki67, tidligere hormonproduksjon eller initialt usikker margin [5].
FDG-PET/CT brukes ikke nødvendigvis ved hver kontroll, men er verdifullt ved uavklarte strukturelle funn, stigende hormonmarkører eller planlegging av lokal behandling. Steroidprofilering i urin kan avdekke at tumorens steroidmønster kommer tilbake, men har ennå ikke erstattet bildediagnostikk [6].
Under mitotanbehandling
Kontrollene må samordne onkologisk effekt og endokrin toksisitet. Hver konsultasjon bør omfatte symptomer på binyrebarksvikt, nevrologiske bivirkninger, gastrointestinal toleranse, legemiddelinteraksjoner og etterlevelse. Pasienter skal informeres om at mitotan kan bli værende i kroppen i måneder etter seponering.
Graviditet skal unngås under behandling og så lenge plasmanivåer vedvarer. Mitotan kan redusere effekten av hormonelle prevensjonsmidler gjennom enzyminduksjon. Fertilitetsbevarende tiltak bør diskuteres før cytostatika eller langvarig mitotanbehandling.
Prognostiske faktorer
Følgende er forbundet med dårligere prognose:
- høyere ENSAT-stadium
- R1-, R2- eller Rx-reseksjon
- tumorruptur eller søl
- Ki67 over 10 prosent, særlig minst 20 prosent
- høy mitosefrekvens og uttalt karinvasjon
- kortisolsekresjon
- høy tumorbyrde og flere organer med metastaser
- kort intervall til residiv
- manglende mulighet til å oppnå komplett lokal behandling
Ki67 er en kontinuerlig prognosemarkør og skal ikke reduseres til én enkelt absolutt grenseverdi. En indeks under 10 prosent er forbundet med lavere residivrisiko, 10 til 19 prosent med intermediær risiko og minst 20 prosent med høy risiko, men stadium og R-status må alltid tas med i vurderingen [9,10].
Residiv mer enn 12 måneder etter primærbehandlingen, et begrenset antall tumorlokalisasjoner og mulighet for komplett reseksjon eller ablasjon er gunstige faktorer. Også etter et første residiv kan langvarig remisjon oppnås ved gjentatt multimodal behandling hos utvalgte pasienter.
Kilder
- Sharma E et al. The Characteristics and Trends in Adrenocortical Carcinoma: A United States Population Based Study. Journal of Clinical Medicine Research 2018. PMID: 29977421
- Fassnacht M et al. European Society of Endocrinology Clinical Practice Guidelines on the management of adrenocortical carcinoma in adults, in collaboration with the European Network for the Study of Adrenal Tumors. European Journal of Endocrinology 2018. PMID: 30299884
- Shariq OA, McKenzie TJ. Adrenocortical carcinoma: current state of the art, ongoing controversies, and future directions in diagnosis and treatment. Therapeutic Advances in Chronic Disease 2021. PMID: 34349894
- Kamilaris CDC et al. Adrenocortical tumorigenesis: Lessons from genetics. Best Practice & Research Clinical Endocrinology & Metabolism 2020. PMID: 32507359
- Kiseljak-Vassiliades K et al. American Association of Clinical Endocrinology Disease State Clinical Review on the Evaluation and Management of Adrenocortical Carcinoma in an Adult: a Practical Approach. Endocrine Practice 2020. PMID: 33875173
- Rossi C et al. The Potential of Steroid Profiling by Mass Spectrometry in the Management of Adrenocortical Carcinoma. Biomedicines 2020. PMID: 32872281
- Bancos I et al. Urine steroid metabolomics for the differential diagnosis of adrenal incidentalomas in the EURINE-ACT study: a prospective test validation study. Lancet Diabetes & Endocrinology 2020. PMID: 32711725
- Sundin A et al. A Clinical Challenge: Endocrine and Imaging Investigations of Adrenal Masses. Journal of Nuclear Medicine 2021. PMID: 34230070
- Mete O et al. Overview of the 2022 WHO Classification of Adrenal Cortical Tumors. Endocrine Pathology 2022. PMID: 35288842
- Lin W et al. S-GRAS score performs better than a model from SEER for patients with adrenocortical carcinoma. Endocrine Connections 2022. PMID: 35583177
- Hu X et al. Minimally Invasive Versus Open Adrenalectomy in Patients with Adrenocortical Carcinoma: A Meta-analysis. Annals of Surgical Oncology 2020. PMID: 32277316
- Hendricks A et al. Impact of Lymphadenectomy on the Oncologic Outcome of Patients with Adrenocortical Carcinoma: A Systematic Review and Meta-Analysis. Cancers 2022. PMID: 35053453
- Terzolo M et al. Adjuvant mitotane versus surveillance in low-grade, localised adrenocortical carcinoma: an international, multicentre, open-label, randomised, phase 3 trial and observational study. Lancet Diabetes & Endocrinology 2023. PMID: 37619579
- Pfeffer A et al. Efficacy and Safety of Radiotherapy and Systemic Treatments in Adrenocortical Carcinoma: Systematic Review and Meta-Analysis. Journal of Clinical Endocrinology and Metabolism 2025. PMID: 40796146
- Tsuboi I et al. The efficacy of adjuvant mitotane therapy and radiotherapy following adrenalectomy in patients with adrenocortical carcinoma: A systematic review and meta-analysis. Urologic Oncology 2025. PMID: 39379210
- Araujo-Castro M et al. Spanish consensus on the diagnosis and management of adrenocortical carcinoma. Endocrine-Related Cancer 2025. PMID: 40215284
- Viani GA, Viana BS. Adjuvant radiotherapy after surgical resection for adrenocortical carcinoma: A systematic review of observational studies and meta-analysis. Journal of Cancer Research and Therapeutics 2019. PMID: 30900615
- Rowell NP. Oncological Management of Adrenocortical Carcinoma: An Update and Critical Review. Oncology and Therapy 2025. PMID: 39964565
- Fassnacht M et al. Combination chemotherapy in advanced adrenocortical carcinoma. New England Journal of Medicine 2012. PMID: 22551107
- Ababneh O et al. The Efficacy and Safety of Immune Checkpoint Inhibitors in Adrenocortical Carcinoma: A Systematic Review and Meta-Analysis. Cancers 2024. PMID: 38473262
- Chukkalore D et al. Adrenocortical Carcinomas: Molecular Pathogenesis, Treatment Options, and Emerging Immunotherapy and Targeted Therapy Approaches. The Oncologist 2024. PMID: 38381694