Sammendrag
Hereditær hemoragisk telangiektasi (HHT), også kalt Rendu-Osler-Webers sykdom, er en autosomalt dominant karmalformasjonssykdom med en prevalens på omkring 1 per 5 000 personer. Typiske manifestasjoner er tilbakevendende spontan epistaxis, mukokutane telangiektasier og arteriovenøse malformasjoner, særlig i lunger, lever og hjerne. Sykdommen diagnostiseres klinisk med Curaçao-kriteriene eller ved påvist patogen variant, vanligvis i ENG, ACVRL1 eller SMAD4 [1,2].
Håndteringen skal ikke begrenses til synlig blødning. Alle med mulig eller sikker HHT må vurderes for pulmonale arteriovenøse malformasjoner, fordi disse kan gi iskemisk hjerneslag og hjerneabscess til tross for normal oksygenmetning og fravær av lungesymptomer. Transtorakal kontrastekkokardiografi er førstevalgsmetode for screening hos voksne, fulgt av CT thorax ved relevant høyre-venstre-shunt. Behandlingsbare pulmonale malformasjoner emboliseres. MR caput brukes til screening i henhold til internasjonale retningslinjer, særlig hos barn. Voksne bør tilbys screening for hepatiske karmalformasjoner, vanligvis med doppler-ultralyd [1].
Epistaxis behandles trinnvis med befuktning og bløtgjørende lokalbehandling, peroral traneksamsyre, ØNH-ledet ablasjon og, ved alvorlig blødning, systemisk antiangiogen behandling. Jernmangel skal aktivt etterspores og behandles også uten anemi. Ved moderat eller alvorlig gastrointestinal blødning og ved epistaxis som krever transfusjoner eller jerninfusjoner er intravenøs bevacizumab et etablert, men vanligvis ikke godkjent, spesialistalternativ. Pomalidomid har vist klinisk relevant effekt mot epistaxis i en randomisert studie, men tilgjengelighet, godkjent indikasjon og sikkerhetskrav må tas i betraktning [3,4].
Bakgrunn og epidemiologi
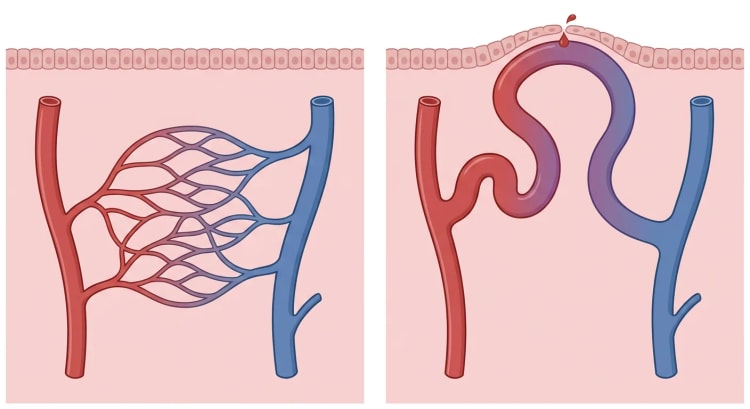
HHT er en systemisk vaskulær dysplasi der telangiektasier oppstår i hud og slimhinner, mens større arteriovenøse malformasjoner kan forekomme i indre organer. Telangiektasier og arteriovenøse malformasjoner mangler normalt et mellomliggende kapillærnett. Konsekvensene blir blødning, høyre-venstre-shunt, sirkulasjon med høyt minuttvolum eller lokal iskemi, avhengig av lesjonens lokalisasjon [3].
Prevalensen anslås vanligvis til omkring 1 per 5 000 personer, men er høyere i enkelte populasjoner med grunnleggereffekt. Sykdommen er sannsynligvis underdiagnostisert, fordi lett epistaxis ofte normaliseres i familien og fordi penetransen er aldersavhengig [1,3]. Fenotypen varierer betydelig, også mellom nære slektninger med samme genetiske variant.
HHT nedarves autosomalt dominant. Et barn av en person med HHT har 50 prosent sannsynlighet for å arve den sykdomsfremkallende varianten. De vanligste genetiske årsakene er:
| Gen | Betegnelse | Typiske assosiasjoner |
|---|---|---|
| ENG | HHT type 1 | Pulmonale og cerebrale arteriovenøse malformasjoner er relativt vanlige |
| ACVRL1 | HHT type 2 | Hepatiske karmalformasjoner og pulmonal arteriell hypertensjon er relativt vanligere |
| SMAD4 | Juvenil polypose med HHT | Juvenile polypper, gastrointestinal blødning og økt risiko for gastrointestinal kreft |
| GDF2 og andre gener | HHT-lignende tilstander | Uvanlige fenotyper, iblant overlapp med andre karmalformasjonssyndromer |
Patogene varianter i ENG eller ACVRL1 forklarer størstedelen av molekylært verifisert HHT. SMAD4 står for en mindre andel, men er særlig viktig å identifisere fordi funnet endrer oppfølgingen [2,3]. Genotypen kan påvirke sannsynligheten for ulike organmanifestasjoner, men utelukker ingen av dem. Screening skal derfor ikke begrenses ut fra genotype, med unntak av den særskilte gastrointestinale overvåkingen ved SMAD4.
Patofysiologi
ENG, ACVRL1 og SMAD4 koder for proteiner i signalering via TGF-β (transforming growth factor beta) og BMP9/BMP10 (bone morphogenetic proteins). Signalveien regulerer endotelcellenes proliferasjon, migrasjon, karmodning og rekruttering av muralceller. Haploinsuffisiens gir nedsatt vaskulær stabilitet og en ubalanse mellom proangiogene og karstabiliserende signaler. Aktiviteten av vaskulær endotelial vekstfaktor (VEGF) er ofte økt [3,4].
En nedarvet patogen variant er sannsynligvis ikke alene tilstrekkelig til å skape hver fokal lesjon. Vevsskade, inflammasjon, hypoksi eller en ervervet somatisk forandring kan fungere som et andre treff. Dette bidrar til å forklare hvorfor telangiektasier øker med alderen, og hvorfor fenotypen varierer til tross for samme nedarvede variant.
Patofysiologien styrer behandlingen på tre måter:
- Mukosale telangiektasier er mekanisk skjøre og gir kronisk blodtap.
- Pulmonale arteriovenøse malformasjoner leder blod forbi lungenes kapillærfilter, noe som muliggjør passasje av tromber, bakterier og luft til systemkretsløpet.
- Store hepatiske shunter kan gi høyt hjerteminuttvolum, portal hypertensjon eller iskemi i galleveiene.
HHT er ikke en koagulasjonsfaktormangel. Pasienten kan derfor samtidig ha betydelig blødningstendens og normal eller økt tromboserisiko.
Klinisk bilde
Epistaxis og telangiektasier
Tilbakevendende spontan epistaxis er den vanligste manifestasjonen. Debuten skjer i gjennomsnitt ved omkring 12 års alder, men tidspunktet varierer. Mer enn 90 prosent får epistaxis i løpet av livet [2]. Blødningene kan være korte og hyppige eller sjeldnere, men kraftige. Alvorlighetsgraden øker ofte med alderen.
Telangiektasier utvikler seg vanligvis senere enn epistaxis. Typiske lokalisasjoner er:
- lepper
- tunge og munnslimhinne
- neseslimhinne
- ansikt
- fingertupper
- gastrointestinal slimhinne
Kutane og orale telangiektasier er små, røde til fiolette forandringer som blekner ved trykk og raskt fylles igjen. Petekkier blekner derimot ikke. Hudsymptomene er ofte kosmetiske, mens nasale og gastrointestinale lesjoner kan gi betydelig blodtap.
Jernmangel og anemi
Kronisk epistaxis og gastrointestinal blødning gir jernmangel, med eller uten anemi. Symptomene kan omfatte tretthet, nedsatt fysisk kapasitet, hodepine, hjertebank, dyspné, restless legs og kognitive plager. Anemien kan være normocytær tidlig i forløpet. En normal MCV utelukker derfor ikke jernmangel.
Pulmonale arteriovenøse malformasjoner
Pulmonale arteriovenøse malformasjoner forekommer hos opptil omkring halvparten av personer med HHT. Mange er asymptomatiske. Mulige manifestasjoner er:
- anstrengelsesdyspné
- hypoksemi eller ortodeoksi
- cyanose og trommestikkfingre
- migrene
- iskemisk hjerneslag eller transitorisk iskemisk anfall
- hjerneabscess
- hemoptyse eller hemotoraks
Nevrologiske komplikasjoner skyldes oftere paradoksal embolisering gjennom en pulmonal malformasjon enn en cerebral malformasjon. Jernmangel kan svekke kompensasjonen for hypoksemi og har vært assosiert med økt risiko for iskemisk hjerneslag [5].
Gastrointestinal blødning
Klinisk betydningsfull gastrointestinal blødning forekommer hos omkring 13 til 30 prosent og debuterer vanligvis etter 50 års alder. Telangiektasier er vanligst i ventrikkel, duodenum og tynntarm. Blødningen er oftest kronisk og okkult, men melena kan forekomme. Alvorlig anemi som ikke står i forhold til rapportert epistaxis, skal vekke mistanke [6].
Hepatiske karmalformasjoner
Radiologisk påviselige leverforandringer er vanlige, men bare et mindretall blir symptomatiske. Tre hovedtyper shunter forekommer:
- leverarterie til levervene, som kan gi hjertesvikt med høyt minuttvolum
- leverarterie til portvene, som kan gi portal hypertensjon
- portvene til levervene, som sjeldnere gir encefalopati
Kliniske tegn er dyspné, perifere ødemer, ascites, atrieflimmer, bilyd over leveren, kolestase eller magesmerter. Iskemisk kolangiopati kan gi gallegangsstrikturer, bilom, kolangitt og i alvorlige tilfeller levernekrose [6].
Cerebrale karmalformasjoner
Cerebrale karmalformasjoner forekommer hos omkring 10 til 20 prosent, avhengig av undersøkelsesmetode og populasjon. De fleste er små og asymptomatiske. Mulige manifestasjoner er intrakraniell blødning, epileptiske anfall, hodepine eller fokalnevrologiske symptomer. I en eldre kohort ble blødningsrisikoen for HHT-assosierte cerebrale arteriovenøse malformasjoner anslått til omtrent 0,4 til 0,7 prosent per år, noe som var lavere enn for mange sporadiske malformasjoner [7].
Barn
Kliniske kriterier har lavere sensitivitet hos barn, fordi epistaxis og telangiektasier utvikles over tid. I en multisenterstudie var Curaçao-kriterienes samlede sensitivitet 68 prosent og spesifisiteten 98 prosent hos barn og unge, med lavest sensitivitet hos de yngste [8]. I en longitudinell kohort med genetisk verifisert HHT oppfylte bare 41 prosent kriteriene for sikker klinisk diagnose ved første vurdering [9]. Et barn med en affisert forelder skal derfor betraktes som mulig affisert inntil familiens patogene variant er utelukket.
Utredning og diagnostikk
Curaçao-kriteriene
| Kriterium | Definisjon |
|---|---|
| Epistaxis | Spontan, tilbakevendende neseblødning |
| Telangiektasier | Multiple lesjoner på typiske lokalisasjoner, særlig lepper, munnhule, nese og fingre |
| Visceral manifestasjon | Gastrointestinale telangiektasier eller arteriovenøse malformasjoner i lunge, lever, hjerne eller ryggmarg |
| Arvelighet | Førstegradsslektning med HHT etter de samme kriteriene |
Tre eller fire kriterier innebærer sikker klinisk HHT. To kriterier innebærer mulig HHT. Null eller ett kriterium gjør HHT usannsynlig, men utelukker ikke sykdommen hos barn eller unge [1,2].
Genetisk diagnostikk
Genetisk analyse er særlig verdifull:
- hos barn og unge med HHT i familien
- ved mulig, men ikke sikker klinisk diagnose
- for å muliggjøre målrettet testing av slektninger
- ved mistanke om SMAD4-assosiert juvenil polypose
- ved en HHT-lignende fenotype der differensialdiagnoser må vurderes
Analysen bør omfatte sekvensering og kopitallsanalyse av minst ENG, ACVRL1 og SMAD4. Et negativt resultat utelukker ikke klinisk sikker HHT. En variant av usikker betydning skal ikke brukes som grunnlag for prediktiv testing eller for å friskmelde slektninger.
Basal klinisk vurdering
Anamnesen skal omfatte epistaxisfrekvens, blødningsvarighet, transfusjoner, jernbehandling, gastrointestinal blødning, dyspné, hemoptyse, nevrologiske hendelser, infeksjoner, svangerskapsplanlegging og familieanamnese. Epistaxis kan følges med Epistaxis Severity Score (ESS), som graderes fra 0 til 10.
Klinisk undersøkelse bør inkludere inspeksjon av munnhule, lepper, ansikt og fingre, blodtrykk, hjerte- og lungeundersøkelse, oksygenmetning, tegn på hjertesvikt samt abdominalundersøkelse.
Basale laboratorieprøver:
- blodstatus
- ferritin
- transferrinmetning
- CRP ved vanskelig tolkbar ferritin
- retikulocytter ved anemi
- leverprøver
- kreatinin
- NT-proBNP ved mistenkt belastning med høyt minuttvolum eller hjertesvikt
Alle voksne med HHT bør kontrolleres med tanke på jernmangel og anemi, uavhengig av symptomer [1].
flowchart TD
A["Mistenkt HHT<br>anamnese og klinisk undersøkelse"] --> B["Vurder Curaçao-kriterier<br>og familieanamnese"]
B -->|"Tre eller fire kriterier"| C["Sikker klinisk HHT"]
B -->|"To kriterier"| D["Mulig HHT<br>tilby genetisk analyse"]
B -->|"Null eller ett kriterium"| E["Vurder alder og arvelighet"]
E -->|"Barn eller tydelig arvelighet"| D
E -->|"Voksen uten arvelighet"| F["Vurder differensialdiagnose"]
C --> G["Organscreening<br>lunger, hjerne og lever"]
D -->|"Patogen variant"| G
D -->|"Negativ eller uavklart analyse"| H["Ta utgangspunkt i klinisk risiko<br>og følg over tid"]
G --> I["Blodstatus og jernstatus<br>blødningsvurdering"]
I --> J["Multidisiplinær behandling<br>og livslang oppfølging"]
Screening for pulmonale malformasjoner
Alle med mulig eller sikker HHT skal screenes, også ved normal oksygenmetning. Hos voksne er førstevalgsmetoden transtorakal kontrastekkokardiografi med agitert saltvann. Metoden har svært høy sensitivitet, men begrenset spesifisitet [3,10].
En ubetydelig shunt med få mikrobobler trenger ikke alltid følges opp med CT, mens en tydelig shunt skal utredes med tynnsnitts-CT thorax for anatomisk kartlegging og vurdering før embolisering. Intravenøs kontrast er ikke alltid nødvendig for å identifisere malformasjonen, men kan være nødvendig for intervensjonsplanlegging.
Dersom den initiale screeningen er negativ, gjentas den vanligvis hvert femte år, særlig hos barn og yngre voksne. Etter embolisering gjøres bildekontroll vanligvis etter 6 til 12 måneder og deretter omtrent hvert tredje til femte år, tilpasset anatomi og gjenværende lesjoner [10]. Kontrastekkokardiografi forblir ofte positiv etter vellykket embolisering og er derfor mindre egnet til å vurdere behandlingsresultatet.
Screening for cerebrale malformasjoner
MR caput skal utføres med og uten kontrast samt med sekvenser som er sensitive for blodprodukter, dersom kontrast ikke er kontraindisert. Barn med sikker HHT eller vedvarende risiko skal screenes tidlig. En undersøkelse gjort i barndommen kan måtte gjentas i voksen alder [1,2].
Nytten av generell screening hos asymptomatiske voksne er mer omdiskutert enn screening for pulmonale malformasjoner. Internasjonale anbefalinger går inn for at MR tilbys, men beslutninger om invasiv utredning eller profylaktisk behandling skal individualiseres ved et nevrovaskulært senter.
Screening for hepatiske malformasjoner
Voksne med mulig eller sikker HHT bør tilbys screening for leveraffeksjon. Doppler-ultralyd er en egnet førstevalgsmetode. Ved symptomer, avvikende leverprøver, hjertesvikt, pulmonal hypertensjon eller mistenkt komplisert karmalformasjon brukes doppler-ultralyd, flerfase-CT eller kontrastforsterket MR. Ekkokardiografi brukes til å vurdere hjerteminuttvolum og pulmonale trykk [1,6].
Leverbiopsi skal unngås ved sikker eller mistenkt HHT med karrik leveraffeksjon på grunn av blødningsrisikoen.
Utredning av gastrointestinal blødning
Gastroskopi er førstevalgsundersøkelse ved mistenkt HHT-relatert gastrointestinal blødning. Koloskopi utføres etter vanlige indikasjoner for kolorektal kreft eller ved mistenkt SMAD4-assosiert sykdom. Dersom gastroskopi ikke forklarer blødningen, anbefales kapselendoskopi, ved behov fulgt av målrettet enteroskopi [1,6].
Test for blod i avføring er vanskelig å tolke, fordi svelget blod fra epistaxis kan gi positivt resultat.
Differensialdiagnoser
| Differensialdiagnose | Atskillende funn |
|---|---|
| Sporadisk epistaxis | Mangler typiske telangiektasier, visceral karmalformasjon og autosomalt dominant familiemønster |
| Legemiddelutløst blødning | Antikoagulantia, platehemmere eller NSAID forklarer blødningen, men ikke typiske karmalformasjoner |
| von Willebrands sykdom | Mukokutan blødning med avvikende hemostaseutredning, men uten typisk HHT-mønster |
| Generalisert essensiell telangiektasi | Utbredte kutane telangiektasier uten typisk epistaxis eller visceral HHT |
| Ataksi-telangiektasi | Debut i barndommen, nevrologisk sykdom og immunsvikt |
| Systemisk sklerose og CREST | Raynauds fenomen, sklerodaktyli, refluks og annen autoimmun klinikk |
| Kapillær malformasjon med arteriovenøs malformasjon | Ofte RASA1- eller EPHB4-assosiasjon, annerledes hudlesjoner og ekstremitetsmalformasjoner |
| Sporadisk pulmonal arteriovenøs malformasjon | Solitær lesjon uten øvrige HHT-kriterier, men HHT må aktivt etterspørres |
| Hepatopulmonalt syndrom | Leversykdom med intrapulmonal kardilatasjon, ikke typiske fokale HHT-malformasjoner |
| Juvenil polypose uten HHT | Gastrointestinale polypper uten epistaxis, telangiektasier eller viscerale HHT-manifestasjoner |
Behandling
Behandlingen bør koordineres multidisiplinært mellom indremedisin, klinisk genetikk, hematologi, ØNH, gastroenterologi, kardiologi, lungemedisin, intervensjonsradiologi og nevrovaskulær ekspertise.
Epistaxis
Akutt blødning
Pasienten skal sitte foroverlent og komprimere den myke delen av nesen kontinuerlig. Ved blødning som krever helsehjelp brukes lokale vasokonstriktorer og tamponade. Tamponademateriale skal være smurt eller ha lav vedheft for å redusere reblødning ved fjerning. Gjentatte traumatiske forsøk på kjemisk eller elektrisk kauterisering bør unngås.
Hemodynamisk påvirkning, pågående stor blødning eller symptomgivende akutt anemi håndteres med vanlig akutt blødningsresuscitering og tidlig ØNH-kontakt.
Forebyggende behandling
Førstevalgsbehandling er daglig befuktning og bløtgjørende lokalbehandling, for eksempel saltvannsspray eller gel. Pasienten bør unngå å pirke i nesen, kraftig nesepussing og uttørkende miljø.
Ved utilstrekkelig effekt kan peroral traneksamsyre forsøkes etter individuell vurdering av tromboserisiko og nyrefunksjon. I to randomiserte overkrysningsstudier reduserte traneksamsyre epistaxis, men ga ingen sikker forbedring av hemoglobin. I den største studien ble den samlede blødningsvarigheten redusert med 17,3 prosent [11,12].
Topisk intranasal traneksamsyre, østriol eller bevacizumab har ikke vist bedre effekt enn saltvannsløsning i en randomisert studie [13]. Intranasal bevacizumab i gjentatte doser var heller ikke effektivt i en separat randomisert studie og bør ikke likestilles med systemisk bevacizumab [14].
Ved vedvarende klinisk betydningsfull epistaxis brukes ØNH-ledet lokal behandling:
- laserablasjon
- radiofrekvensablasjon
- elektrokirurgi
- skleroterapi
En systematisk oversikt over skleroterapi omfattet 196 pasienter, og samtlige inkluderte studier rapporterte redusert epistaxis, men heterogene effektmål forhindret metaanalyse [15]. Risikoen for septumperforasjon, arrdannelse og svekket slimhinnefunksjon øker ved gjentatte destruktive inngrep.
Septodermoplastikk kan vurderes ved alvorlig, behandlingsrefraktær epistaxis. Kirurgisk lukking av nesen etter Young er det mest effektive lokale tiltaket, men innebærer permanent eller langvarig munnpusting og påvirkning av lukte- og smakssans. Det reserveres for svært alvorlig blødning med transfusjonsavhengighet eller sterkt redusert livskvalitet.
Legemiddelbehandling ved alvorlig blødning
| Legemiddel | Dose | Kommentar |
|---|---|---|
| Traneksamsyre | Vanligvis 1 g peroralt 3 ganger daglig. Publiserte spesialistregimer omfatter 650 til 1 300 mg 3 ganger daglig | Dosejuster ved nyresvikt. Vurder tidligere trombose og andre risikofaktorer |
| Bevacizumab | 5 mg/kg intravenøst annenhver uke, vanligvis 4–6 induksjonsdoser | Ikke godkjent HHT-indikasjon. Vedlikehold individualiseres. Kontroller blodtrykk, urinprotein og sårtilheling |
| Pomalidomid | 4 mg peroralt én gang daglig i opptil 24 uker i PATH-HHT-studien. Dosereduksjon til 3 eller 2 mg var tillatt | Ikke godkjent HHT-indikasjon. Krever spesialistansvar, graviditetsforebygging og kontroll av blodstatus og tromboserisiko |
| Talidomid | Start 50 mg peroralt til natten. I fase 2-studien ble dosen økt med 50 mg hver fjerde uke ved manglende effekt, maksimalt 200 mg daglig | Bør bare brukes unntaksvis. Teratogent, trombogent og nevrotoksisk |
I den retrospektive multisenterstudien InHIBIT-Bleed ble 238 pasienter behandlet med intravenøs bevacizumab. I løpet av det første behandlingsåret økte gjennomsnittlig hemoglobin fra 86 til 118 g/L, og ESS falt med 3,4 poeng. Antallet transfunderte erytrocyttenheter ble redusert med 82 prosent i de første seks behandlingsmånedene sammenlignet med de seks månedene før behandling. Hypertensjon forekom hos 18 prosent, proteinuri hos 9 prosent og venøs tromboembolisme hos 2 prosent [16]. Resultatene er klinisk betydningsfulle, men studien var ikke randomisert.
PATH-HHT randomiserte 144 pasienter til pomalidomid 4 mg daglig eller placebo. Etter 24 uker var forskjellen i ESS 0,94 poeng i pomalidomids favør, noe som oversteg den forhåndsdefinerte klinisk viktige forskjellen på 0,71 poeng. Nøytropeni, forstoppelse og hudutslett var vanligere, og 4 prosent fikk venøs tromboembolisme [17].
Talidomid ga respons hos samtlige 31 pasienter i en åpen fase 2-studie, oftest ved 50 mg daglig, men studiens utvalg og korte behandlingstid undervurderer sannsynligvis langtidsrisikoen for nevropati og trombose [18]. Pomalidomid kan ha en gunstigere sikkerhetsprofil, men direkte sammenligning mangler.
I Sverige må bruk av bevacizumab, pomalidomid og talidomid ved HHT betraktes som spesialistbehandling utenfor godkjent indikasjon, med mindre gjeldende produktgodkjenning angir noe annet. Lokal tilgjengelighet, finansiering og krav til graviditetsforebygging kan avvike fra internasjonal praksis.
Jernmangel og anemi
Jernmangel skal behandles selv om hemoglobinet ennå er normalt. Peroralt jern er førstevalg ved lett jernmangel og håndterbar blødning. Dosering og preparat velges ut fra mengden elementært jern og toleranse. Lavere dose eller dosering annenhver dag kan bedre den gastrointestinale toleransen.
Intravenøst jern brukes når:
- peroralt jern ikke tolereres
- absorpsjonen er utilstrekkelig
- blodtapet overstiger mulig peroral erstatning
- anemien er alvorlig
- rask korrigering er nødvendig
Kontroller blodstatus, ferritin og transferrinmetning etter oppstart av behandling. Ved vedvarende blødning kan planlagte jerninfusjoner være nødvendige. Valg av preparat og dose skal følge preparatomtalen og beregnet jernunderskudd.
Erytrocyttransfusjon vurderes ved hemodynamisk ustabilitet, symptomgivende alvorlig anemi, behov for rask preoperativ korrigering, graviditet med utilstrekkelig oksygentransport, betydelig hjerte- eller lungesykdom eller utilstrekkelig hemoglobin til tross for gjentatte jerninfusjoner [1]. En universell HHT-spesifikk transfusjonsgrense finnes ikke. Målet skal individualiseres, særlig ved hypoksemi, hjertesvikt eller pulmonal hypertensjon.
Pulmonale arteriovenøse malformasjoner
Kateterbasert embolisering med plugger eller coiler er standardbehandling. Tradisjonelt har malformasjoner med tilførende arterie på minst 2 til 3 mm blitt behandlet, men mindre lesjoner kan også emboliseres dersom det er teknisk trygt, fordi embolisk risiko ikke bare avgjøres av kardiameteren [2,5].
Behandlingen reduserer høyre-venstre-shunt og risikoen for paradoksal embolisering. Vedvarende eller tilbakevendende flow forekommer hos opptil omkring 25 prosent og kan skyldes rekanalisering eller ny blodforsyning [10]. Ny embolisering vurderes ved reperfusjon.
Pasienter med dokumentert pulmonal shunt skal:
- få antibiotikaprofylakse før tannbehandling og andre prosedyrer med forventet bakteriemi
- ha god tannhelse og regelmessig tannpleie
- beskyttes mot intravenøs luft, ved behov med kompatibelt luftfilter
- unngå dykking med komprimert gass
Eksakt antibiotikavalg skal følge lokale rutiner og allergiprofil. Anbefalingen gjelder også etter embolisering dersom relevant pulmonal shunt vedvarer.
Gastrointestinal blødning
Blødningens alvorlighetsgrad kan klassifiseres funksjonelt:
| Grad | Praktisk definisjon |
|---|---|
| Lett | Hemoglobinmålet kan opprettholdes med peroralt jern |
| Moderat | Intravenøst jern kreves for å opprettholde målet |
| Alvorlig | Hemoglobinmålet nås ikke til tross for adekvat jernbehandling, eller transfusjoner kreves |
Argonplasmakoagulasjon kan brukes sparsomt mot større eller aktivt blødende lesjoner. Gjentatt behandling av samtlige telangiektasier er sjelden bærekraftig, fordi lesjonene ofte er tallrike og kommer tilbake. Ved lett blødning kan traneksamsyre vurderes. Ved moderat eller alvorlig blødning anbefales vurdering for systemisk antiangiogen behandling, først og fremst intravenøs bevacizumab [1,6,16].
Hepatiske karmalformasjoner
Asymptomatiske radiologiske forandringer behandles ikke. Ved hjertesvikt med høyt minuttvolum korrigeres anemi, og pasienten behandles med diuretika og øvrig individuelt tilpasset hjertesviktbehandling. Atrieflimmer, portal hypertensjon, encefalopati og kolangitt behandles ut fra den aktuelle komplikasjonen.
Ved symptomgivende hjertesvikt med høyt minuttvolum som ikke responderer tilstrekkelig på standardbehandling, kan intravenøs bevacizumab vurderes. I en fase 2-studie med 25 pasienter falt medianverdien for hjerteindeks fra 5,05 til 4,2 L/min/m² etter tre måneder, samtidig som epistaxis og livskvalitet ble bedre [19].
Levertransplantasjon er den definitive behandlingen ved:
- behandlingsrefraktær hjertesvikt med høyt minuttvolum
- iskemisk kolangiopati eller gallegangsnekrose
- komplisert portal hypertensjon
Embolisering av leverarterien skal som regel unngås, fordi den kan gi leverinfarkt og gallegangsnekrose [1,6].
Cerebrale karmalformasjoner
Akutt intrakraniell blødning håndteres ved et nevrovaskulært senter. For øvrige lesjoner skal behandlingen individualiseres ut fra tidligere blødning, størrelse, anatomi, venøs drenasje, lokalisasjon og behandlingsrisiko. Alternativene er mikrokirurgi, embolisering, stereotaktisk strålebehandling eller observasjon. Evidensen for profylaktisk behandling av asymptomatiske HHT-assosierte lesjoner er begrenset.
Antikoagulantia og platehemmere
HHT-relatert blødning er ikke en absolutt kontraindikasjon mot indisert antikoagulasjon eller platehemming. Venøs tromboembolisme, atrieflimmer eller akutt koronarsyndrom skal ikke underbehandles bare på grunn av HHT. Epistaxisbehandling og jernstatus optimaliseres samtidig.
Behandlingen er likevel ofte problematisk. I en oversikt over 587 antitrombotiske behandlingsepisoder forverret HHT-blødningen seg i 38,9 prosent, og behandlingen ble avbrutt for tidlig i 28,9 prosent [20]. I en senere kohort avbrøt eller dosereduserte 50 prosent behandlingen på grunn av blødning. Tidligere gastrointestinal blødning var assosiert med drøyt tredoblet odds for avbrudd (oddsratio 3,25 i multivariabel analyse), og redusert startdose ga ikke bedre toleranse (avbrudd 49 mot 43 prosent) [21].
Standarddose brukes når indikasjonen krever det, med tett oppfølging av blodstatus og jernstatus. Kombinasjoner av flere antitrombotiske legemidler bør unngås når et fullgodt alternativ med ett preparat finnes. Evidensen er utilstrekkelig til kategorisk å foretrekke warfarin eller heparin fremfor direktevirkende orale antikoagulantia.
Svangerskap og fødsel
Prekonsepsjonell vurdering bør omfatte genetisk veiledning, jernstatus samt oppdatert screening og behandling av pulmonale arteriovenøse malformasjoner. De fleste svangerskap forløper uten alvorlige komplikasjoner, men i en litteraturoversikt inntraff alvorlige maternelle komplikasjoner i 2,7 til 6,8 prosent og maternell død i omkring 1 prosent. Hendelsene inntraff hovedsakelig i andre og tredje trimester og var ofte relatert til udiagnostiserte pulmonale malformasjoner [22].
En gravid kvinne uten oppdatert lungescreening undersøkes med kontrastekkokardiografi eller lavdose-CT uten kontrast. Symptomer som hemoptyse, plutselig dyspné, brystsmerter eller hypoksemi krever akutt utredning uansett svangerskapslengde. Behandlingskrevende pulmonale malformasjoner emboliseres vanligvis i andre trimester.
HHT i seg selv er ikke indikasjon for keisersnitt og utgjør ikke kontraindikasjon mot epiduralbedøvelse. Rutinemessig screening for spinale karmalformasjoner før epiduralbedøvelse anbefales ikke. Forløsningsmetoden bestemmes obstetrisk, med nevrovaskulær planlegging dersom en høyrisikomalformasjon i hjernen er kjent [1].
Oppfølging og prognose
Pasienten bør følges minst årlig av lege med kunnskap om HHT. Oppfølgingen individualiseres, men bør omfatte:
| Område | Oppfølging |
|---|---|
| Epistaxis | Blødningsfrekvens, varighet, ESS, akuttbesøk og behandlingsbehov |
| Hematologi | Blodstatus og ferritin minst årlig, oftere ved aktiv blødning. Suppler med transferrinmetning |
| Lunger | Ny screening omtrent hvert femte år etter negativ undersøkelse. Etter embolisering bildekontroll etter 6 til 12 måneder og deretter vanligvis hvert tredje til femte år |
| Lever og hjerte | Klinisk kontroll av dyspné, ødem, arytmi og leverkomplikasjoner. Bildediagnostikk og ekkokardiografi ut fra funn og symptomer |
| Hjerne | Ingen etablert rutine for gjentatt MR etter normal undersøkelse i voksen alder. Ny utredning ved nevrologiske symptomer |
| Gastrointestinal blødning | Jernbehov og hemoglobinutvikling styrer videre endoskopi og systemisk behandling |
| Familie | Tilby målrettet genetisk testing når familiens variant er kjent |
| Svangerskap | Prekonsepsjonell vurdering og planlegging i multidisiplinært team |
Ved SMAD4-assosiert HHT kreves et eget program for juvenil polypose. Koloskopi startes vanligvis i tenårene og gjentas ut fra polyppfunn og familieanamnese. Gjeldende retningslinjer for juvenil polypose skal følges, fordi intervallene kan avvike fra eldre HHT-anbefalinger.
Prognosen er god for pasienter som identifiseres tidlig, screenes og får forebyggende behandling. Ubehandlede pulmonale malformasjoner kan derimot gi plutselig hjerneslag, hjerneabscess eller livstruende lungeblødning. Symptomatiske hepatiske malformasjoner og alvorlig gastrointestinal blødning er markører for mer komplisert sykdom. Livskvaliteten påvirkes ofte mer av tilbakevendende blødning, jernmangel og sosial begrensning enn av asymptomatiske organfunn.
Pasienten skal instrueres om å søke akutt hjelp ved hemoptyse, plutselige brystsmerter eller dyspné, nyoppstått fokalnevrologisk utfall, epileptisk anfall, tegn på hjerneabscess, stor gastrointestinal blødning eller epistaxis som ikke kan kontrolleres med kompresjon.
Kilder
- Faughnan ME et al. Second International Guidelines for the Diagnosis and Management of Hereditary Hemorrhagic Telangiectasia. Annals of Internal Medicine 2020. PMID: 32894695
- McDonald J et al. Hereditary Hemorrhagic Telangiectasia. GeneReviews 1993, oppdatert 2026. PMID: 20301525
- Viteri-Noël A et al. Hereditary Hemorrhagic Telangiectasia: Genetics, Pathophysiology, Diagnosis, and Management. Journal of Clinical Medicine 2022. PMID: 36079173
- Kritharis A et al. Hereditary hemorrhagic telangiectasia: diagnosis and management from the hematologist's perspective. Haematologica 2018. PMID: 29794143
- Shovlin CL. Pulmonary Arteriovenous Malformations. American Journal of Respiratory and Critical Care Medicine 2014. PMID: 25420112
- Tortora A et al. Rendu-Osler-Weber disease: a gastroenterologist's perspective. Orphanet Journal of Rare Diseases 2019. PMID: 31174568
- Willemse RB et al. Bleeding risk of cerebrovascular malformations in hereditary hemorrhagic telangiectasia. Journal of Neurosurgery 2000. PMID: 10794291
- Pahl KS et al. Applicability of the Curaçao Criteria for the Diagnosis of Hereditary Hemorrhagic Telangiectasia in the Pediatric Population. Journal of Pediatrics 2018. PMID: 29655863
- Pollak M et al. Longitudinal Assessment of Curaçao Criteria in Children with Hereditary Hemorrhagic Telangiectasia. Journal of Pediatrics 2023. PMID: 37572862
- Salibe-Filho W et al. Update on pulmonary arteriovenous malformations. Jornal Brasileiro de Pneumologia 2023. PMID: 37132738
- Gaillard S et al. Tranexamic acid for epistaxis in hereditary hemorrhagic telangiectasia patients: a European cross-over controlled trial in a rare disease. Journal of Thrombosis and Haemostasis 2014. PMID: 25040799
- Geisthoff UW et al. Treatment of epistaxis in hereditary hemorrhagic telangiectasia with tranexamic acid: a double-blind placebo-controlled cross-over phase IIIB study. Thrombosis Research 2014. PMID: 25005464
- Whitehead KJ et al. Effect of Topical Intranasal Therapy on Epistaxis Frequency in Patients With Hereditary Hemorrhagic Telangiectasia: A Randomized Clinical Trial. JAMA 2016. PMID: 27599329
- Dupuis-Girod S et al. Effect of Bevacizumab Nasal Spray on Epistaxis Duration in Hereditary Hemorrhagic Telangectasia: A Randomized Clinical Trial. JAMA 2016. PMID: 27599328
- Thiele B et al. Sclerotherapy for Hereditary Hemorrhagic Telangiectasia-Related Epistaxis: A Systematic Review. Annals of Otology, Rhinology and Laryngology 2023. PMID: 35152768
- Al-Samkari H et al. An international, multicenter study of intravenous bevacizumab for bleeding in hereditary hemorrhagic telangiectasia: the InHIBIT-Bleed study. Haematologica 2021. PMID: 32675221
- Al-Samkari H et al. Pomalidomide for Epistaxis in Hereditary Hemorrhagic Telangiectasia. New England Journal of Medicine 2024. PMID: 39292928
- Invernizzi R et al. Efficacy and safety of thalidomide for the treatment of severe recurrent epistaxis in hereditary haemorrhagic telangiectasia: results of a non-randomised, single-centre, phase 2 study. Lancet Haematology 2015. PMID: 26686256
- Dupuis-Girod S et al. Bevacizumab in patients with hereditary hemorrhagic telangiectasia and severe hepatic vascular malformations and high cardiac output. JAMA 2012. PMID: 22396517
- Zhang E et al. Anticoagulation and antiplatelet therapy in hereditary hemorrhagic telangiectasia: A scoping review. Thrombosis Research 2023. PMID: 37163869
- Virk ZM et al. Safety, tolerability, and effectiveness of anticoagulation and antiplatelet therapy in hereditary hemorrhagic telangiectasia. Journal of Thrombosis and Haemostasis 2023. PMID: 36695393
- Dupuis O et al. Hereditary haemorrhagic telangiectasia and pregnancy: a review of the literature. Orphanet Journal of Rare Diseases 2020. PMID: 31910869