
Sammendrag
Gilberts syndrom er en vanlig, arvelig betinget reduksjon av bilirubinkonjugeringen i leveren. Tilstanden gir fluktuerende, overveiende ukonjugert hyperbilirubinemi uten hemolyse, hepatocellulær skade eller kolestase. Prevalensen anslås til omkring 5 til 10 prosent i europeiske populasjoner, men genotypen er vanligere enn den klinisk identifiserte fenotypen [1,2]. Bilirubin ligger vanligvis under 85 µmol/L, ofte mellom 20 og 70 µmol/L, men kan forbigående nærme seg 100 µmol/L ved faste, dehydrering, infeksjon, søvnmangel, menstruasjon eller kraftig fysisk anstrengelse [3].
Diagnosen er som regel klinisk og laboratoriebasert. Hos en upåvirket pasient med isolert ukonjugert hyperbilirubinemi, normale aminotransferaser, alkalisk fosfatase og blodstatus, og uten laboratorietegn på hemolyse, er gjentatt prøvetaking og ekspektans vanligvis tilstrekkelig. Provokasjon med faste, nikotinsyre eller rifampicin anbefales ikke rutinemessig. UGT1A1-genotyping er sjelden nødvendig, men kan være berettiget ved atypisk høyt bilirubinnivå, diagnostisk usikkerhet, familieutredning eller før visse legemidler, først og fremst irinotekan.
Tilstanden krever ingen behandling og skader ikke leveren. Pasienten bør få beskjed om den godartede prognosen og om vanlige utløsende faktorer. Det foreligger en moderat økt risiko for gallesteinssykdom. Eldre observasjonsstudier har rapportert lavere kardiovaskulær sykelighet og mortalitet, men store genetiske analyser gir ikke støtte for at bilirubin i seg selv har noen bred beskyttende kausal effekt [2,4]. Den viktigste kliniske betydningen utover diagnostikken er legemiddelrelatert: nedsatt UGT1A1-aktivitet kan øke risikoen for toksisitet av irinotekan og for uttalt ukonjugert hyperbilirubinemi av for eksempel atazanavir, nilotinib og pazopanib [5,6].
Bakgrunn og epidemiologi
Definisjon
Gilberts syndrom defineres som kronisk eller intermitterende, overveiende ukonjugert hyperbilirubinemi forårsaket av redusert aktivitet av det bilirubinkonjugerende UDP-glukuronosyltransferase 1A1, UGT1A1. Leverens øvrige funksjon er normal, og tilstanden medfører verken betennelse, fibrose eller leversvikt [7].
Syndromet ble klinisk beskrevet tidlig på 1900-tallet og har også blitt kalt benign familiær hyperbilirubinemi og Meulengrachts sykdom. Betegnelsen syndrom er etablert, men tilstanden ligger nær den normale biologiske variasjonen i bilirubinkonjugering. Mange personer med genetisk predisposisjon har aldri ikterus eller bilirubinverdier som fører til diagnose.
Forekomst
Den kliniske prevalensen angis oftest til 3 til 10 prosent i europeiske populasjoner, men varierer mellom studier avhengig av definisjon, bilirubingrense, kjønn, alder, etnisitet og prøvetakingsforhold [3,7]. Høyere anslag, opp til omkring 15 prosent, er rapportert i enkelte populasjoner.
I UK Biobank var omkring 10 prosent av deltakerne homozygote for rs887829-T, en markør som hos personer med europeisk opprinnelse er sterkt koblet til den vanlige Gilbert-varianten UGT1A1*28. Bare omkring 3 prosent av disse hadde en registrert Gilbert-diagnose. Genotypen forklarte 37 prosent av variasjonen i målt bilirubin [2]. Dette illustrerer den ufullstendige penetransen og viser at genetisk predisposisjon ikke er det samme som klinisk manifest syndrom.
Klinisk oppdages tilstanden oftere hos menn. Forskjellen ser først og fremst ut til å skyldes høyere bilirubinproduksjon og hormonelle effekter snarere enn kjønnsbundet arvegang. Diagnosen stilles ofte i sene tenår eller tidlig voksen alder, når bilirubinnivåene øker etter puberteten. Den kan imidlertid oppdages i alle aldre.
Genetikk
UGT1A1-genet ligger på kromosom 2. Enzymet UGT1A1 er den eneste UGT-isoformen som har vesentlig betydning for konjugering av bilirubin [8].
Hos personer med europeisk eller afrikansk opprinnelse er UGT1A128 den vanligste varianten assosiert med Gilberts syndrom. Varianten innebærer sju i stedet for seks TA-repetisjoner i TATA-boksen i promotorregionen, A(TA)7TAA. Dette reduserer transkripsjonen av UGT1A1. Homozygoti for UGT1A128 er vanlig, men ikke tilstrekkelig for alltid å gi klinisk hyperbilirubinemi [8,9].
I østasiatiske populasjoner er kodende varianter vanligere, først og fremst UGT1A16, c.211G>A, som medfører aminosyrebyttet p.Gly71Arg. Flere andre promotor- og kodende varianter kan gi en liknende fenotype. Derfor kan en genetisk analyse som bare omfatter UGT1A128 overse klinisk relevante varianter, særlig hos personer med annen enn europeisk opprinnelse [9,10].
Arvegangen beskrives ofte som autosomal recessiv for den vanlige europeiske UGT1A1*28-fenotypen. Det kliniske bildet påvirkes imidlertid av flere genetiske og miljømessige faktorer, slik at en enkel mendelsk modell ikke fullstendig beskriver variasjonen.
Patofysiologi
Normal bilirubinomsetning
Omkring 80 prosent av det daglige bilirubinet dannes når hemoglobin fra aldrede erytrocytter brytes ned i det retikuloendoteliale systemet. Den resterende delen kommer først og fremst fra omsetning av andre hemproteiner og fra ineffektiv erytropoese.
Ukonjugert bilirubin er fettløselig og transporteres i plasma bundet til albumin. I hepatocytten tas bilirubin opp og konjugeres med glukuronsyre av UGT1A1. Det vannløselige konjugerte bilirubinet skilles deretter ut i gallen. Forstyrrelser i konjugeringen gir derfor hovedsakelig ukonjugert hyperbilirubinemi, mens forstyrret galleutskillelse eller kolestase typisk øker den konjugerte fraksjonen [11].
Enzymaktivitet ved Gilberts syndrom
Ved Gilberts syndrom er UGT1A1-aktiviteten vanligvis omkring 25 til 30 prosent av normal aktivitet. Kapasiteten er tilstrekkelig til å forhindre uttalt bilirubinopphopning, men gir liten margin når bilirubinproduksjonen øker eller konjugeringen hemmes [5]. Dette forklarer den fluktuerende fenotypen.
Faste og kraftig kalorirestriksjon kan øke bilirubin to til tre ganger innen 24 til 48 timer. I eldre kliniske studier steg bilirubin hos personer med Gilberts syndrom for eksempel fra omkring 25 til 30 µmol/L til 60 til 80 µmol/L etter kraftig kalorirestriksjon. Nivået sank vanligvis innen 12 til 48 timer etter at normalt energiinntak var gjenopptatt [12]. Mekanismene omfatter redusert konjugeringskapasitet og endret hepatisk håndtering av bilirubin, snarere enn økt hemnedbrytning.
De genetiske variantene danner et kontinuum av UGT1A1-funksjon. Gilberts syndrom og Crigler-Najjars syndrom er derfor ikke helt atskilte på molekylært nivå. Kombinasjoner av promotorvarianter og mer funksjonsnedsettende strukturelle varianter kan gi en intermediær fenotype [8].
Klinisk bilde
Typiske funn
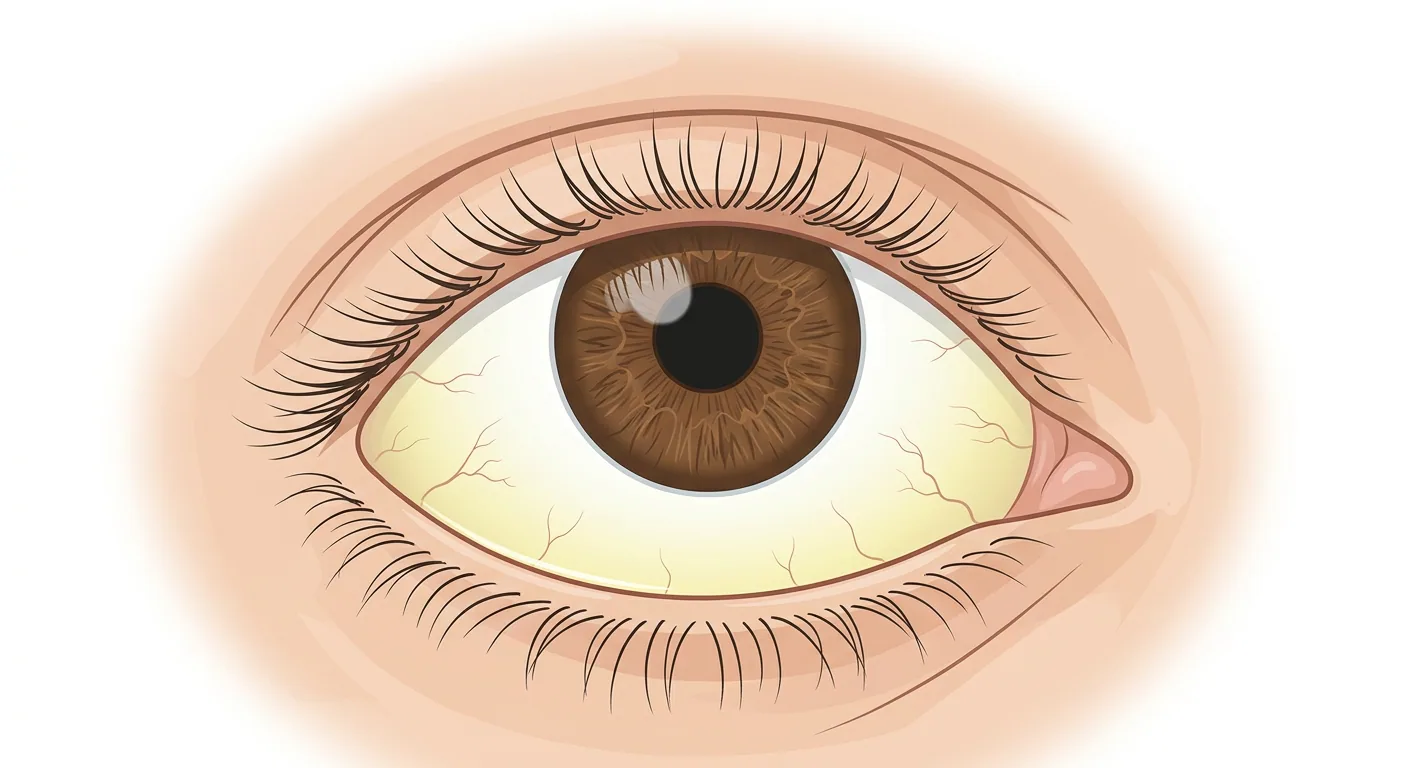
De fleste er asymptomatiske. Diagnosen stilles ofte etter rutinemessig prøvetaking, eller når pasienten oppsøker lege for forbigående skleral ikterus. Gul misfarging blir vanligvis synlig først når bilirubin overstiger omkring 35 til 50 µmol/L, men terskelen varierer.
Typiske kliniske kjennetegn er:
- intermitterende skleral ikterus, iblant lett hudikterus
- fravær av kløe
- normalfarget urin, fordi ukonjugert bilirubin er albuminbundet og ikke filtreres i nyrene
- normal avføringsfarge
- normal abdominalstatus
- ingen tegn på kronisk leversykdom
- normal allmenntilstand mellom episodene.
Vanlige faktorer som kan heve bilirubin er:
- faste eller uttalt kalorirestriksjon
- dehydrering
- febril infeksjon
- søvnmangel og annet fysiologisk stress
- menstruasjon
- kraftig fysisk anstrengelse
- kirurgi og perioperativ faste.
Forløpet kan variere gjennom livet. Bilirubin er ofte høyere hos unge menn og kan synke med økende alder.
Symptomer som ikke bør tilskrives syndromet uten videre
Tretthet, kvalme, konsentrasjonsvansker, dyspepsi og diffuse magebesvær rapporteres av noen pasienter, særlig under episoder med ikterus. Enkelte studier har vist redusert selvrapportert livskvalitet under slike episoder [12]. Symptomene er imidlertid uspesifikke, og en kausal sammenheng med den milde hyperbilirubinemien er ikke fastslått.
Følgende funn er ikke typiske og skal føre til ny diagnostisk vurdering:
- vedvarende eller progredierende ikterus
- mørk urin eller avfarget avføring
- kløe
- feber eller uttalt sykdomsfølelse
- magesmerter, særlig under høyre arcus
- hepatosplenomegali
- anemi
- forhøyet ALAT, ASAT, alkalisk fosfatase eller GT
- stigende konjugert bilirubin
- totalbilirubin som gjentatte ganger overstiger cirka 100 µmol/L.
Gilberts syndrom kan forekomme samtidig med hemolyse, leversykdom eller galleveissykdom. En tidligere fastslått diagnose må derfor ikke brukes som generell forklaring på hver fremtidig bilirubinstigning.
Utredning og diagnostikk
Grunnprinsipp
Gilberts syndrom er en eksklusjonsdiagnose, men dette innebærer ikke at hver pasient trenger omfattende utredning. Diagnosen blir svært sannsynlig når følgende foreligger:
- Gjentatt, mild hyperbilirubinemi.
- Ukonjugert fraksjon dominerer.
- ALAT, ASAT, alkalisk fosfatase og GT er normale.
- Blodstatus og hemolyseprøver er normale.
- Anamnese og status gir ingen støtte for hepatobiliær sykdom.
- Bilirubin er stabilt eller fluktuerer over tid uten annet laboratorieavvik.
Bilirubin er vanligvis lavere enn 85 µmol/L, tilsvarende 5 mg/dL. Verdier opp til omkring 100 µmol/L forekommer, først og fremst under utløsende belastning. Den konjugerte fraksjonen er typisk mindre enn 20 prosent av totalbilirubin [3,12].
En enkeltstående normal bilirubinverdi utelukker ikke syndromet. Omvendt bør diagnosen ikke stilles kun på et lett forhøyet totalbilirubin uten fraksjonering eller vurdering av de øvrige leverprøvene.
Tolkningsskala for totalbilirubin ved mistenkt Gilberts syndrom. Nivået ligger vanligvis under 85 µmol/L og kan forbigående nærme seg 100 µmol/L ved faste, infeksjon eller annen belastning. Gjentatte verdier over 100 µmol/L uten utløsende faktor krever videre utredning, og nivåer over 150 µmol/L skal ikke aksepteres som typiske for isolert Gilberts syndrom [3,12].
Anamnese
Anamnesen bør særlig omfatte:
- tidligere bilirubinverdier og episodisk ikterus
- utløsning av faste, infeksjon, dehydrering eller fysisk anstrengelse
- alkohol, naturlegemidler og kosttilskudd
- legemidler som påvirker UGT1A1 eller hepatobiliær transport
- hereditet for ikterus, hemolytisk anemi eller gallestein
- mørk urin, avfarget avføring, kløe og vekttap
- blødning, transfusjon, mekanisk hjerteventil eller annen hemolyserisiko
- etnisk opprinnelse, som påvirker sannsynligheten for ulike UGT1A1-varianter
- debutalder og eventuell neonatal hyperbilirubinemi.
Basal laboratorieutredning
| Analyse | Typisk ved Gilberts syndrom | Klinisk tolkning |
|---|---|---|
| Totalbilirubin | Vanligvis 20 til 85 µmol/L | Fluktuerer, kan forbigående være høyere |
| Konjugert bilirubin | Lavt, vanligvis mindre enn 20 prosent av totalverdien | En høy andel taler mot isolert Gilberts syndrom |
| ALAT og ASAT | Normale | Forhøyelse taler for hepatocellulær skade eller annen samtidig sykdom |
| Alkalisk fosfatase og GT | Normale | Forhøyelse taler for kolestase eller galleveissykdom |
| Hemoglobin og MCV | Normale | Anemi krever utredning |
| Retikulocytter | Normale | Forhøyelse taler for hemolyse eller blodtap |
| LD | Normal | Forhøyelse kan støtte hemolyse, men er uspesifikk |
| Haptoglobin | Normalt | Lav verdi støtter hemolyse, med hensyn til leverfunksjon og betennelse |
| Blodutstryk | Normalt | Gjøres ved mistanke om hemolytisk eller hematologisk sykdom |
Hos en klinisk upåvirket pasient med klassisk mønster er denne begrensede utredningen oftest tilstrekkelig. Dersom hemolysemistanken er svært lav, kan omfanget tilpasses, men i det minste bør blodstatus være kjent.
Fraksjoneringen må tolkes med hensyn til laboratoriets analysemetode. Den rapporterte direkte bilirubinfraksjonen tilsvarer ikke alltid bare kjemisk konjugert bilirubin, og kan derfor være noe høyere enn forventet.
Diagnostisk algoritme
flowchart TD
A["Forhøyet totalbilirubin"] --> B["Fraksjoner bilirubin,<br>kontroller ALAT, ASAT,<br>ALP og GT"]
B --> C["Dominerer den<br>konjugerte fraksjonen?"]
C -->|Ja| D["Utred kolestase, lever-<br>eller galleveissykdom"]
C -->|Nei| E["Anemi eller hemolyse?<br>Blodstatus, retikulocytter,<br>LD og haptoglobin"]
E -->|Nei| G["ALAT, ASAT, ALP<br>eller GT avvikende?"]
E -->|Ja| F["Utred hematologisk<br>eller annen årsak"]
G -->|Ja| H["Utred samtidig lever-<br>eller galleveissykdom"]
G -->|Nei| I["Vurder legemidler og<br>tidligere prøver, gjenta<br>bilirubin når pasienten<br>er frisk og spiser normalt"]
I --> J["Typisk mønster og<br>bilirubin gjentatt<br>under 100 µmol/L?"]
J -->|Nei| L["Utvidet utredning,<br>vurder UGT1A1-<br>genotyping"]
J -->|Ja| K["Klinisk diagnose:<br>Gilberts syndrom"]
Diagnostisk gang ved forhøyet totalbilirubin. Gilberts syndrom blir en klinisk diagnose når den ukonjugerte fraksjonen dominerer, anemi og hemolyse mangler, ALAT, ASAT, ALP og GT er normale, og bilirubin ved gjentatt prøvetaking i stabil tilstand holder seg i det typiske området. Atypisk mønster eller gjentatte verdier over cirka 100 µmol/L fører til utvidet utredning [3].
Gjentatt prøvetaking
Ved et klassisk, men nyoppdaget funn kan bilirubin og leverprøver gjentas etter noen uker eller måneder, når pasienten er frisk og spiser normalt. Langvarig kontroll i 6 til 12 måneder kan brukes når diagnosen er usikker, men et helt år er ikke alltid nødvendig dersom tidligere prøvesvar viser samme isolerte mønster.
Prøven behøver ikke tas fastende. Tvert imot kan en prøve under normalt kosthold gjenspeile basalnivået bedre og redusere risikoen for en unødvendig høy bilirubinkonsentrasjon.
Provokasjonstester
Historisk er faste, kalorirestriksjon, nikotinsyre og rifampicin blitt brukt for å provosere fram bilirubinstigning. Rifampicintest har i mindre studier kunnet skille personer med Gilberts syndrom fra friske kontroller [13]. Testene har imidlertid begrenset spesifisitet, kan gi bivirkninger og tilfører sjelden noe når rutineprøver og klinisk forløp er typiske.
Provokasjonstester anbefales derfor ikke i moderne rutinehåndtering. Heller ikke behandling med fenobarbital for å demonstrere bilirubinsenkning er berettiget.
UGT1A1-genotyping
Genetisk analyse kreves ikke for en typisk klinisk diagnose. Et positivt funn bekrefter nedsatt UGT1A1-funksjon, men må tolkes mot laboratoriets variantpanel og pasientens opprinnelse. En negativ test for bare UGT1A1*28 utelukker ikke Gilberts syndrom.
Genotyping kan vurderes ved:
- totalbilirubin som gjentatte ganger ligger omkring eller over 85 til 100 µmol/L
- usikker grensedragning mot Crigler-Najjars syndrom type 2
- kombinasjon av mistenkt Gilberts syndrom og hemolytisk sykdom
- atypisk debut i tidlig barndom
- uklar familiær ukonjugert hyperbilirubinemi
- planlagt behandling der UGT1A1-genotype påvirker legemiddelvalg eller dosering
- uttalt legemiddelutløst ukonjugert hyperbilirubinemi.
Barneserier viser at også pasienter med en klinisk typisk fenotype kan bære andre promotor- eller kodende varianter enn den forventede UGT1A1*28-varianten [10]. Ved mistanke om mer uttalt arvelig konjugeringsdefekt bør derfor fullstendig sekvensering, snarere enn analyse av en enkelt allel, diskuteres med klinisk genetiker eller spesialistlaboratorium.
Bildediagnostikk og leverbiopsi
Ultralyd er ikke nødvendig ved typisk Gilberts syndrom med normale leverenzymer og fravær av symptomer. Det er berettiget ved magesmerter, kolestase, palpasjonsfunn eller mistanke om gallestein eller annen strukturell sykdom.
Leverbiopsi har ingen plass i diagnostikken av isolert Gilberts syndrom. Histologien er normal eller viser uspesifikke funn, og undersøkelsen tilfører ikke klinisk relevant informasjon.
Differensialdiagnoser
Årsaker til ukonjugert hyperbilirubinemi
| Differensialdiagnose | Funn som skiller |
|---|---|
| Hemolyse | Anemi, retikulocytose, forhøyet LD, lavt haptoglobin, eventuelt avvikende blodutstryk |
| Ineffektiv erytropoese | Anemi eller makrocytose, mangel på vitamin B12 eller folat, benmargssykdom |
| Resorpsjon av stort hematom | Relevant trauma, operasjon eller omfattende blåmerker |
| Transfusjonsreaksjon | Tidsmessig sammenheng med transfusjon, tegn på hemolyse |
| Legemiddelhemming av UGT1A1 | Tidsmessig sammenheng, for eksempel atazanavir eller visse tyrosinkinasehemmere |
| Forstyrret hepatisk opptak | Legemidler, avansert hjertesvikt eller portosystemisk shunt |
| Crigler-Najjars syndrom type 2 | Høyere ukonjugert bilirubin, ofte 100 til 350 µmol/L, debut tidlig i livet |
| Crigler-Najjars syndrom type 1 | Svært høyt bilirubin fra nyfødtperioden, risiko for bilirubinencefalopati |
| Leverbetennelse | Vanligvis forhøyede aminotransferaser og iblant blandet bilirubinstigning |
| Sepsis eller alvorlig systemsykdom | Klinisk sykdomsbilde og ofte flere laboratorieavvik |
Hemolyse og Gilberts syndrom kan forekomme samtidig. Kombinasjonen ses for eksempel ved hereditær sferocytose, sigdcellesykdom, talassemi og glukose-6-fosfatdehydrogenasemangel, og kan gi betydelig høyere bilirubin og økt gallesteinsrisiko [14].
Crigler-Najjars syndrom
Crigler-Najjars syndrom skyldes mer uttalt UGT1A1-mangel. Type 1 innebærer nærmest total enzymmangel og debuterer neonatalt med svært høyt ukonjugert bilirubin og risiko for kjerneikterus. Type 2 medfører gjenværende aktivitet og en mildere, men klart mer uttalt hyperbilirubinemi enn Gilberts syndrom [8,15].
Grensene overlapper, men gjentatte verdier over 100 µmol/L uten tydelig utløsende faktor, særlig ved debut i barndommen, bør føre til spesialistvurdering. Bilirubinnivåer over 150 µmol/L er uvanlige ved isolert Gilberts syndrom og skal ikke aksepteres som typiske uten videre utredning.
Konjugerte arvelige hyperbilirubinemier
Dubin-Johnsons og Rotors syndrom gir overveiende konjugert hyperbilirubinemi. De kan, som Gilberts syndrom, være godartede og forekomme med normale eller nesten normale øvrige leverprøver, men bilirubinfraksjoneringen skiller tilstandene fra hverandre [11].
Ervervet lever- og galleveissykdom
Viral hepatitt, metabolsk dysfunksjonsassosiert steatotisk leversykdom, alkoholrelatert leversykdom, autoimmun hepatitt, legemiddelindusert leverskade og galleveisobstruksjon gir vanligvis andre avvik enn isolert ukonjugert bilirubin. Tidlig eller samtidig sykdom kan imidlertid gi et mindre typisk mønster. Vurderingen må derfor styres av anamnese, status og de øvrige leverprøvene, ikke bare av bilirubinfraksjonen.
Behandling og rådgivning
Ingen spesifikk behandling
Gilberts syndrom krever ingen farmakologisk behandling. Fenobarbital kan indusere UGT1A1 og senke bilirubin, men har en ugunstig risikoprofil og mangler klinisk indikasjon ved en godartet tilstand.
Pasienten bør få tydelig informasjon om at:
- tilstanden ikke er en leversykdom
- den ikke fører til cirrhose eller leversvikt
- lett ikterus kan komme tilbake
- bilirubin kan stige ved faste, infeksjon og dehydrering
- nye eller avvikende symptomer likevel skal vurderes på vanlig måte.
Diagnosen bør dokumenteres i journalen. Det reduserer risikoen for gjentatte prøvetakinger, unødvendig bildediagnostikk og feilaktig vurdering av fremtidig legemiddelbehandling.
Kosthold og livsstil
Ingen spesiell diett er nødvendig. Regelmessige måltider og tilstrekkelig væskeinntak kan redusere episoder hos personer som plages av synlig ikterus. Kraftig kalorirestriksjon og langvarig faste kan unngås, men normale, kortere måltidsopphold er ikke farlige.
En systematisk oversikt identifiserte 19 eldre og ofte små kliniske ernæringsstudier. Grunnlaget bekrefter at kraftig kalorirestriksjon øker bilirubin, men er ikke tilstrekkelig for å anbefale spesielle matvarer eller kosttilskudd [12]. Det finnes ingen grunn til generelle begrensninger av fysisk aktivitet, alkohol innenfor lavrisikonivå eller vanlige matvarer kun på grunn av Gilberts syndrom.
Ved planlagt operasjon er det rimelig å unngå unødvendig lang preoperativ faste og å korrigere dehydrering. En forbigående postoperativ bilirubinstigning behøver ikke innebære leverskade dersom den er ukonjugert og de øvrige leverprøvene forblir normale.
Legemidler og farmakogenetikk
Grunnprinsipp
UGT1A1 konjugerer ikke bare bilirubin, men også visse legemidler eller aktive legemiddelmetabolitter. I tillegg kan legemidler hemme UGT1A1 og dermed framkalle en tydeligere Gilbert-fenotype. En Gilbert-diagnose innebærer imidlertid ikke generell legemiddelintoleranse. De fleste legemidler kan gis i normal dose.
Bilirubin skal ikke brukes alene som mål på nedsatt leverfunksjon hos en pasient med kjent Gilberts syndrom. Ved legemidler der doseanbefalingen bygger på totalbilirubin, bør den ukonjugerte fraksjonen og de øvrige leverprøvene tas med i vurderingen. Dette er særlig viktig innen onkologien, der en isolert Gilbert-stigning ellers kan føre til uberettiget dosereduksjon [16].
Irinotekan
Irinotekan omdannes til den aktive metabolitten SN-38, som hovedsakelig inaktiveres gjennom UGT1A1-mediert glukuronidering. Pasienter med to alleler med nedsatt funksjon, for eksempel UGT1A1*28/28 eller UGT1A16/*6, har økt eksponering for SN-38 og høyere risiko for alvorlig nøytropeni og diaré. Sammenhengen er tydeligst ved irinotekandoser på minst 180 mg/m², og særlig ved doser på minst 250 mg/m² [5].
Farmakogenetiske retningslinjer er ikke helt enhetlige. Dutch Pharmacogenetics Working Group anbefaler 70 prosent av standarddosen til pasienter med UGT1A1-fenotype som tilsvarer langsom metaboliserer, fulgt av opptitrering styrt av toleranse og nøytrofiltall. Heterozygote bærere trenger vanligvis ingen initial doseendring [17,18]. Svensk onkologisk praksis og gjeldende grunnlag i preparatomtalen skal kontrolleres for det aktuelle preparatet og behandlingsprotokollen.
| Legemiddel | Dose | Kommentar |
|---|---|---|
| Ikke-liposomalt irinotekan ved to UGT1A1-alleler med nedsatt funksjon | Start med 70 prosent av protokollens standarddose | Titrer om mulig oppover etter nøytrofiltall og øvrig toleranse. Anbefalingen gjelder farmakogenetisk tilpasning, ikke et frittstående cytostatikaregime |
| Irinotekan 180 til 230 mg/m² med 2 til 3 ukers intervall ved UGT1A1*28/*28 | Reduser startdosen med 25 til 30 prosent | Anbefaling fra fransk farmakogenetisk ekspertgruppe |
| Irinotekan minst 240 mg/m² med 2 til 3 ukers intervall ved UGT1A1*28/*28 | Unngå ifølge fransk anbefaling | Alternativt regime bør velges i samråd med onkolog og klinisk farmakolog |
En klinisk Gilbert-diagnose er ikke en fullstendig erstatning for genotyping før irinotekan. Fenotype og genotype korrelerer ufullstendig, og andre UGT1A1-varianter enn UGT1A1*28 kan være relevante.
Atazanavir
Atazanavir hemmer UGT1A1 og kan gi uttalt ukonjugert hyperbilirubinemi uten hepatocellulær skade. Risikoen for synlig ikterus og behandlingsavbrudd er størst hos personer med to alleler med nedsatt funksjon, først og fremst UGT1A1*28 eller *37 [6].
Dersom genotypen allerede er kjent, kan den brukes i valget mellom likeverdige antiretrovirale alternativer. Bilirubinstigningen er i seg selv ikke levertoksisitet, men kosmetisk sjenerende ikterus kan påvirke etterlevelsen. Vurder alltid aminotransferaser og andre tegn på samtidig leverskade separat.
Øvrige onkologiske legemidler
Nilotinib og pazopanib hemmer UGT1A1 og kan gi høyere bilirubin hos genetisk predisponerte pasienter. I en populasjonsanalyse av nilotinib forekom høygradig hyperbilirubinemi hos 6 prosent av normale, 12 prosent av intermediære og 48 prosent av langsomme UGT1A1-metaboliserere [5]. For pazopanib har genotyper med nedsatt funksjon vært assosiert med en kraftig økt risiko for hyperbilirubinemi, men grunnlaget er ikke tilstrekkelig for generell forhåndsreduksjon av dosen.
Belinostat metaboliseres delvis via UGT1A1. Internasjonalt produktgrunnlag har anbefalt redusert startdose til UGT1A1*28-homozygote, men preparatets gjeldende svenske produktinformasjon og spesialistprotokoller skal følges [5].
{
 "$schema": "https://vega.github.io/schema/vega-lite/v5.json",
 "width": "container",
 "height": 170,
 "title": {"text": "Høygradig hyperbilirubinemi under nilotinib", "subtitle": "Andel etter UGT1A1-fenotype i en populasjonsanalyse av 493 pasienter med kronisk myelogen leukemi", "anchor": "start"},
 "data": {"values": [
  {"fenotyp": "Normal metaboliserer", "andel": 6},
  {"fenotyp": "Intermediær metaboliserer", "andel": 12},
  {"fenotyp": "Langsom metaboliserer", "andel": 48}
 ]},
 "transform": [{"calculate": "datum.andel + ' %'", "as": "etikett"}],
 "encoding": {
  "y": {"field": "fenotyp", "type": "nominal", "sort": null, "title": null, "axis": {"labelLimit": 220, "labelFontSize": 12}},
  "x": {"field": "andel", "type": "quantitative", "title": "Andel med høygradig hyperbilirubinemi (%)", "scale": {"domain": [0, 60]}, "axis": {"values": [0, 10, 20, 30, 40, 50, 60]}}
 },
 "layer": [
  {"mark": {"type": "bar", "height": 30, "cornerRadiusEnd": 3},
   "encoding": {"color": {"field": "fenotyp", "type": "nominal", "legend": null, "scale": {"domain": ["Normal metaboliserer", "Intermediær metaboliserer", "Langsom metaboliserer"], "range": ["#149e61", "#0e7490", "#b0442c"]}}}},
  {"mark": {"type": "text", "align": "left", "dx": 6, "fontSize": 13, "fontWeight": "bold"},
   "encoding": {"text": {"field": "etikett", "type": "nominal"}}}
 ]
}
Andel pasienter med høygradig hyperbilirubinemi under nilotinib etter UGT1A1-fenotype: normal metaboliserer, intermediær metaboliserer med én allel med nedsatt funksjon og langsom metaboliserer med to slike alleler. Risikoen var omkring åtte ganger høyere hos langsomme enn hos normale metaboliserere [5].
Paracetamol og andre vanlige legemidler
En liten farmakokinetisk studie på seks personer med Gilberts syndrom viste 31 prosent lavere glukuronidering og 1,7 ganger høyere dannelse av reaktive paracetamolmetabolitter sammenlignet med kontroller [19]. Studien viste endret metabolisme, ikke økt klinisk leverskade ved anbefalt dose.
Det finnes derfor ikke tilstrekkelig grunnlag for generell dosereduksjon av paracetamol hos alle med Gilberts syndrom. Vanlige forsiktighetsregler gjelder, særlig å unngå overdosering, samtidig sult, høyt alkoholforbruk og kombinasjon av flere paracetamolholdige preparater. Tilsvarende gjelder at laboratorieobservasjoner om endret glukuronidering ikke skal omgjøres til brede advarsler mot alle NSAID eller statiner uten legemiddelspesifikt grunnlag.
Spesielle situasjoner
Nyfødtperioden
Nyfødte har fysiologisk lav UGT1A1-aktivitet. Gilbert-assosierte varianter kan bidra til mer uttalt eller langvarig neonatal hyperbilirubinemi, særlig sammen med ammingsrelatert ikterus, prematuritet, ABO-uforlikelighet, glukose-6-fosfatdehydrogenasemangel eller annen hemolyse [20,21].
En mistenkt Gilbert-variant endrer ikke de akutte behandlingsgrensene ved neonatal hyperbilirubinemi. Håndteringen skal følge retningslinjer for fototerapi og utskiftningstransfusjon tilpasset gestasjonsalder og alder. Gilberts syndrom alene forklarer ikke svært høye neonatale bilirubinnivåer.
Graviditet
Gilberts syndrom er ingen kontraindikasjon mot graviditet og krever ingen spesifikk obstetrisk overvåkning. Bilirubin kan fluktuere ved hyperemesis, dehydrering, infeksjon eller faste. Forhøyede aminotransferaser, høyt konjugert bilirubin, kløe, hypertensjon, trombocytopeni eller hemolyse må ikke tilskrives Gilberts syndrom uten vanlig utredning av graviditetsrelatert leverpåvirkning.
Levertransplantasjon
Fordi bilirubinkonjugeringen bestemmes av donorleverens UGT1A1-funksjon, kan en mottaker utvikle en Gilbert-fenotype etter transplantasjon fra en donor med syndromet. Omvendt kan en mottakers tidligere Gilbert-fenotype forsvinne etter transplantasjon med en lever med normal UGT1A1-funksjon.
Mindre serier viser at høyresidig leverdonasjon fra nøye utredede levende donorer med Gilberts syndrom kan gjennomføres trygt for både donor og mottaker [22,23]. Isolert ukonjugert hyperbilirubinemi etter transplantasjon skal imidlertid føre til utelukkelse av hemolyse, rejeksjon, infeksjon, legemiddelpåvirkning og galleveiskomplikasjon før en donorrelatert Gilbert-fenotype aksepteres.
Oppfølging og prognose
Oppfølging
Etter sikret typisk diagnose er det ikke behov for spesiell kontroll av bilirubin eller leverprøver. Videre prøver tas på vanlige kliniske indikasjoner. Gjentatt måling kun for å følge Gilberts syndrom risikerer å skape bekymring uten å bedre prognosen.
Ny utredning er berettiget dersom:
- bilirubinmønsteret endres
- den konjugerte fraksjonen øker
- bilirubin blir tydelig høyere enn pasientens tidligere nivå
- ALAT, ASAT, alkalisk fosfatase eller GT stiger
- anemi eller tegn på hemolyse oppstår
- pasienten utvikler kløe, mørk urin, avfarget avføring, feber eller magesmerter
- et nytt legemiddel med påvirkning på UGT1A1 er startet.
Gallestein
Bilirubinrik galle kan fremme gallesteinsdannelse. I den store genetiske UK Biobank-analysen var Gilbert-genotypen assosiert med gallestein, oddsratio 1,16, 95 prosent konfidensintervall 1,12 til 1,20, og kolecystektomi, oddsratio 1,19, 95 prosent konfidensintervall 1,14 til 1,25 [2]. En svensk tvillingstudie fant også sammenheng mellom UGT1A1*28 og symptomgivende gallesteinssykdom [24].
Den absolutte risikoøkningen er liten og berettiger ikke screening med ultralyd. Ved typiske gallesteinssymptomer bør pasienten derimot utredes på samme måte som andre, uten at smerter eller bilirubinstigning automatisk tilskrives Gilberts syndrom.
Kardiovaskulær sykdom og mortalitet
Bilirubin har antioksidative og antiinflammatoriske egenskaper. Observasjonsstudier har assosiert høyere bilirubin og Gilberts syndrom med lavere risiko for hjerte- og karsykdom, type 2-diabetes og total mortalitet [4,25]. I en britisk primærhelsetjenestekohort med 4 266 personer med Gilberts syndrom var den justerte mortaliteten omkring halvparten av mortaliteten hos sammenlignbare personer med normalt bilirubin, mortalitetsratio 0,5, 95 prosent konfidensintervall 0,4 til 0,7 [4].
Disse sammenhengene bør ikke tolkes som bevis for en kausal beskyttelseseffekt. I UK Biobank og FinnGen ble det sett mange inverse sammenhenger for målt bilirubin, men ikke tilsvarende brede sammenhenger for den genetisk bestemte bilirubinøkningen. Resultatene taler for betydelig konfundering fra blant annet røyking, kroppssammensetning og allmenn helsetilstand [2]. Gilberts syndrom skal derfor ikke påvirke vanlig forebygging eller behandling av kardiovaskulære risikofaktorer.
Langtidsprognose
Prognosen er utmerket. Gilberts syndrom fører ikke til kronisk leverskade, cirrhose, portal hypertensjon eller leversvikt. Levetiden er ikke forkortet. Den praktiske nytten av korrekt diagnose er først og fremst å unngå unødvendige utredninger, å gi en rimelig forklaring på tilbakevendende mild ikterus og å være oppmerksom på relevante legemiddelinteraksjoner.
Kilder
- Wagner KH et al. Diagnostic criteria and contributors to Gilbert's syndrome. Critical Reviews in Clinical Laboratory Sciences 2018. PMID: 29390925
- Hamilton FW et al. Effect of bilirubin and Gilbert syndrome on health: cohort analysis of observational, genetic, and Mendelian randomisation associations. BMJ Medicine 2023. PMID: 37456363
- De Silva AP et al. Gilbert's syndrome: The good, the bad and the ugly. World Journal of Hepatology 2025. PMID: 40027563
- Horsfall LJ et al. Gilbert's syndrome and the risk of death: a population-based cohort study. Journal of Gastroenterology and Hepatology 2013. PMID: 23701650
- Nelson RS et al. UGT1A1 Guided Cancer Therapy: Review of the Evidence and Considerations for Clinical Implementation. Cancers 2021. PMID: 33805415
- Gammal RS et al. Clinical Pharmacogenetics Implementation Consortium Guideline for UGT1A1 and Atazanavir Prescribing. Clinical Pharmacology and Therapeutics 2016. PMID: 26417955
- Vítek L, Tiribelli C. Gilbert's syndrome revisited. Journal of Hepatology 2023. PMID: 37390966
- Kadakol A et al. Genetic lesions of bilirubin uridine-diphosphoglucuronate glucuronosyltransferase causing Crigler-Najjar and Gilbert syndromes: correlation of genotype to phenotype. Human Mutation 2000. PMID: 11013440
- Burchell B, Hume R. Molecular genetic basis of Gilbert's syndrome. Journal of Gastroenterology and Hepatology 1999. PMID: 10530490
- Çağan Appak Y et al. Gilbert Syndrome and Genetic Findings in Children: A Tertiary-Center Experience from Turkey. Turkish Archives of Pediatrics 2022. PMID: 35781232
- Sticova E, Jirsa M. New insights in bilirubin metabolism and their clinical implications. World Journal of Gastroenterology 2013. PMID: 24151358
- Goluch Z et al. Nutrition in Gilbert's Syndrome: A Systematic Review of Clinical Trials According to the PRISMA Statement. Nutrients 2024. PMID: 39064690
- Mousavi S et al. Role of overnight rifampin test in diagnosing Gilbert's syndrome. Indian Journal of Gastroenterology 2005. PMID: 16041102
- Haverfield EV et al. UGT1A1 variation and gallstone formation in sickle cell disease. Blood 2005. PMID: 15388579
- Bartlett MG, Gourley GR. Assessment of UGT polymorphisms and neonatal jaundice. Seminars in Perinatology 2011. PMID: 21641485
- Ha VH et al. Oncology Drug Dosing in Gilbert Syndrome Associated with UGT1A1: A Summary of the Literature. Pharmacotherapy 2017. PMID: 28494109
- Dean L. Irinotecan Therapy and UGT1A1 Genotype. Medical Genetics Summaries 2018. PMID: 28520360
- Abdullah-Koolmees H et al. Pharmacogenetics Guidelines: Overview and Comparison of the DPWG, CPIC, CPNDS, and RNPGx Guidelines. Frontiers in Pharmacology 2021. PMID: 33568995
- de Morais SM et al. Decreased glucuronidation and increased bioactivation of acetaminophen in Gilbert's syndrome. Gastroenterology 1992. PMID: 1732127
- You JY et al. Genetic variation features of neonatal hyperbilirubinemia caused by inherited diseases. World Journal of Clinical Pediatrics 2024. PMID: 39654666
- Žaja O et al. Correlation of UGT1A1 TATA-box polymorphism and jaundice in breastfed newborns: early presentation of Gilbert's syndrome. Journal of Maternal-Fetal and Neonatal Medicine 2014. PMID: 23981182
- Demirbas T et al. Right-lobe liver transplant from donors with Gilbert syndrome. Experimental and Clinical Transplantation 2012. PMID: 22309418
- Tanoglu A et al. Liver transplantation from living donors with Gilbert's syndrome is a safe procedure for both donors and recipients. Clinical Transplantation 2015. PMID: 26271485
- Marschall HU et al. Gallstone disease in Swedish twins is associated with the Gilbert variant of UGT1A1. Liver International 2013. PMID: 23517300
- Schwertner HA, Vítek L. Gilbert syndrome, UGT1A1*28 allele, and cardiovascular disease risk: possible protective effects and therapeutic applications of bilirubin. Atherosclerosis 2008. PMID: 18343383